
Cookies und externe Inhalte

Notwendige Cookies brauchen wir, damit die Website funktioniert; sie sind immer aktiv. Alles Weitere lädt nur, wenn Sie einwilligen oder es selbst aufrufen. Ihre Wahl können Sie jederzeit unter „Cookie-Einstellungen“ im Seitenfuss ändern; mehr dazu in der Datenschutzerklärung.

Inhalte anderer Anbieter, etwa die Karte bei einer Anlaufstelle oder ein Hörbeitrag. Beim Laden erfährt der Anbieter Ihre IP-Adresse und kann eigene Cookies setzen.

neomedis

Sprache

neomedis
Inhalt fachlich korrekt?

Der aktuelle Artikel ist aus meiner Sicht fachlich korrekt. Ich kann jederzeit später Korrekturen am Text vorschlagen. Bei Änderungen durch andere Fachpersonen nach meiner Zustimmung werde ich automatisch per E-Mail informiert.

Diagnosesnomed 719583002wikidata Q56013710icd-10 Q92.3

17q11.2-Mikroduplikationssyndrom

17q11.2-DuplikationssyndromNF1-MikroduplikationssyndromDuplikation der NF1-Region17q11.2 microduplication syndrome

Ein winziger Fehler im Bauplan hat grosse Folgen

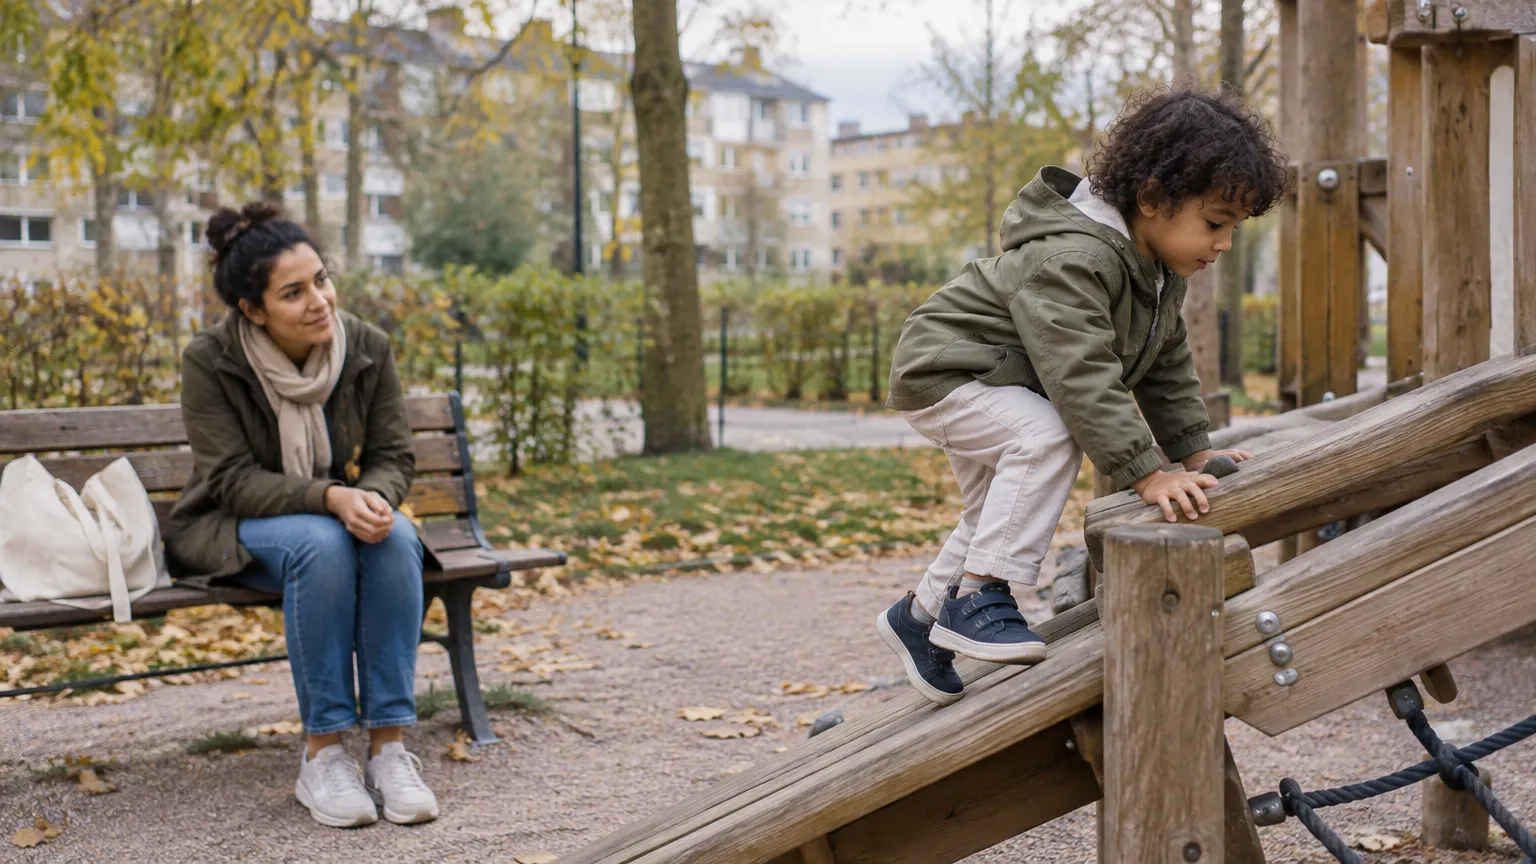
Ein Elternteil beobachtet aufmerksam, wie ein kleines Kind eine hölzerne Spielanlage in einem Stadtpark erkundet, in einem Kontext, der seltene genetische Entwicklungsstörungen im Kindesalter betrifft.

Manche Kinder wirken auf den ersten Blick einfach eigenständig – etwas kleiner, sprachlich langsamer, mit feinen Besonderheiten im Gesicht. Oft bleibt lange unklar, warum sich Wachstum, Sprache und sogar das Herz gemeinsam anders entwickeln. Die Erklärung liegt oft in einem winzigen Detail im Erbgut, das gleich mehrere Körperfunktionen gleichzeitig beeinflusst. Welche Spur führt dahin?

Mit künstlicher Intelligenz erstellt. Offen zur Prüfung durch Fachpersonen

Inhaltsverzeichnis
Inhaltsverzeichnis

Ein Kind lernt später sprechen als andere, wächst langsamer, hat Anfälle – und die Ärzte suchen lange nach dem Grund. Beim 17q11.2-Mikroduplikationssyndrom liegt die Antwort auf einem einzigen Chromosom: Ein winziger Abschnitt des Chromosoms 17 ist doppelt vorhanden, wo er nur einmal sein sollte.

Ein verbreiteter Irrtum ist, dass genetische Syndrome immer schon bei der Geburt erkannt werden. Tatsächlich fällt dieses Syndrom oft erst auf, wenn ein Kind im Vergleich mit Gleichaltrigen deutlich zurückbleibt – weil die äusseren Merkmale zunächst unspezifisch wirken und an viele andere Ursachen denken lassen.

Weil dasselbe Syndrom von einem Elternteil weitergegeben werden kann, das selbst nur milde oder gar keine Beschwerden zeigt, bleibt es in manchen Familien über Generationen unerkannt – bis ein Kind mit ausgeprägteren Zeichen auf die Veränderung aufmerksam macht.

Anlaufstellen, die weiterhelfen

Dieses Thema ist offen für Anlaufstellen wie Praxen, Apotheken oder Kliniken. Werden Sie eine Anlaufstelle, die hier erscheint.

Zeichen & Befunde

Das Syndrom hinterlässt Spuren in mehreren Körpersystemen gleichzeitig – Entwicklung, Wachstum, Körperbau und innere Organe können alle betroffen sein, aber selten alle bei derselben Person und selten gleich stark.

Behandlung

Eine ursächliche Behandlung des Syndroms gibt es nicht; der Fokus liegt auf der gezielten Förderung und Unterstützung jener Bereiche, die beim einzelnen Kind tatsächlich beeinträchtigt sind – von sprach- und entwicklungstherapeutischen Ansätzen bis hin zur medizinischen Versorgung körperlicher Befunde.

Diagnose

Der Weg zur Diagnose führt in der Regel von klinischen Auffälligkeiten – etwa verzögerter Entwicklung oder typischen körperlichen Merkmalen – zu einer molekulargenetischen Untersuchung, die die Duplikation auf Chromosom 17 gezielt nachweist.

Was ist das 17q11.2-Mikroduplikationssyndrom?

Das 17q11.2-Mikroduplikationssyndrom ist eine seltene genetische Besonderheit: Ein kleines Stück des Erbguts auf Chromosom 17 ist doppelt vorhanden, statt nur einmal. Das kann zu Entwicklungsverzögerungen, Lernschwierigkeiten und weiteren Auffälligkeiten führen – wie stark, ist von Person zu Person sehr unterschiedlich.
Ein Elternteil beobachtet aufmerksam, wie ein kleines Kind eine hölzerne Spielstruktur in einem städtischen Park erkundet, in einem Kontext mit Bezug zu seltenen genetischen Entwicklungsstörungen im Kindesalter.

In jeder menschlichen Zelle liegt das Erbgut auf 46 Chromosomen verteilt vor. Chromosom 17 trägt dabei eine Region namens 17q11.2 – ein Abschnitt, der unter anderem für die Steuerung des Nervenwachstums wichtig ist. Beim 17q11.2-Mikroduplikationssyndrom ist genau dieser Abschnitt in einer Kopie zu viel vorhanden. Das klingt zunächst nach wenig – und tatsächlich ist es eine winzig kleine Veränderung. Trotzdem kann sie sich spürbar auf die Entwicklung auswirken, weil die betroffenen Gene in einem falschen Mengenverhältnis vorliegen.

Der Begriff „Mikro“ in der Bezeichnung weist darauf hin, dass die doppelte Region sehr klein ist – so klein, dass sie mit älteren Untersuchungsmethoden gar nicht sichtbar war und erst durch moderne genetische Analysen entdeckt werden konnte. Deshalb ist das Syndrom vergleichsweise neu bekannt und wird auch heute noch manchmal erst nach langem Diagnose-Weg identifiziert.

Typisch für dieses Syndrom ist eine grosse Bandbreite: Manche betroffenen Kinder zeigen deutliche Entwicklungsverzögerungen und brauchen intensive Unterstützung, andere haben mildere Auffälligkeiten oder werden erst im Erwachsenenalter zufällig entdeckt. Das macht das Syndrom für Familien schwer einschätzbar – und macht deutlich, warum eine individuelle Beurteilung so wichtig ist.

Was steckt hinter dem Namen?

Der Name beschreibt den Ort der Veränderung im Erbgut: „17“ steht für Chromosom 17, „q“ für den langen Arm dieses Chromosoms (jedes Chromosom hat einen kurzen Arm „p“ und einen langen Arm „q“), „11.2“ ist die genaue Position auf diesem Arm – wie eine Hausnummer im Erbgut. „Mikroduplikation“ bedeutet, dass ein kleiner Abschnitt verdoppelt ist. Zusammen ergibt das einen präzisen genetischen Ortsname, der weltweit einheitlich verwendet wird.

Wie entsteht das 17q11.2-Mikroduplikationssyndrom?

Das Syndrom entsteht, wenn beim Aufbau der Keimzellen – also Ei- oder Samenzellen – ein kleines Stück des Erbguts auf Chromosom 17 versehentlich doppelt kopiert wird. Das kann neu passieren, ohne dass die Eltern betroffen sind. Es kann aber auch von einem Elternteil weitergegeben werden, das dieselbe Veränderung trägt.

Um zu verstehen, wie das Syndrom entsteht, hilft ein Bild: Stell dir das Erbgut als langen Text vor, der bei der Zellteilung kopiert werden muss. Normalerweise wird jeder Abschnitt genau einmal kopiert. Beim 17q11.2-Mikroduplikationssyndrom passiert an einer bestimmten Stelle ein Fehler – ein Abschnitt des Textes wird zweimal eingefügt, statt einmal. Das Ergebnis ist eine leicht verlängerte Kopie, die in jede Zelle des Körpers weitergegeben wird.

Dieser Kopierfehler entsteht meistens beim Bilden der Keimzellen – also bevor ein Kind gezeugt wird. Der genaue Mechanismus dahinter nennt sich in der Fachsprache „nicht-allelische homologe Rekombination“: Das bedeutet, dass zwei ähnliche Abschnitte auf dem Chromosom sich beim Kopieren verrutschen und dadurch ein Stück doppelt landet. Die Region 17q11.2 ist besonders anfällig für solche Fehler, weil sie von repetitiven DNA-Sequenzen flankiert wird – also von sich wiederholenden Mustern, die den Kopierprozess verwirren können.

Wichtig: Dieser Fehler entsteht zufällig, nicht durch etwas, das Eltern getan oder nicht getan haben. Es ist keine Folge von Umwelteinflüssen, Ernährung, Stress oder anderen äusseren Faktoren während der Schwangerschaft.

Neu entstanden oder geerbt – was ist häufiger?

In einem Teil der Fälle entsteht die Verdoppelung neu – das heisst, weder Mutter noch Vater trägt sie, und trotzdem hat das Kind sie. Man nennt das eine „de novo“-Veränderung. In anderen Fällen hat ein Elternteil dieselbe genetische Veränderung – manchmal ohne es zu wissen, weil die Auswirkungen bei ihm oder ihr sehr mild sind oder nie aufgefallen sind. Wie häufig die eine oder andere Variante vorkommt, lässt sich wegen der Seltenheit des Syndroms noch nicht mit gesicherten Zahlen belegen. Eine genetische Untersuchung der Eltern kann diese Frage in den meisten Fällen klären.

Ist das 17q11.2-Mikroduplikationssyndrom erblich?

Ja, das 17q11.2-Mikroduplikationssyndrom kann vererbt werden – und zwar von einem Elternteil, das dieselbe genetische Veränderung trägt. Das Risiko, die Veränderung an ein Kind weiterzugeben, beträgt dann 50 Prozent. In anderen Fällen entsteht sie aber auch neu, ohne Vorgeschichte in der Familie.

Das 17q11.2-Mikroduplikationssyndrom folgt einem sogenannten autosomal-dominanten Erbgang: Das bedeutet, eine einzige Kopie der veränderten Region – auf nur einem der zwei Chromosom-17-Exemplare – reicht aus, damit die Veränderung Auswirkungen haben kann. Wer die Veränderung trägt, gibt sie mit einer Wahrscheinlichkeit von 50 Prozent an jedes Kind weiter, unabhängig davon, ob das Kind ein Mädchen oder ein Junge ist.

Ein häufiger Denkfehler: „Wenn ein Elternteil kaum Symptome hat, wird das Kind es auch leicht haben.“ Das stimmt leider nicht zuverlässig. Die Ausprägung des Syndroms kann innerhalb derselben Familie stark variieren. Ein Elternteil, das beruflich und sozial gut funktioniert, kann ein Kind haben, das deutlich stärkere Lern- oder Entwicklungsprobleme zeigt. Dieses Phänomen nennt man in der Genetik „variable Expressivität“ – also unterschiedliche Ausprägung trotz gleicher genetischer Grundlage.

Besonders relevant wird das Thema Vererbung dann, wenn in einer Familie bereits ein Kind die Diagnose erhalten hat: Dann empfiehlt sich für beide Elternteile eine genetische Untersuchung. Auch wenn ein Elternteil die Veränderung trägt und keine weiteren Kinder geplant sind, kann die Information für Geschwister des Kindes oder andere Familienmitglieder wichtig sein.

Was bedeutet das für die Familienplanung?

Paare, bei denen ein Elternteil Träger der Veränderung ist, haben verschiedene Möglichkeiten: Sie können eine Schwangerschaft auf natürlichem Weg eingehen und pränatal abklären lassen (mehr dazu im Block zur vorgeburtlichen Diagnose). Es gibt auch die Möglichkeit einer genetischen Untersuchung von Embryonen vor einer Einpflanzung – das ist in der Schweiz unter bestimmten Voraussetzungen erlaubt. Eine genetische Beratung hilft dabei, diese Optionen realistisch einzuordnen, ohne dabei Entscheidungen vorzugeben.

Umfrage

Wie sind Sie zum ersten Mal auf das Thema 17q11.2-Mikroduplikationssyndrom gestossen?

Die Abstimmung erfolgt vollkommen anonym.

Welche Beschwerden und Auffälligkeiten kommen beim 17q11.2-Mikroduplikationssyndrom vor?

Am häufigsten zeigen sich Entwicklungsverzögerungen, besonders in der Sprache und der Motorik, sowie Lernschwierigkeiten und Verhaltensauffälligkeiten wie ADHS oder Autismus-Merkmale. Die Ausprägung ist sehr unterschiedlich – manche Betroffene haben kaum auffällige Beschwerden, andere brauchen umfassende Unterstützung.

Das 17q11.2-Mikroduplikationssyndrom kann sich auf sehr unterschiedliche Weise zeigen. Es gibt kein einheitliches Bild, das alle Betroffenen teilen – das ist eine der grössten Herausforderungen für Familien und Fachleute gleichermassen. Bekannt ist jedoch, dass bestimmte Bereiche besonders häufig betroffen sind.

Am häufigsten berichten Familien und Fachleute von Verzögerungen in der Sprachentwicklung: Kinder sprechen erste Wörter und Sätze später als gleichaltrige Kinder, und manche haben auch im Schulalter noch Schwierigkeiten, sich sprachlich klar auszudrücken. Ebenfalls häufig ist eine verzögerte Motorik – das Laufen, Klettern oder feinmotorische Tätigkeiten wie Zeichnen oder Schreiben fallen schwerer. Im Schulalter kommen oft Lernschwierigkeiten hinzu, die von leichten Problemen in einzelnen Bereichen bis zu einer allgemeinen Einschränkung der Lernfähigkeit reichen können.

Im Bereich Verhalten und Sozialentwicklung werden häufig Aufmerksamkeitsprobleme beschrieben – Merkmale, die an ADHS (also an anhaltende Unruhe und Konzentrationsschwierigkeiten) erinnern – sowie in einem Teil der Fälle Eigenschaften, die dem Autismus-Spektrum ähneln: Schwierigkeiten beim sozialen Kontakt, bei Veränderungen in der Tagesstruktur oder bei der Verarbeitung von Sinnesreizen. Auch Ängste und emotionale Regulationsprobleme werden beobachtet.

Was kommt seltener vor, aber ist trotzdem bekannt?

In einem Teil der Fälle werden körperliche Auffälligkeiten berichtet: leichte Gesichtsmerkmale, die schwer in Worte zu fassen sind, Kleinwuchs oder ein leicht unterdurchschnittlicher Kopfumfang. Vereinzelt werden auch Herzfehler oder Nierenanomalien beschrieben, ohne dass diese als typische Syndrom-Merkmale gelten. Wichtig ist: Das Vorhandensein oder Fehlen einzelner Merkmale sagt noch nichts über das Gesamtbild aus. Nur eine vollständige Einschätzung durch Fachleute ergibt ein sinnvolles Bild.

Wie wird das 17q11.2-Mikroduplikationssyndrom festgestellt?

Das Syndrom wird durch eine spezielle genetische Untersuchung des Blutes festgestellt – üblicherweise eine chromosomale Mikroarray-Analyse oder eine gezielte Sequenzierung des Erbguts. Kein Arzt kann die Diagnose allein durch körperliche Untersuchung oder ein Gespräch stellen, da das Syndrom keine unverwechselbaren sichtbaren Merkmale hat.

Das 17q11.2-Mikroduplikationssyndrom ist so klein, dass es auf einem herkömmlichen Chromosomenbild – dem sogenannten Karyogramm, das seit Jahrzehnten Standard in der Genetik ist – nicht sichtbar ist. Das ist ein wichtiger Punkt: Ein normales Chromosomenbild schliesst das Syndrom nicht aus. Wer ein normales Ergebnis der klassischen Chromosomenanalyse hat, aber trotzdem Symptome zeigt, die zum Syndrom passen, braucht eine empfindlichere Methode.

Die heute übliche Methode ist die sogenannte chromosomale Mikroarray-Analyse – ein Verfahren, das das gesamte Erbgut in sehr hoher Auflösung abtastet und auch kleinste Verdoppelungen oder Verluste von Erbgut-Abschnitten aufdeckt. Alternativ kann auch eine gezielte Sequenzierung – also das vollständige „Lesen“ des Erbguts – eingesetzt werden, besonders wenn andere genetische Veränderungen gleichzeitig ausgeschlossen werden sollen. Beide Methoden setzen nur eine kleine Blutprobe voraus.

Der typische Weg zur Diagnose beginnt nicht mit der Genetik, sondern mit einer Auffälligkeit in der Entwicklung. Eltern oder Kinderärzte stellen fest, dass ein Kind in Sprache, Motorik oder Verhalten hinter Gleichaltrigen zurückbleibt. Nach Ausschluss anderer Ursachen wird eine genetische Abklärung veranlasst – und dabei stösst man dann auf die Verdoppelung in der Region 17q11.2.

Wie läuft die Diagnose in der Praxis ab?

Nach dem positiven Befund aus der Laboranalyse folgen in der Regel weitere Schritte: eine ausführliche genetische Beratung für die Familie, eine Einschätzung des Entwicklungsstands durch Entwicklungspädiater oder Neuropsychologen und – falls noch nicht erfolgt – eine Untersuchung beider Elternteile, um zu klären, ob die Veränderung geerbt oder neu entstanden ist. Die Diagnose ist dabei kein Endpunkt, sondern der Startschuss für eine gezielte und individuelle Förderplanung.

Wie häufig ist das 17q11.2-Mikroduplikationssyndrom?

Das 17q11.2-Mikroduplikationssyndrom ist sehr selten. Genaue Zahlen zur Häufigkeit sind schwierig zu nennen, weil viele Fälle unentdeckt bleiben und das Syndrom erst seit wenigen Jahren zuverlässig erkannt werden kann. Es gehört zu den sogenannten seltenen Erkrankungen, die jeweils weniger als 1 von 2'000 Menschen betreffen.

Verlässliche Zahlen zur genauen Häufigkeit des 17q11.2-Mikroduplikationssyndroms gibt es bisher nicht – und das hat einen guten Grund: Das Syndrom wurde erst in den letzten Jahren durch moderne genetische Untersuchungsmethoden überhaupt erkennbar. Ältere Studien konnten es gar nicht erfassen, weil die damaligen Methoden zu ungenau waren. Die tatsächliche Häufigkeit dürfte deshalb etwas höher liegen als bisher angenommen, da leicht betroffene Personen ohne Diagnose in keiner Statistik auftauchen.

Das Syndrom fällt unter den Begriff „seltene Erkrankung“ – in Europa gilt eine Krankheit als selten, wenn weniger als 1 von 2'000 Menschen betroffen ist. Innerhalb dieser Kategorie handelt es sich beim 17q11.2-Mikroduplikationssyndrom um ein sehr seltenes Syndrom. In der wissenschaftlichen Literatur wird es zu den chromosomalen Mikroduplikationssyndromen gezählt, von denen weltweit bisher mehrere Hundert bis einige Tausend Fälle beschrieben wurden – Zahlen, die durch verbesserte Diagnostik stetig wachsen.

Warum ist Seltenheit für Betroffene ein eigenes Problem?

Wenn eine Erkrankung sehr selten ist, bedeutet das für Betroffene häufig: langer Weg zur Diagnose, wenig Erfahrung bei Ärzten ausserhalb spezialisierter Zentren und wenige Gleichgesinnte in der Nähe. Gleichzeitig gibt es kaum grosse Studien, die verlässliche Aussagen über Verlauf und Prognose erlauben – was die Unsicherheit für Familien vergrössert. Internationale Vernetzung über Patientenorganisationen kann in dieser Situation eine wichtige Orientierungshilfe sein.

Kann das 17q11.2-Mikroduplikationssyndrom behandelt werden?

Das Syndrom selbst kann nicht ursächlich behandelt werden – die genetische Veränderung bleibt bestehen. Aber viele seiner Auswirkungen lassen sich gezielt fördern und lindern: Logopädie, Ergotherapie, Physiotherapie und weitere Unterstützungsangebote können die Entwicklung und den Alltag deutlich verbessern.

Eine genetische Veränderung wie beim 17q11.2-Mikroduplikationssyndrom lässt sich heute nicht „reparieren“ – das ist eine wichtige Klarstellung. Kein Medikament und keine Therapie verändert die Grundlage im Erbgut. Was sich aber sehr wohl beeinflussen lässt, sind die Auswirkungen dieser Veränderung: Entwicklungsverzögerungen, Lernprobleme, Sprachschwierigkeiten und Verhaltensauffälligkeiten sind zwar mit dem Syndrom verknüpft, aber kein unabänderliches Schicksal.

Der wichtigste Grundsatz lautet: Je früher die Förderung beginnt, desto grösser ist ihr Effekt. Das Gehirn ist in den ersten Lebensjahren am formbarsten – Fachleute sprechen von „Neuroplastizität“. Gezielte Förderung in dieser Phase kann helfen, Rückstände aufzuholen oder zumindest zu verringern. Das ist durch Studien zur frühkindlichen Förderung bei verschiedenen Entwicklungsstörungen gut belegt, auch wenn spezifische Studien allein zum 17q11.2-Mikroduplikationssyndrom rar sind.

Typische Therapiebausteine je nach individuellem Bedarf:

Logopädie bei Sprachentwicklungsverzögerungen, Ergotherapie bei Schwierigkeiten in der Feinmotorik oder bei der Verarbeitung von Sinnesreizen, Physiotherapie bei Problemen mit der Grobmotorik. Bei Verhaltens- oder emotionalen Auffälligkeiten kommen Kinderpsychologinnen und -psychologen ins Spiel. Im Schulbereich sind individuelle Förderpläne, Nachteilsausgleiche oder sonderpädagogische Unterstützung möglich.

Medikamente – wann sinnvoll?

Es gibt kein Medikament, das das Syndrom als solches behandelt. Wenn bestimmte Begleitprobleme auftreten – zum Beispiel ausgeprägte Aufmerksamkeitsprobleme (ADHS-Merkmale) oder Angststörungen – kann eine medikamentöse Unterstützung im Einzelfall erwogen werden, in Absprache mit Kinderpsychiatern. Die Entscheidung dafür ist immer individuell und keine Routinetherapie beim Syndrom.

Wie entwickeln sich Kinder mit 17q11.2-Mikroduplikationssyndrom?

Die Entwicklung verläuft sehr unterschiedlich: Viele Kinder machen mit gezielter Unterstützung gute Fortschritte, besonders in Sprache und Motorik. Manche brauchen langfristig besondere Begleitung in Schule und Alltag, andere können später weitgehend selbstständig leben. Eine frühe und regelmässige Einschätzung durch Fachleute ist dabei wichtig.

Was Eltern nach der Diagnose als erstes wissen wollen, ist oft: Was bedeutet das für die Zukunft meines Kindes? Eine ehrliche Antwort ist: Das lässt sich nicht pauschal vorhersagen. Das 17q11.2-Mikroduplikationssyndrom zeigt eine so grosse Bandbreite, dass keine allgemeingültige Prognose möglich ist. Was wir aber wissen: Der Verlauf hängt massgeblich davon ab, wie früh und wie gezielt Unterstützung beginnt.

Im Kleinkindalter stehen oft Verzögerungen in Sprache und Motorik im Vordergrund. Mit frühzeitiger Therapie machen viele Kinder deutliche Fortschritte – erste Wörter kommen, Laufen und Klettern werden sicherer. Im Vorschulalter zeigt sich, wie gross die Lücke zu gleichaltrigen Kindern wirklich ist. Im Schulalter werden Lernschwierigkeiten und Verhaltensauffälligkeiten oft deutlicher sichtbar, weil die schulischen Anforderungen steigen. Hier brauchen viele Kinder individuelle Unterstützung.

Im Jugend- und Erwachsenenalter gibt es für manche Betroffene eine gute Entwicklung hin zu weitgehender Selbstständigkeit – Ausbildung, Arbeit, eigener Haushalt sind möglich. Andere brauchen dauerhaftere Unterstützung. Auch hier gilt: Aussagen für ein einzelnes Kind lassen sich nur individuell treffen.

Eine realistische Alltagsszene

Ein Kind mit 17q11.2-Mikroduplikationssyndrom beginnt mit drei Jahren noch kaum zu sprechen. Mit Logopädie, Frühförderung und einem guten Kindergartenumfeld beginnt es mit vier Jahren, erste Sätze zu bilden. In der Primarschule braucht es mehr Zeit und eine ruhige Lernumgebung, macht aber stetige Fortschritte. Mit zwölf Jahren besucht es eine reguläre Schule mit Förderangeboten und hat Freunde. Dieses Bild ist nicht garantiert – aber es ist realistisch möglich, wenn die Unterstützung stimmt.

Was unterscheidet das 17q11.2-Mikroduplikationssyndrom von Neurofibromatose Typ 1?

Beide betreffen dieselbe Region auf Chromosom 17 – aber auf entgegengesetzte Weise: Bei Neurofibromatose Typ 1 fehlt ein Stück Erbgut oder es ist verändert, beim 17q11.2-Mikroduplikationssyndrom ist ein Stück zu viel vorhanden. Die Symptome überschneiden sich teilweise, unterscheiden sich aber in wichtigen Punkten.

Die Verwandtschaft zwischen dem 17q11.2-Mikroduplikationssyndrom und der Neurofibromatose Typ 1 ist kein Zufall – sie teilen sich dasselbe genetische Territorium auf Chromosom 17. Das Gen, das bei der Neurofibromatose Typ 1 betroffen ist (das sogenannte NF1-Gen), liegt genau in der Region, die beim Mikroduplikationssyndrom verdoppelt ist. Deshalb taucht das Mikroduplikationssyndrom in der Fachliteratur auch unter dem Namen „NF1-Mikroduplikationssyndrom“ auf.

Der entscheidende Unterschied: Bei der Neurofibromatose Typ 1 ist das NF1-Gen verändert oder in einer Kopie zu wenig vorhanden. Das führt zu einem Mangel an einem wichtigen Protein, das sonst das unkontrollierte Zellwachstum bremst. Die Folge können gutartige Tumore an Nerven, charakteristische Hautveränderungen (braune Flecken, sogenannte Café-au-lait-Flecken) und andere spezifische Merkmale sein. Beim Mikroduplikationssyndrom dagegen ist die Region verdoppelt – der Körper hat zu viel von bestimmten Genprodukten, nicht zu wenig.

Das führt zu einem anderen Muster: Café-au-lait-Flecken oder Nerventumore gehören nicht zum typischen Bild des Mikroduplikationssyndroms. Umgekehrt stehen beim Mikroduplikationssyndrom Entwicklungsverzögerungen und Lernschwierigkeiten stärker im Vordergrund als bei der Neurofibromatose Typ 1, wo das intellektuelle Niveau oft im Normbereich liegt.

Warum ist die Abgrenzung wichtig?

Weil die Behandlungsansätze, die Überwachungsempfehlungen und die langfristigen Risiken sich unterscheiden. Ein Kind mit Neurofibromatose Typ 1 braucht regelmässige Kontrollen auf Nerventumore und Augenveränderungen – ein Kind mit 17q11.2-Mikroduplikationssyndrom hingegen braucht vor allem Entwicklungsbegleitung und Lernförderung. Wenn eine Familie hört, dass „die NF1-Region“ betroffen ist, kann das zu Verwechslungen und unnötiger Verunsicherung führen – deshalb lohnt es sich, den Unterschied zu kennen.

Kann das 17q11.2-Mikroduplikationssyndrom schon vor der Geburt erkannt werden?

Ja – mit modernen vorgeburtlichen Untersuchungen ist das grundsätzlich möglich. Allerdings sind diese Tests nicht Teil der Routine-Schwangerschaftsvorsorge, sondern kommen bei konkretem Verdacht oder bekanntem familiärem Risiko zum Einsatz. Das Gespräch mit einer genetischen Fachstelle ist dabei der sinnvolle erste Schritt.

Vorgeburtliche Diagnostik hat sich in den letzten Jahren stark weiterentwickelt. Für das 17q11.2-Mikroduplikationssyndrom gibt es heute grundsätzlich zwei Wege: invasive und nicht-invasive Methoden. Sie unterscheiden sich in Sicherheit, Aussagekraft und dem Zeitpunkt in der Schwangerschaft, zu dem sie eingesetzt werden können.

Nicht-invasive Tests – oft als „NIPT“ (Untersuchung des Erbguts des Kindes aus dem Blut der Mutter) bezeichnet – können in manchen Fällen Hinweise auf Mikroduplikationen geben. Allerdings ist ihre Zuverlässigkeit für kleinere chromosomale Veränderungen wie das 17q11.2-Mikroduplikationssyndrom weniger gesichert als für klassische Chromosomenstörungen. Ein auffälliges NIPT-Ergebnis muss daher immer mit einer invasiven Methode bestätigt werden.

Invasive Methoden – also die Untersuchung von Fruchtwasser (Amniozentese) oder Gewebe aus dem Mutterkuchen (Chorionzottenbiopsie) – liefern verlässlichere Ergebnisse, weil direkt kindliches Erbgut analysiert wird. Mit einer chromosomalen Mikroarray-Analyse dieser Proben kann das Syndrom zuverlässig festgestellt werden. Diese Eingriffe sind mit einem kleinen, aber realen Komplikationsrisiko verbunden und werden deshalb nicht routinemässig durchgeführt.

Wann macht eine vorgeburtliche Abklärung Sinn?

  • Wenn ein Elternteil selbst Träger der 17q11.2-Duplikation ist
  • Wenn ein früheres Kind betroffen ist und die Herkunft der Veränderung bekannt ist
  • Wenn im Ultraschall Auffälligkeiten festgestellt werden, die eine genetische Ursache nahelegen

In allen diesen Situationen ist ein Gespräch mit einer Fachstelle für medizinische Genetik – in der Schweiz gibt es diese an Universitätsspitälern – der erste sinnvolle Schritt. Die Entscheidung für oder gegen eine vorgeburtliche Untersuchung liegt immer bei den werdenden Eltern.

Welche Fachleute sind für das 17q11.2-Mikroduplikationssyndrom zuständig?

Für das 17q11.2-Mikroduplikationssyndrom gibt es nicht einen einzigen zuständigen Arzt – mehrere Fachbereiche arbeiten idealerweise zusammen. Im Zentrum stehen Humangenetiker für die Diagnose und genetische Beratung sowie Entwicklungspädiater und Kinderpsychologen für die Begleitung im Alltag.

Da das Syndrom gleichzeitig Entwicklung, Verhalten, Lernen und manchmal auch körperliche Aspekte betrifft, braucht es kein einzelnes Fachgebiet – sondern ein Netzwerk von Fachleuten, die miteinander kommunizieren. In der Realität ist dieses Netzwerk leider nicht immer von Anfang an vorhanden, und Familien müssen oft selbst aktiv koordinieren.

Folgende Fachbereiche sind typischerweise beteiligt:

Medizinische Genetik: Humangenetikerinnen und Humangenetiker stellen die Diagnose, erklären den Befund und begleiten die Familienplanung. Sie sind der erste Anlaufpunkt nach einem auffälligen Ergebnis aus der Laboranalyse.

Entwicklungspädiatrie: Kinderärztinnen mit Spezialisierung auf Entwicklung beurteilen regelmässig den Entwicklungsstand und koordinieren Therapieempfehlungen.

Logopädie, Ergotherapie, Physiotherapie: Je nach Bedarf übernehmen diese Fachpersonen die gezielte Förderung in Sprache, Feinmotorik, Alltagskompetenz und Grobmotorik.

Kinderpsychologie und Kinderpsychiatrie: Bei Verhaltensauffälligkeiten, Ängsten oder Verdacht auf ADHS oder Autismus-Spektrum-Merkmale.

Sonderpädagogik und schulische Unterstützung: Fachpersonen, die individuelle Förderpläne erstellen und Kinder in der Schule begleiten.

Wie läuft das in der Schweiz konkret?

In der Schweiz führt der Weg meist über den Kinderarzt oder die Kinderärztin, die bei Entwicklungsauffälligkeiten eine Überweisung an ein Kinderspital oder eine genetische Fachstelle veranlasst. An Universitätsspitälern wie dem Kinderspital Zürich, dem Inselspital Bern oder dem CHUV in Lausanne gibt es interdisziplinäre Teams, die Familien mit seltenen genetischen Syndromen begleiten. Die Kostenübernahme durch die Grundversicherung ist bei medizinisch begründeter Abklärung in der Regel gegeben, sollte aber im Einzelfall mit dem Versicherer geklärt werden.

Siehe auch

Oberbegriffe

  • Autosomal-dominante Erbkrankheit
  • Erbliche Entwicklungsstörung(Hereditäre Entwicklungsstörung)
  • Genetisch bedingte geistige Behinderung(Genetisch bedingte Intelligenzminderung)
  • Partielle Trisomie 17q(Partielles Trisomie-17q-Syndrom)

Anatomie

  • Chromosomenpaar 17

Änderungen verwerfen?

Ihre Änderungen sind noch nicht gespeichert.