
Cookies und externe Inhalte

Notwendige Cookies brauchen wir, damit die Website funktioniert; sie sind immer aktiv. Alles Weitere lädt nur, wenn Sie einwilligen oder es selbst aufrufen. Ihre Wahl können Sie jederzeit unter „Cookie-Einstellungen“ im Seitenfuss ändern; mehr dazu in der Datenschutzerklärung.

Inhalte anderer Anbieter, etwa die Karte bei einer Anlaufstelle oder ein Hörbeitrag. Beim Laden erfährt der Anbieter Ihre IP-Adresse und kann eigene Cookies setzen.

neomedis

Sprache

neomedis
Inhalt fachlich korrekt?

Der aktuelle Artikel ist aus meiner Sicht fachlich korrekt. Ich kann jederzeit später Korrekturen am Text vorschlagen. Bei Änderungen durch andere Fachpersonen nach meiner Zustimmung werde ich automatisch per E-Mail informiert.

Diagnosesnomed 66758006wikidata Q4357287icd-10 Q75.4

Akrodysostose

Arkless-Graham-SyndromAcrodysostosis

Wenn Finger und Zehen kürzer bleiben als erwartet

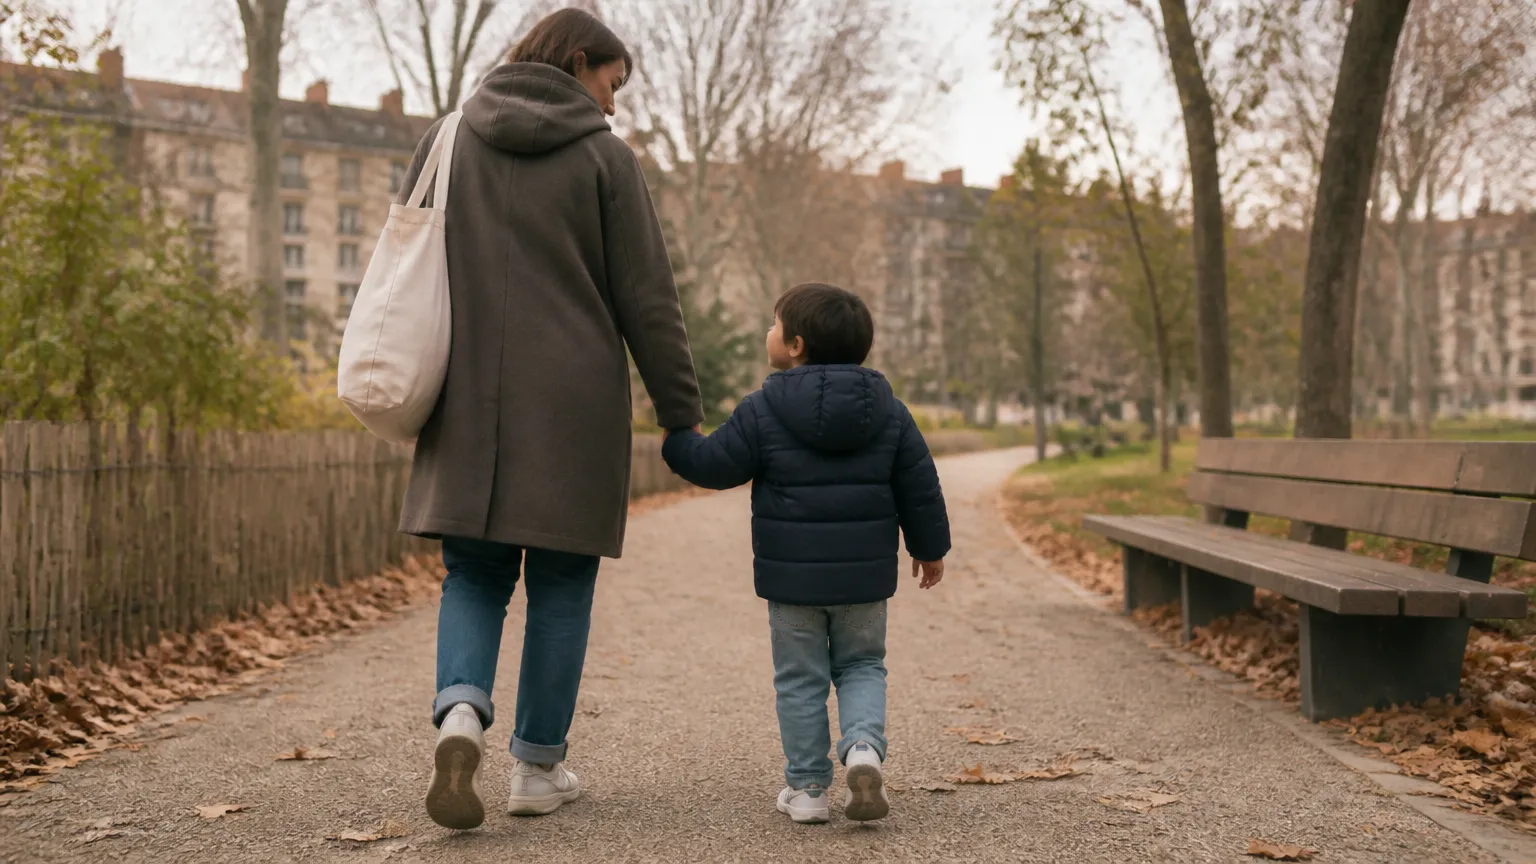
Ein Elternteil und ein Kind gehen Hand in Hand einen ruhigen Weg in einem städtischen Park entlang, im Zusammenhang mit Akrodysostose und dem Alltag mit einer seltenen Skeletterkrankung.

Manche Kinder fallen schon früh durch ungewöhnlich kurze Hände und Füsse auf – und das ist oft nur ein erster Hinweis. Wachstum, Gesichtsform und mitunter sogar die Reaktion des Körpers auf bestimmte Hormone können bei dieser seltenen angeborenen Störung betroffen sein, ebenso wie die geistige Entwicklung. Was verbirgt sich hinter diesem Zusammenspiel ungewöhnlicher Merkmale?

Mit künstlicher Intelligenz erstellt. Offen zur Prüfung durch Fachpersonen

Ein Kind, das langsamer wächst als Gleichaltrige, dessen Finger und Zehen auffallend kurz wirken – und das trotzdem jahrelang keine Diagnose erhält. Akrodysostose ist so selten, dass viele Ärztinnen und Ärzte ihr im Berufsleben nie begegnen.

Ein verbreiteter Irrtum ist, dass verkürzte Finger und Zehen ein rein kosmetisches Problem darstellen. Tatsächlich sind sie Ausdruck einer tief verankerten Störung der Knochenentwicklung, die den gesamten Skelettaufbau betrifft und sich in sehr unterschiedlichen Körpersystemen zeigen kann – von der kognitiven Entwicklung bis zum Hormonhaushalt.

Weil die Merkmale einzeln betrachtet jeweils auch bei anderen Zuständen vorkommen, dauert es bis zur richtigen Einordnung oft Jahre. Der Name selbst verrät die Logik der Erkrankung: „Akro“ steht für die Enden der Gliedmassen – genau dort, wo die Veränderungen am deutlichsten sichtbar sind.

Anlaufstellen, die weiterhelfen

Dieses Thema ist offen für Anlaufstellen wie Praxen, Apotheken oder Kliniken. Werden Sie eine Anlaufstelle, die hier erscheint.

Typische Merkmale

Verkürzte Finger- und Zehenknochen sind das prägende Zeichen dieser Erkrankung und bei fast allen Betroffenen nachweisbar; im Röntgenbild zeigt sich häufig auch ein für das Lebensalter zu weit fortgeschrittenes Knochenalter, was die Wachstumsprognose zusätzlich beeinflusst.

Behandlung

Eine ursächliche Therapie der Akrodysostose existiert nicht – die Behandlung richtet sich nach den einzelnen Begleitproblemen, die bei den Betroffenen unterschiedlich ausgeprägt auftreten, etwa hormonelle Störungen, Stoffwechselveränderungen oder orthopädische Beschwerden.

Mögliche Folgen

Die langfristigen Komplikationen entstehen nicht durch die Erkrankung selbst, sondern als Folge der veränderten Gelenkarchitektur und der häufig begleitenden Stoffwechsel- und Hormonresistenzprobleme – sie können sehr unterschiedliche Organsysteme betreffen.

Was ist eine Akrodysostose?

Akrodysostose ist eine sehr seltene angeborene Erkrankung, bei der bestimmte Knochen – vor allem an Händen, Füssen und im Gesicht – kürzer und gedrungener sind als üblich. Dazu können eine verzögerte geistige Entwicklung und Hormonstörungen kommen. Die Ursache liegt in einer genetischen Veränderung.
Ein Elternteil und ein Kind gehen Hand in Hand einen ruhigen Weg in einem städtischen Park entlang, im Zusammenhang mit Akrodysostose und dem Alltag mit einer seltenen Skeletterkrankung.

Akrodysostose ist eine angeborene Erkrankung, die durch eine ungewöhnliche Knochenentwicklung auffällt. Betroffen sind vor allem die kurzen Röhrenknochen in Händen und Füssen, die Knochen im Mittelhandbereich sowie bestimmte Strukturen im Gesichtsschädel. Die Finger und Zehen sind dabei typischerweise kürzer und breiter als gewöhnlich, und auch die Nase wirkt flach und breit. Daneben ist oft das Gesicht insgesamt etwas flacher geformt.

Was die Erkrankung über das Körperliche hinaus prägt: Bei einem Teil der Betroffenen ist auch die geistige Entwicklung verlangsamt. Das bedeutet nicht, dass alle Kinder mit Akrodysostose dieselben Einschränkungen erleben – die Ausprägung ist sehr unterschiedlich, von leichten Lernschwierigkeiten bis hin zu deutlicheren Entwicklungsverzögerungen.

Zusätzlich kann das Hormonsystem betroffen sein. Das betrifft vor allem die Art, wie der Körper auf bestimmte Botenstoffe (Hormone) reagiert – er spricht auf deren Signale weniger gut an als bei gesunden Menschen. Diese verminderte Antwort auf Hormonsignale (Hormonresistenz) kann mehrere Regelsysteme betreffen, unter anderem die Schilddrüse und die Nebenschilddrüse.

Was häufig verwechselt wird

Akrodysostose wird gelegentlich mit anderen Erkrankungen verwechselt, bei denen ebenfalls kurze Gliedmassen oder eine verzögerte Entwicklung auffallen – zum Beispiel mit Pseudohypoparathyreoidismus, also einer Erkrankung, bei der der Körper schlecht auf das Kalzium-regulierende Hormon der Nebenschilddrüse reagiert. Die Unterscheidung ist wichtig, weil sie verschiedene Ursachen und zum Teil unterschiedliche Begleitprobleme hat. Ein weiteres Unterscheidungsmerkmal ist, dass bei Akrodysostose typischerweise auch die Nase auffällig geformt ist – ein Detail, das bei ähnlichen Erkrankungen oft fehlt.

Wie häufig kommt die Akrodysostose vor?

Akrodysostose ist ausgesprochen selten. Genaue Zahlen fehlen, weil die Erkrankung zu den seltenen genetischen Störungen zählt, für die weltweit nur wenige hundert Fälle beschrieben sind. Sie betrifft Mädchen und Jungen gleichermassen.

Akrodysostose gehört zu den sehr seltenen Erkrankungen. Weil die Diagnose lange Zeit nicht einheitlich gestellt wurde und genetische Untersuchungen erst in den letzten Jahren präziser geworden sind, gibt es keine verlässlichen Zahlen zur genauen Häufigkeit. In der wissenschaftlichen Literatur sind weltweit erst einige hundert Fälle beschrieben worden – die tatsächliche Zahl dürfte etwas höher liegen, weil viele Fälle lange unerkannt oder falsch eingeordnet bleiben.

Die Erkrankung tritt bei Mädchen und Jungen gleichermassen auf. Eine geografische Häufung ist nicht bekannt – Akrodysostose kommt in verschiedenen Bevölkerungsgruppen weltweit vor.

Was das für Betroffene und Familien bedeutet

Die extreme Seltenheit hat eine direkte Folge: Es gibt kaum spezialisierte Zentren, wenige erfahrene Fachpersonen und noch weniger systematisch erhobene Langzeitdaten. Das bedeutet, dass Familien nach einer Diagnose oft aktiv nach Netzwerken und Informationen suchen müssen. International gibt es Patientenorganisationen für seltene Erkrankungen, die diesen Austausch ermöglichen. In der Schweiz ist Rare Disease Switzerland (RD-Switzerland) eine Anlaufstelle, die Menschen mit seltenen Erkrankungen und ihre Angehörigen vernetzt und berät.

Welche Gene sind bei der Akrodysostose betroffen?

Bei der Akrodysostose sind meist Veränderungen in zwei bestimmten Genen bekannt: PRKAR1A oder PDE4D. Diese Gene steuern einen wichtigen Signalweg in den Zellen, der unter anderem für die Reaktion auf Hormonsignale und das Knochenwachstum zuständig ist.

Im Körper funktionieren viele Prozesse über Botenwege innerhalb der Zellen – sogenannte Signalwege. Hormone docken an der Zelloberfläche an und lösen eine Kettenreaktion aus, die am Ende bestimmte Aufgaben in der Zelle steuert. Bei der Akrodysostose ist genau dieser Weg gestört.

Zwei Gene spielen dabei eine zentrale Rolle: PRKAR1A und PDE4D. Beide Gene beeinflussen denselben intrazellulären Signalweg – jenen über den Botenstoff cAMP (ein Molekül, das innerhalb der Zelle Signale weitergibt). Wenn eines dieser Gene nicht richtig funktioniert, kann die Zelle auf Hormonsignale schlechter reagieren. Das erklärt sowohl die Hormonstörungen als auch die Wachstumsveränderungen der Knochen.

Genetisch lassen sich damit zwei Unterformen unterscheiden: Akrodysostose Typ 1 (durch Veränderungen in PRKAR1A) und Typ 2 (durch Veränderungen in PDE4D). Typ 1 ist häufiger mit hormonellen Begleitproblemen verbunden, Typ 2 eher mit einer stärker ausgeprägten Entwicklungsverzögerung – wobei sich die Gruppen in der Praxis überschneiden können. Bei einem kleinen Teil der Betroffenen lässt sich mit den bekannten Methoden keine Veränderung in diesen Genen nachweisen, was darauf hindeutet, dass es möglicherweise weitere noch unbekannte Ursachen gibt.

Was das für die Diagnose bedeutet

Weil die Veränderungen in diesen Genen gezielt gesucht werden können, ist eine molekulargenetische Untersuchung (eine Analyse des Erbguts) heute der wichtigste Schritt zur sicheren Diagnose. Eine solche Untersuchung kann aus einer einfachen Blutprobe durchgeführt werden und liefert in den meisten Fällen eine eindeutige Antwort.

Umfrage

Wie sind Sie zum ersten Mal auf den Begriff Akrodysostose gestossen?

Die Abstimmung erfolgt vollkommen anonym.

Woran erkennt man eine Akrodysostose?

Typische Zeichen sind kurze, breite Finger und Zehen, eine flache Nase, ein kleines Gesicht mit gedrungenen Zügen sowie ein insgesamt verzögertes Wachstum. Bei manchen Kindern fällt auch eine verlangsamte geistige Entwicklung oder eine Hormonstörung auf.

Akrodysostose hinterlässt erkennbare Spuren – sowohl im Körperbau als auch in der Entwicklung. Die auffälligsten äusseren Merkmale betreffen die Hände und Füsse: Die Finger sind kürzer und breiter als üblich, die Fingerkuppen wirken abgeflacht, und auch die Mittelfussknochen (die Knochen zwischen Knöchel und Zehen) sind verkürzt. Das Gesicht zeigt ebenfalls typische Züge: eine kleine, aufgestülpte Nase, ein flaches Mittelgesicht und oft ein etwas vorstehendes Kinn.

Dazu kommt, dass die Körpergrösse der betroffenen Kinder oft unter dem Durchschnitt bleibt. Das liegt nicht an einer einzelnen Hormonstörung, sondern an der veränderten Knochenanlage selbst.

Weitere mögliche Zeichen – die nicht bei jedem Betroffenen auftreten, aber regelmässig beschrieben werden:

  • Verzögerte geistige Entwicklung oder Lernschwierigkeiten
  • Hormonstörungen, insbesondere eine verminderte Reaktion auf das Hormon der Nebenschilddrüse (was den Kalziumspiegel im Blut beeinflussen kann)
  • Gelegentlich auch eine Schilddrüsenfehlfunktion
  • Hörverlust durch strukturelle Veränderungen im Ohr

Typische Denkfehler

Ein häufiger Irrtum ist, dass alle Merkmale zusammen auftreten müssen, damit man an Akrodysostose denken sollte. In der Praxis ist das Bild sehr variabel: Manche Kinder fallen primär durch kurze Finger auf, andere durch Entwicklungsverzögerungen, wieder andere durch Hormonstörungen – und die Kombination, die zum Lehrbuch passen würde, ist eher die Ausnahme als die Regel. Das erklärt auch, warum die Diagnose häufig erst nach mehreren Jahren gestellt wird.

Kann eine Akrodysostose vererbt werden?

Ja, Akrodysostose kann vererbt werden – sie folgt einem autosomal-dominanten Muster. Das bedeutet, dass eine Veränderung in einem einzigen der beiden Genkopien ausreicht, um die Erkrankung auszulösen. Viele Fälle entstehen aber auch neu, ohne dass ein Elternteil betroffen ist.

Ob Akrodysostose in einer Familie weitergetragen wird, hängt davon ab, wie die Veränderung im Erbgut entstanden ist. Das Vererbungsmuster ist autosomal-dominant – das heisst: Jeder Mensch hat von jedem Gen zwei Kopien (eine von der Mutter, eine vom Vater). Bei der Akrodysostose genügt es, wenn eine der beiden Kopien verändert ist. Eine Person mit der Erkrankung gibt die betroffene Genkopie mit einer Wahrscheinlichkeit von 50% an jedes Kind weiter.

Gleichzeitig zeigt die Forschung, dass ein grosser Teil der Fälle nicht von einem betroffenen Elternteil vererbt wird, sondern als sogenannte Neumutation (eine neue Veränderung im Erbgut, die beim Kind erstmals auftritt) entsteht. Das bedeutet: Eltern ohne erkennbare Akrodysostose können trotzdem ein betroffenes Kind bekommen. Umgekehrt bedeutet eine Neumutation beim Kind nicht automatisch ein erhöhtes Risiko für weitere Kinder – das Wiederholungsrisiko ist in solchen Fällen gering, wenn auch nicht null.

Was das für Familienplanung und genetische Beratung bedeutet

Wenn ein Kind oder ein Elternteil die Diagnose Akrodysostose hat, lohnt sich eine genetische Beratung – nicht als Schritt mit vorgegebener Konsequenz, sondern als Grundlage für informierte Entscheidungen. In der Schweiz bieten Universitätsspitäler und spezialisierte Kinderärzte genetische Beratungen an, die Kassenleistung sind, wenn sie medizinisch begründet werden.

Wie wird eine Akrodysostose festgestellt?

Die Diagnose stützt sich auf das klinische Bild (typische körperliche Merkmale), Röntgenaufnahmen der Knochen und eine genetische Untersuchung des Erbguts. Die Genanalyse aus einer Blutprobe ist heute der wichtigste Schritt zur sicheren Diagnose.

Den Weg zur Diagnose gehen die meisten Familien über den Kinderarzt oder die Kinderärztin, die erste Auffälligkeiten bemerkt – etwa kurze Finger, eine charakteristische Nasenform oder eine verzögerte Entwicklung. Von dort führt die Abklärung typischerweise in mehreren Schritten:

Klinische Untersuchung: Eine Fachperson für Kindergenetik oder Kinderheilkunde beurteilt das äussere Erscheinungsbild systematisch. Bestimmte Merkmalskombinationen – kurze Endglieder der Finger, flaches Mittelgesicht, kleine Nase – lenken den Verdacht gezielt auf Akrodysostose.

Bildgebung der Knochen: Röntgenaufnahmen (vor allem von Händen, Füssen und dem Schädel) zeigen charakteristische Veränderungen, etwa verkürzte Röhrenknochen oder eine bestimmte Form der Wirbelkörper. Diese Befunde allein reichen nicht für eine Diagnose, ergänzen aber das Bild.

Genetische Analyse: Eine Blutprobe wird auf Veränderungen in den Genen PRKAR1A und PDE4D untersucht. Diese molekulargenetische Untersuchung ist heute die verlässlichste Methode zur Bestätigung der Diagnose. Bei einem negativen Befund in diesen Genen, aber weiterhin passendem klinischen Bild, können erweiterte Genanalysen sinnvoll sein.

Begleituntersuchungen: Weil Hormonstörungen häufig sind, werden Blutuntersuchungen durchgeführt, die Kalzium, Phosphat und weitere Hormonwerte messen. Ein Hörvermögenstest ist bei Verdacht auf Hörverlust ebenfalls Teil der Abklärung.

Entscheidungslogik

Die Diagnose ist dann als gesichert anzusehen, wenn das klinische Bild passt und eine Genveränderung nachgewiesen wurde. Wenn das klinische Bild passt, aber kein Genbefund vorliegt, spricht man von einer klinischen Diagnose – mit dem Vorbehalt, dass die Ursache noch nicht vollständig geklärt ist. In diesem Fall ist eine Begleitung in einem spezialisierten Zentrum besonders wichtig.

Gibt es eine Behandlung für die Akrodysostose?

Eine Behandlung, die die genetische Ursache behebt, gibt es bisher nicht. Die Therapie richtet sich nach den Beschwerden und Begleitproblemen – zum Beispiel Hormonstörungen, Entwicklungsverzögerungen oder Hörverlust. Frühzeitige Förderung macht dabei den grössten Unterschied.

Akrodysostose ist nicht heilbar im Sinne einer Ursachenbehandlung – die genetische Veränderung bleibt bestehen. Was sich gezielt behandeln lässt, sind die einzelnen Begleitprobleme. Dieser symptomorientierte Ansatz ist bei vielen genetischen Erkrankungen der Standard und ermöglicht trotzdem eine deutliche Verbesserung der Lebensqualität.

Hormonstörungen: Wenn die Nebenschilddrüse schlecht angesteuert wird und der Kalziumspiegel im Blut zu niedrig ist, kann Kalzium und Vitamin D ergänzt werden. Schilddrüsenprobleme werden entsprechend medikamentös behandelt.

Entwicklungsförderung: Frühzeitige Förderung – Logopädie (Unterstützung der Sprache), Ergotherapie (Förderung von Alltagsfertigkeiten) und Physiotherapie – ist bei Kindern mit Entwicklungsverzögerungen besonders wertvoll. Je früher diese Unterstützung beginnt, desto grösser ist in der Regel der Effekt auf den weiteren Entwicklungsverlauf.

Hörverlust: Wenn eine Hörminderung festgestellt wird, kommen je nach Ausprägung Hörgeräte oder andere Hilfsmittel zum Einsatz.

Orthopädische Probleme: Gelenkbeschwerden oder Haltungsprobleme, die aus der veränderten Knochenstruktur entstehen können, werden je nach Schweregrad physiotherapeutisch oder chirurgisch angegangen.

Was die Forschung derzeit entwickelt

Weil Akrodysostose durch eine Fehlfunktion im cAMP-Signalweg entsteht, laufen Forschungsarbeiten zu Substanzen, die diesen Weg gezielt beeinflussen könnten. Diese Ansätze befinden sich aber noch in frühen Forschungsphasen und sind nicht Teil der klinischen Routineversorgung. Familien, die an solchen Studien interessiert sind, können sich an spezialisierte Zentren wenden, die mit internationalen Forschungsnetzwerken für seltene Erkrankungen verbunden sind.

Kann ein Kind mit Akrodysostose eine normale Schule besuchen?

Viele Kinder mit Akrodysostose besuchen eine Regelschule, oft mit gezielter Unterstützung. Ob das möglich ist und in welcher Form, hängt von der individuellen Ausprägung ab – insbesondere davon, wie stark die geistige Entwicklung betroffen ist.

Ob ein Kind mit Akrodysostose eine Regelschule besuchen kann, lässt sich nicht pauschal beantworten – weil die Erkrankung sehr unterschiedlich ausgeprägt sein kann. Manche Kinder haben leichte Lernschwierigkeiten und kommen mit gezielter Unterstützung in einer normalen Klasse gut zurecht. Bei anderen Kindern ist die geistige Entwicklung stärker verlangsamt, sodass eine heilpädagogische Schule oder eine Kleinklasse mit individualisierten Lernzielen besser passt.

Was für viele Kinder mit Akrodysostose gilt: Sie brauchen mehr Zeit und strukturiertere Erklärungen – nicht weil sie nicht lernfähig wären, sondern weil die Informationsverarbeitung langsamer abläuft. Das ist ein Unterschied, den eine gut informierte Lehrperson sehr gut begleiten kann.

Eine realistische Szene aus dem Schulalltag

Ein Kind mit Akrodysostose sitzt in einer dritten Klasse. Es versteht den Stoff – aber braucht für schriftliche Aufgaben deutlich mehr Zeit, weil die kurzen Finger das Schreiben erschweren, und greift häufig nach, wenn etwas schnell erklärt wurde. Mit einem angepassten Sitzplatz, einer Schreibhilfe und gelegentlichem Nachtragen schafft es den Schulalltag gut. Der Unterschied liegt nicht im Wollen, sondern im Tempo und in der motorischen Situation.

In der Schweiz haben Eltern von Kindern mit besonderen Bedürfnissen das Recht, zusammen mit dem Schulischen Heilpädagogischen Dienst (schulischer Heilpädagoge oder heilpädagogische Lehrperson) einen individuellen Förderplan zu erarbeiten. Der Einstieg in diesen Prozess läuft über den Kinderarzt oder direkt über die Schule.

Wie verändert sich die Akrodysostose im Laufe des Lebens?

Akrodysostose ist keine fortschreitende Erkrankung – sie verschlimmert sich nicht mit der Zeit. Viele Merkmale bleiben stabil, manche Begleitprobleme wie Gelenkbeschwerden können im Erwachsenenalter zunehmen. Frühzeitige Förderung und regelmässige Kontrollen helfen, den Verlauf positiv zu beeinflussen.

Ein wichtiger Punkt, der Familien oft Erleichterung bringt: Akrodysostose ist keine Erkrankung, die sich im Laufe der Zeit verschlimmert. Die genetische Veränderung ist von Anfang an vorhanden, und das Bild der Erkrankung ist in der Regel mit dem Kindesalter weitgehend festgelegt. Es gibt keinen bekannten Mechanismus, der dazu führt, dass neue Organe betroffen werden oder sich der Zustand progressiv verschlechtert.

Was sich über die Zeit verändern kann:

  • Im Kleinkindalter stehen Entwicklungsförderung und die Sicherung der Hormonwerte im Vordergrund
  • Im Schulalter rücken Lernen, soziale Integration und schulische Anpassungen in den Fokus
  • Im Erwachsenenalter können Gelenkprobleme, insbesondere in der Wirbelsäule und in den Händen, zunehmen – weil veränderte Knochen langfristig mehr Druck auf Gelenke und Bandscheiben ausüben können
  • Hormonelle Probleme können sich im Erwachsenenalter verändern und sollten weiter beobachtet werden

Was dies im Alltag bedeutet: Regelmässige Verlaufskontrollen – auch im Erwachsenenalter – sind sinnvoll, auch wenn keine akuten Beschwerden bestehen. Der Übergang von der Pädiatrie (Kinderheilkunde) ins Erwachsenenmedizin-System ist dabei ein kritischer Moment, der aktiv geplant werden sollte.

Verlaufslogik für Erwachsene

Viele Erwachsene mit Akrodysostose leben weitgehend selbstständig. Die Fähigkeiten, die in der Kindheit mit Unterstützung erworben wurden, bleiben erhalten. Der Fokus verschiebt sich von aktiver Förderung hin zu stabiler Begleitung und zur Vorsorge für altersbedingte Zusatzprobleme – eine Verlaufslogik, die für viele seltene genetische Erkrankungen gilt.

Ist die Lebenserwartung bei Akrodysostose eingeschränkt?

Soweit aus den bisher beschriebenen Fällen bekannt ist, ist die Lebenserwartung bei Akrodysostose nicht grundsätzlich verkürzt. Die Erkrankung betrifft nicht die lebenswichtigen Organe direkt. Wichtig ist eine regelmässige Begleitung, um Begleitprobleme frühzeitig zu erkennen.

Akrodysostose ist in erster Linie eine Erkrankung des Knochensystems und des Hormonsystems – nicht der inneren Organe wie Herz, Lunge oder Nieren. Aus den bisher in der wissenschaftlichen Literatur beschriebenen Fällen gibt es keine Hinweise darauf, dass die Lebenserwartung grundsätzlich verkürzt ist. Das ist ein wichtiger Unterschied zu einigen anderen genetischen Skeletterkrankungen, bei denen lebensbedrohliche Komplikationen bekannt sind.

Diese Aussage ist mit einem ehrlichen Vorbehalt zu versehen: Weil Akrodysostose so selten ist, gibt es keine grossen Langzeitstudien mit systematisch erhobenen Daten zur Lebenserwartung. Die Aussage stützt sich auf klinische Erfahrungsberichte und Fallserien – nicht auf eine bevölkerungsweite Auswertung.

Was die Lebensqualität beeinflusst, ist weniger die Erkrankung an sich als die Summe der Begleitprobleme: wie gut Hormonstörungen erkannt und behandelt werden, wie frühzeitig Entwicklungsförderung einsetzt, und wie gut die soziale und schulische Integration gelingt. In diesem Sinne ist die Lebensqualität – anders als die Lebenserwartung – durchaus direkt beeinflussbar.

Was für Eltern und Betroffene konkret wichtig ist

Wer die Diagnose Akrodysostose erhalten hat, braucht keine akute Angst vor einer lebensverkürzenden Erkrankung. Was sinnvoll ist: langfristige Begleitung durch ein erfahrenes Team, das auf seltene Erkrankungen spezialisiert ist – nicht um auf eine Verschlechterung zu warten, sondern um Begleitprobleme frühzeitig aufzufangen und die Lebensqualität aktiv zu unterstützen.

Siehe auch

Oberbegriffe

  • Akromesomele Dysplasie(Akromesomeles Dysplasie-Syndrom)
  • Angeborene Fehlbildung der unteren Gliedmassen(Kongenitale Dysplasie der unteren Extremität)
  • Angeborene Handfehlbildung(Kongenitale Deformität der Hand)
  • Angeborene Unterentwicklung eines Teils des Unterschenkels oder Fusses(Angeborene partielle Hypoplasie der unteren Extremität)
  • Autosomal-dominante Erbkrankheit
  • Erbliche Entwicklungsstörung(Hereditäre Entwicklungsstörung)
  • Erbliche Erkrankung des Bewegungsapparats(Hereditäre Erkrankung des Bewegungsapparats)
  • Längsdefekt des Fusses(Longitudinaler Defekt des Fusses)
  • Längsförmige Fehlbildung eines Teils des Arms(Longitudinaler Defekt eines Teils der oberen Extremität)

Anatomie

  • Fuss(Pes)
  • Fuss(Gesamter Fuss)
  • Ganze Hand(Gesamte Hand)
  • Knochenaufbau(Knochenstruktur)

Änderungen verwerfen?

Ihre Änderungen sind noch nicht gespeichert.