
Cookies und externe Inhalte

Notwendige Cookies brauchen wir, damit die Website funktioniert; sie sind immer aktiv. Alles Weitere lädt nur, wenn Sie einwilligen oder es selbst aufrufen. Ihre Wahl können Sie jederzeit unter „Cookie-Einstellungen“ im Seitenfuss ändern; mehr dazu in der Datenschutzerklärung.

Inhalte anderer Anbieter, etwa die Karte bei einer Anlaufstelle oder ein Hörbeitrag. Beim Laden erfährt der Anbieter Ihre IP-Adresse und kann eigene Cookies setzen.

neomedis

Sprache

neomedis
Inhalt fachlich korrekt?

Der aktuelle Artikel ist aus meiner Sicht fachlich korrekt. Ich kann jederzeit später Korrekturen am Text vorschlagen. Bei Änderungen durch andere Fachpersonen nach meiner Zustimmung werde ich automatisch per E-Mail informiert.

Diagnosesnomed 734349003wikidata Q3508561icd-10 D56.0

ATR-16-Syndrom(Alpha-Thalassämie-Intelligenzminderungssyndrom, Chromosom-16-Typ)

ATR-16Alpha-Thalassämie-Retardierungssyndrom Chromosom 16

Eine kleine Erbgutveränderung mit zwei Gesichtern

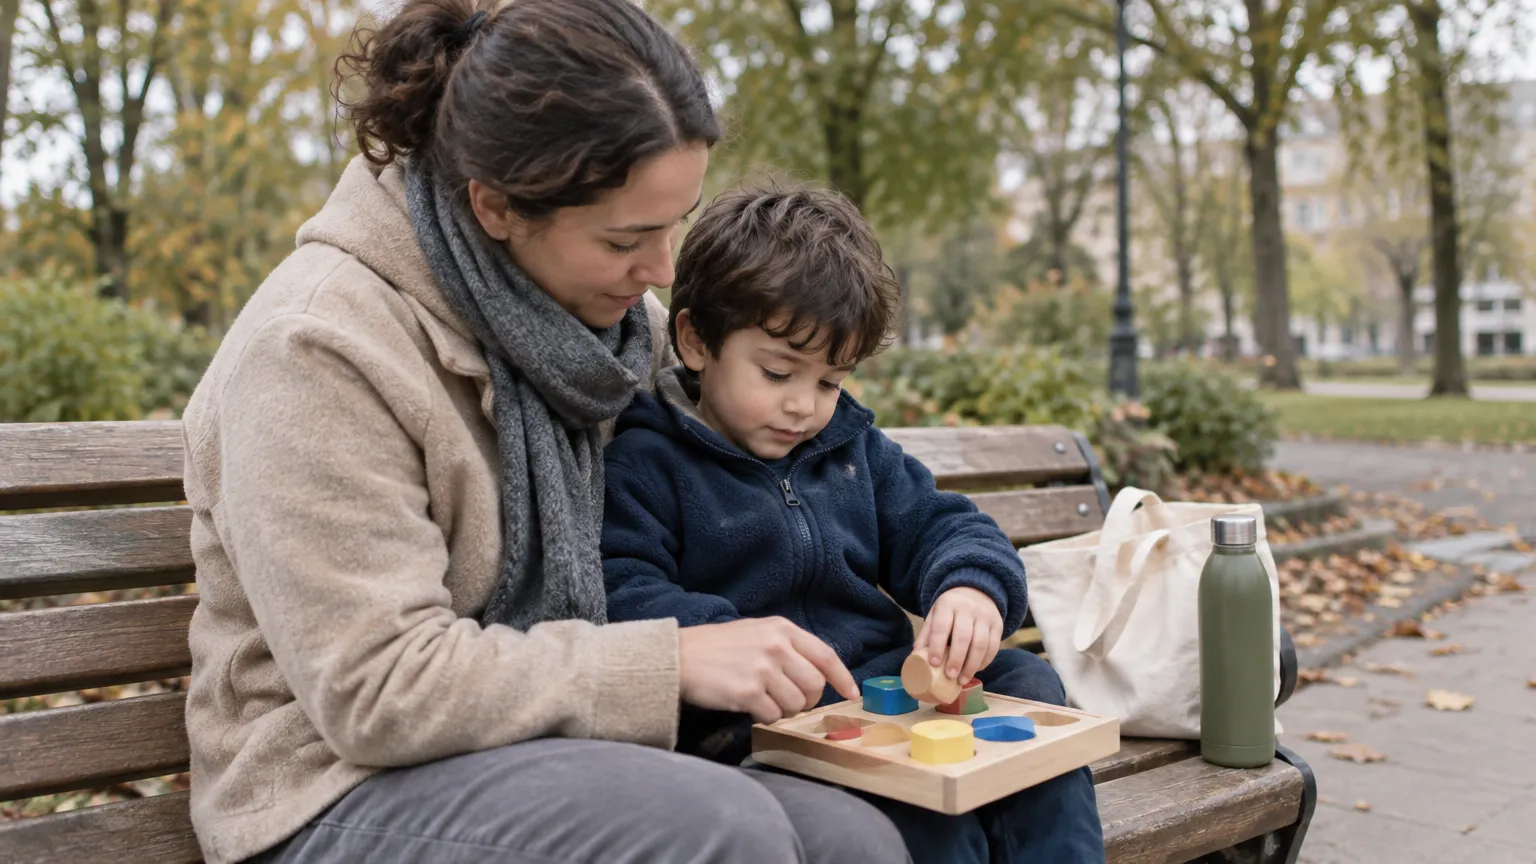
Betreuungsperson und kleines Kind sitzen auf einer Parkbank und führen gemeinsam eine praktische Sortieraufgabe durch, im Kontext von Unterstützung bei intellektueller Behinderung und frühkindlicher Entwicklung beim ATR-16-Syndrom.

Manche Merkmale wirken auf den ersten Blick harmlos und völlig unabhängig voneinander: eine leichte Blutarmut, eine verzögerte Entwicklung, feine Auffälligkeiten im Gesicht. Was wie mehrere Zufälle erscheint, kann bei manchen Kindern auf eine einzige winzige Veränderung im Erbgut zurückgehen, die gleich mehrere Bereiche des Körpers betrifft. Wie hängen solche scheinbar getrennten Merkmale wirklich zusammen?

Mit künstlicher Intelligenz erstellt. Offen zur Prüfung durch Fachpersonen

Ein Kind lernt später als Gleichaltrige laufen, spricht mit zwei Jahren kaum, und Blutuntersuchungen zeigen immer wieder eine leichte Blutarmut – Befunde, die für sich allein unspezifisch klingen, zusammen aber auf eine einzige Ursache hinweisen können: einen winzigen fehlenden Abschnitt auf Chromosom 16.

Das ATR-16-Syndrom verbindet zwei Dinge, die auf den ersten Blick nichts miteinander zu tun haben: eine Störung der geistigen Entwicklung und eine Form der Blutarmut, bei der die roten Blutkörperchen kleiner und blasser als normal sind. Dass beides gemeinsam auftritt, liegt daran, dass auf dem kurzen Arm von Chromosom 16 sowohl Gene für die Blutbildung als auch Gene für die Gehirnentwicklung dicht nebeneinander liegen – und beim Fehlen dieses Abschnitts verliert der Körper beides auf einmal.

Ein verbreiteter Irrtum ist, dass geistige Behinderung und Blutarmut getrennte Probleme mit getrennten Ursachen sein müssen. Beim ATR-16-Syndrom sind sie Ausdruck desselben Gendefekts – und wer nur eines der beiden behandelt, sieht nur die Hälfte des Bildes.

Anlaufstellen, die weiterhelfen

Dieses Thema ist offen für Anlaufstellen wie Praxen, Apotheken oder Kliniken. Werden Sie eine Anlaufstelle, die hier erscheint.

Symptome & Befunde

Das Bild dieses Syndroms wird von zwei parallelen Strängen geprägt: einer Entwicklungsverzögerung, die bei den meisten Betroffenen deutlich ausgeprägt ist, und einer Blutarmut mit charakteristisch kleinen, blassen roten Blutkörperchen – beide nahezu durchgehend vorhanden, beide auf dieselbe Deletion zurückzuführen.

Behandlung

Eine ursächliche Behandlung existiert nicht – der fehlende Chromosomenabschnitt lässt sich nicht ersetzen. Der therapeutische Fokus liegt daher auf zwei Richtungen: der Förderung der kognitiven und motorischen Entwicklung durch pädagogische und rehabilitative Massnahmen sowie der symptomatischen Behandlung der Blutarmut, deren Intensität je nach Schweregrad von regelmässigen Verlaufskontrollen bis hin zu medizinischen Eingriffen reichen kann.

Was ist das ATR-16-Syndrom?

Das ATR-16-Syndrom ist eine sehr seltene genetische Erkrankung, bei der ein Teil des Chromosoms 16 fehlt. Dadurch entstehen gleichzeitig eine milde Form der Blutarmut (Alpha-Thalassämie) und eine geistige Beeinträchtigung. Die Ausprägung ist von Person zu Person unterschiedlich.
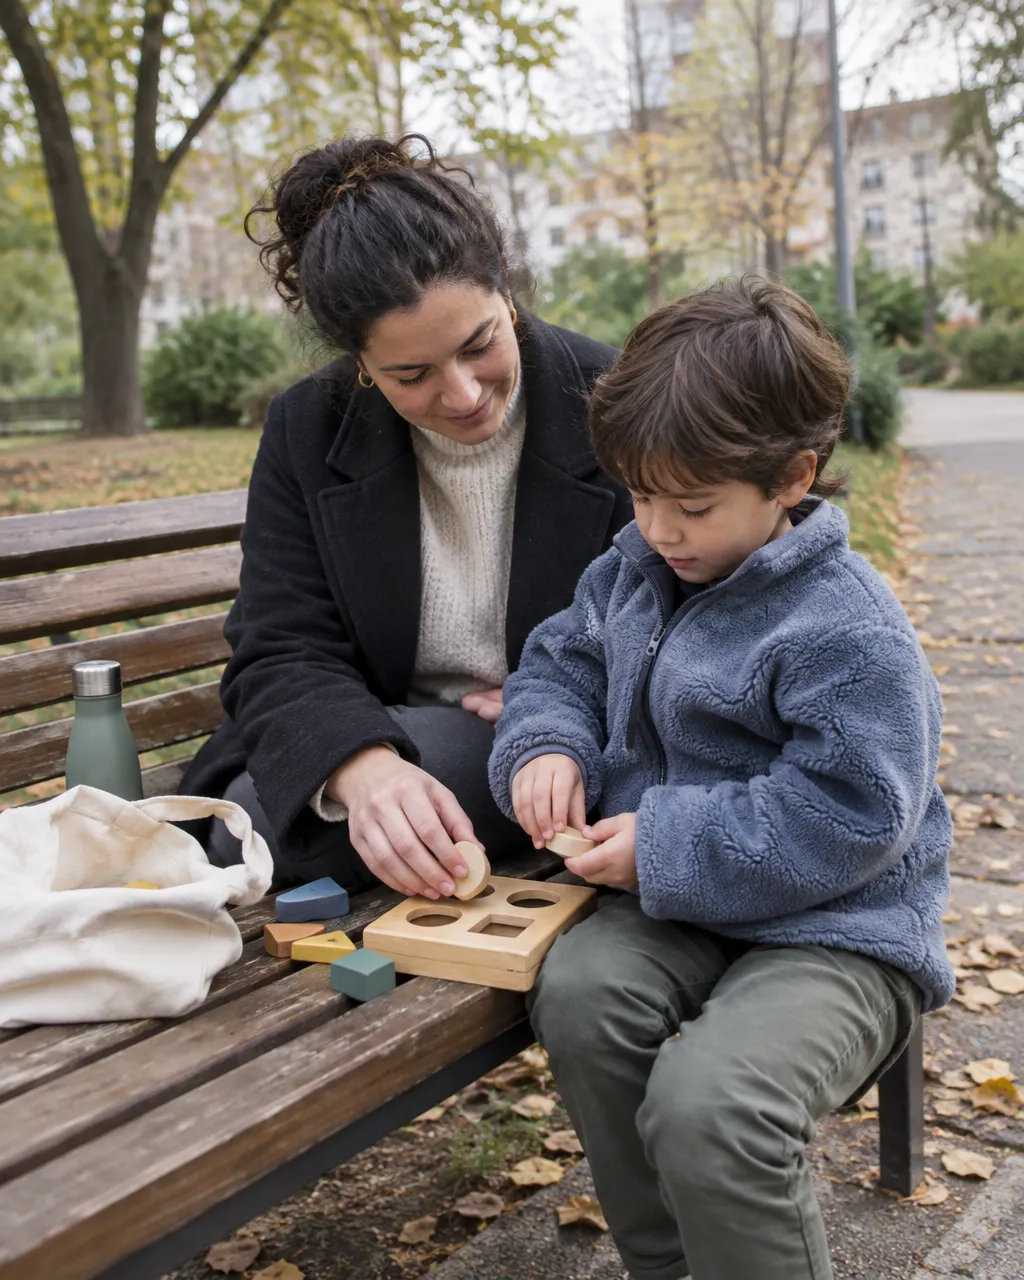
Betreuungsperson und kleines Kind sitzen auf einer Parkbank und beschäftigen sich gemeinsam mit einer praktischen Sortieraufgabe, im Kontext der Begleitung von Menschen mit intellektueller Beeinträchtigung und der frühkindlichen Entwicklung.

Das ATR-16-Syndrom entsteht, wenn ein Abschnitt am Ende des 16. Chromosoms fehlt – in der Fachsprache spricht man von einer Deletion. Auf diesem fehlenden Abschnitt liegen Gene, die für zwei verschiedene Dinge zuständig sind: einerseits für die Bildung eines bestimmten Eiweisses im Blut (Alpha-Globin), andererseits für die normale Entwicklung des Gehirns. Weil beides auf demselben Chromosomenabschnitt liegt, tritt beides zusammen auf.

Das Ergebnis ist eine Kombination: eine milde Blutarmut vom Typ Alpha-Thalassämie und eine geistige Beeinträchtigung, die von leicht bis mittelgradig reichen kann. Dazu kommen bei vielen Betroffenen körperliche Merkmale wie ein etwas verändertes Gesichtsprofil oder eine kleinere Körpergrösse. Nicht alle zeigen dieselben Merkmale – die Ausprägung hängt davon ab, wie gross der fehlende Abschnitt ist und welche Gene genau betroffen sind.

Das Syndrom ist nach seinem Entstehungsmechanismus benannt: ATR steht für Alpha-Thalassämie-Retardierungssyndrom (in der Medizin auch Alpha-Thalassämie-Intelligenzminderungssyndrom, Chromosom-16-Typ genannt), und die 16 steht für das betroffene Chromosom. Es ist eine der beiden bekannten Formen des ATR-Syndroms – die andere Form betrifft das X-Chromosom und heisst ATR-X-Syndrom.

Was wird beim ATR-16-Syndrom oft verwechselt?

Viele denken beim Begriff „Thalassämie“ zunächst nur an eine Bluterkrankung. Beim ATR-16-Syndrom ist die Blutveränderung jedoch nur ein Teil des Bildes – und meistens nicht der medizinisch dringlichste. Die geistige Entwicklungsverzögerung ist in der Regel das, was den Alltag der Betroffenen stärker prägt. Umgekehrt kann es vorkommen, dass eine milde Alpha-Thalassämie im Blutbild auffällt, bevor die Diagnose ATR-16-Syndrom überhaupt in Betracht gezogen wird – weil die Kombination mit einer Entwicklungsverzögerung nicht sofort als zusammengehörig erkannt wird.

Wie entsteht das ATR-16-Syndrom?

Das ATR-16-Syndrom entsteht, wenn ein kleines Stück vom Ende des 16. Chromosoms fehlt. Dieses fehlende Stück enthält Gene, die sowohl für das Blut als auch für die Gehirnentwicklung wichtig sind. In den meisten Fällen passiert das zufällig – es ist keine Schuld der Eltern.

Jeder Mensch besitzt 46 Chromosomen – die Träger der Erbinformation – in 23 Paaren. Das 16. Chromosomenpaar enthält am kurzen Ende einen Abschnitt, der beim ATR-16-Syndrom fehlt oder stark verkürzt ist. Man nennt das eine terminale Deletion, was nichts anderes bedeutet als: ein Stück am Ende ist weg.

Auf diesem fehlenden Abschnitt sitzen mehrere Gene. Zwei davon sind besonders relevant: die Alpha-Globin-Gene, die für einen Baustein des roten Blutfarbstoffs zuständig sind, und Gene, die für die Entwicklung des Nervensystems eine Rolle spielen. Fehlen beide, entstehen die typischen Merkmale des Syndroms.

Wie gross das fehlende Stück ist, variiert von Person zu Person – und das erklärt, warum die Ausprägung so unterschiedlich sein kann. Je mehr Gene auf dem fehlenden Abschnitt lagen, desto ausgeprägter sind in der Regel die Einschränkungen.

Wie kommt es zu dieser Veränderung?

In den meisten Fällen handelt es sich um eine neue, zufällige Veränderung – sie entstand bei der Bildung der Eizelle oder des Spermiums, manchmal auch kurz nach der Befruchtung. Die Eltern selbst haben in der Regel keine veränderten Chromosomen und hatten keinen Einfluss auf das Entstehen. Es gibt aber auch Fälle, in denen ein Elternteil eine sogenannte strukturelle Chromosomenveränderung trägt, die dann an das Kind weitergegeben wurde – in diesem Fall ist das Wiederholungsrisiko bei weiteren Schwangerschaften erhöht. Welche Situation vorliegt, lässt sich nur durch eine genaue chromosomale Untersuchung der Eltern klären.

Was hat das ATR-16-Syndrom mit Alpha-Thalassämie zu tun?

Alpha-Thalassämie ist eine Bluterkrankung, bei der ein bestimmter Eiweissbaustein im roten Blutfarbstoff nicht ausreichend gebildet wird. Beim ATR-16-Syndrom tritt sie auf, weil die zuständigen Gene auf dem fehlenden Chromosomenabschnitt liegen. Sie ist in diesem Fall meistens mild und verursacht selten schwere Beschwerden.

Der rote Blutfarbstoff (Hämoglobin) besteht aus mehreren Bausteinen. Zwei davon – die sogenannten Alpha-Globin-Ketten – werden von Genen auf dem Chromosom 16 hergestellt. Fehlt der entsprechende Abschnitt, produziert der Körper weniger Alpha-Globin als nötig. Das führt dazu, dass die roten Blutkörperchen kleiner und blasser sind als üblich und die Blutbildung weniger effizient arbeitet – das ist Alpha-Thalassämie.

Je nachdem, wie viele der in der Regel vier Alpha-Globin-Gene fehlen, ist die Blutveränderung mehr oder weniger stark ausgeprägt. Beim ATR-16-Syndrom sind typischerweise beide Alpha-Globin-Gene auf einem Chromosom betroffen (weil der ganze Abschnitt fehlt). Das entspricht einer Alpha-Thalassämie, die zu einer milden bis mässigen Blutarmut führen kann, aber selten lebensbedrohlich ist.

Das Wichtige: Diese Blutveränderung beim ATR-16-Syndrom ist eine Folge des fehlenden Chromosomenabschnitts – sie ist nicht die Ursache der geistigen Beeinträchtigung. Beide entstehen unabhängig voneinander aus demselben fehlenden Stück, sind aber biologisch verschiedene Folgen.

Muss die Alpha-Thalassämie beim ATR-16-Syndrom behandelt werden?

In vielen Fällen nicht oder nur wenig. Die Blutarmut ist beim ATR-16-Syndrom häufig mild genug, dass keine regelmässigen Bluttransfusionen nötig sind – anders als bei schweren eigenständigen Formen der Alpha-Thalassämie (wie der Alpha-Thalassämie major). Dennoch sollten Blutwerte regelmässig kontrolliert werden, um zu erkennen, ob sich etwas verändert. Bei ausgeprägter Blutarmut oder bestimmten Belastungen (Infektionen, Schwangerschaft) kann eine engmaschigere Überwachung oder Behandlung notwendig werden. Das wird von einer Fachperson – üblicherweise einem Hämatologinnen oder Hämatologen – beurteilt.

Umfrage

Wie sind Sie zum ersten Mal auf das ATR-16-Syndrom gestossen?

Die Abstimmung erfolgt vollkommen anonym.

Welche geistigen und körperlichen Einschränkungen sind beim ATR-16-Syndrom typisch?

Kinder mit ATR-16-Syndrom entwickeln sich geistig langsamer als andere Kinder – das Ausmass ist sehr unterschiedlich. Körperlich können ein verändertes Gesichtsbild, eine kleinere Körpergrösse und manchmal weitere Merkmale auftreten. Kein Kind zeigt alle Merkmale gleichzeitig.

Das ATR-16-Syndrom beeinflusst die geistige Entwicklung in unterschiedlichem Mass. Typisch ist eine Entwicklungsverzögerung, die sich früh zeigt: Kinder lernen später sprechen, laufen oder sich selbst zu versorgen. Die intellektuelle Beeinträchtigung reicht von leicht bis mittelgradig – manche Betroffenen können lesen und schreiben lernen und leben mit Unterstützung teilweise selbstständig, andere brauchen umfangendere Begleitung. Eine schwere geistige Behinderung ist seltener, aber möglich.

Körperlich zeigen viele Betroffene Merkmale, die man als äussere Hinweise werten kann: ein etwas flacheres Gesichtsmittelfeld, weit auseinanderstehende Augen, eine breitere Nasenwurzel oder kleine Ohren. Manche haben eine kleinere Körpergrösse oder einen etwas kleineren Kopfumfang. Diese Merkmale sind kein Qualitätsmerkmal für die geistige Fähigkeit – sie sind schlicht das äussere Bild einer veränderten Chromosomensituation.

Einige Kinder haben zusätzliche Auffälligkeiten wie Herzfehler, Nierenveränderungen oder Schwierigkeiten beim Sehen und Hören. Auch Anfälle (Epilepsie) kommen vor, sind aber nicht bei allen Betroffenen Teil des Bildes. Verhaltensauffälligkeiten wie Hyperaktivität oder Schwierigkeiten in sozialen Situationen werden ebenfalls beschrieben.

Was prägt den Alltag am stärksten?

Die geistige Entwicklungsverzögerung und die Sprache sind meistens die grössten Herausforderungen im Alltag. Viele Kinder brauchen länger, um Sprache zu entwickeln, und manche bleiben mit eingeschränkter Kommunikationsfähigkeit. Frühförderung, Logopädie und Ergotherapie können die Entwicklung gezielt unterstützen. Die körperlichen Merkmale und die milde Blutarmut sind in der Regel weniger einschränkend als die kognitive Seite – das wird von Familien oft als überraschend erlebt, wenn sie die Diagnose zum ersten Mal hören und zuerst an die Bluterkrankung denken.

Wie wird das ATR-16-Syndrom festgestellt?

Das ATR-16-Syndrom wird durch eine genetische Untersuchung des Erbguts festgestellt. Meist führen auffällige Blutwerte oder eine Entwicklungsverzögerung zur Abklärung. Die Diagnose braucht spezielle Labormethoden, die das fehlende Stück am Chromosom 16 sichtbar machen können.

Der Weg zur Diagnose beginnt oft mit einer auffälligen Beobachtung – entweder kleine, blasse rote Blutkörperchen im Blutbild (Hinweis auf Alpha-Thalassämie) oder eine Entwicklungsverzögerung, die beim Kinderarzt oder der Kinderärztin auffällt. Das Besondere am ATR-16-Syndrom: Es ist so selten, dass die Kombination aus beidem oft nicht sofort als zusammenhängendes Bild erkannt wird.

Der entscheidende Schritt ist eine chromosomale Untersuchung. Lange Zeit wurden solche Veränderungen mit der klassischen Chromosomenanalyse (Karyogramm) gesucht – dabei werden die Chromosomen unter dem Mikroskop sichtbar gemacht. Das reicht aber für kleine Deletionen oft nicht aus. Modernere Methoden wie die Chromosomen-Microarray-Analyse (ein Verfahren, das das gesamte Erbgut auf kleine Veränderungen absucht) oder gezielte Gensequenzierungen (bei denen das Erbgut buchstabenweise gelesen wird) können auch kleinere fehlende Abschnitte zuverlässig aufspüren.

Wie läuft die Diagnose in der Praxis ab?

  • Erster Schritt: Blutbild und klinische Untersuchung beim Kinderarzt oder der Kinderärztin
  • Überweisung an eine Kinderklinik mit Genetik oder Neuropädiatrie bei Verdacht
  • Spezielle Chromosomenuntersuchung (Microarray oder molekulargenetische Analyse) aus einer Blutprobe
  • Humangenetische Beratung zur Einordnung des Befunds für die Familie
  • Untersuchung der Eltern zur Klärung, ob die Veränderung neu entstanden oder geerbt ist

Die Diagnose dauert manchmal Monate – nicht weil die Methoden schlecht sind, sondern weil das Syndrom selten ist und nicht immer sofort daran gedacht wird. Familien, die auf eine Erklärung warten, erleben diese Phase oft als belastend.

Ist das ATR-16-Syndrom vererbbar?

Das ATR-16-Syndrom entsteht meistens zufällig und wurde nicht von den Eltern vererbt. In seltenen Fällen kann aber ein Elternteil eine Chromosomenveränderung tragen, die das Risiko erhöht. Ob das zutrifft, lässt sich nur durch eine genetische Untersuchung der Eltern klären.

Die meisten Fälle von ATR-16-Syndrom entstehen durch eine neue, spontane Veränderung am Chromosom 16 – in der Fachsprache eine „de-novo-Mutation“. Das bedeutet: Beide Eltern haben normale Chromosomen, und die Veränderung entstand zufällig bei der Entstehung der Eizelle, des Spermiums oder kurz nach der Befruchtung. In solchen Fällen ist das Risiko, dass dasselbe bei einer weiteren Schwangerschaft passiert, nicht wesentlich höher als in der Allgemeinbevölkerung – obwohl ein geringfügig erhöhtes Restrisiko nicht vollständig ausgeschlossen werden kann.

Es gibt aber eine wichtige Ausnahme: Manchmal trägt ein Elternteil eine sogenannte balancierte chromosomale Umstrukturierung – das bedeutet, Chromosomenmaterial wurde umgelagert, ohne dass etwas wirklich fehlt. Das Elternteil selbst hat dadurch keine Symptome, aber bei der Weitergabe an das Kind kann das Gleichgewicht verloren gehen, und es fehlt plötzlich ein Abschnitt. In diesen Fällen ist das Risiko für weitere betroffene Kinder deutlich erhöht.

Warum ist die Untersuchung der Eltern so wichtig?

Nur die chromosomale Untersuchung beider Eltern kann zeigen, welche der beiden Situationen vorliegt. Davon hängt direkt ab, wie die genetische Beratung eingeschätzt wird – und was das für weitere Kinderwünsche bedeutet. Humangenetische Beratungsstellen können in der Schweiz helfen, diesen Befund einzuordnen und die nächsten Schritte zu besprechen. Diese Abklärung ist keine Schuldfrage, sondern schlicht notwendige Information für eine informierte Familienplanung.

Gibt es eine Behandlung für das ATR-16-Syndrom?

Eine Behandlung, die das ATR-16-Syndrom heilt oder die Chromosomenveränderung rückgängig macht, gibt es nicht. Stattdessen stehen Förderung, Therapien und medizinische Begleitung im Vordergrund – abgestimmt auf das, was das einzelne Kind braucht.

Das fehlende Stück am Chromosom 16 kann nicht ersetzt werden – das ist beim heutigen Stand der Medizin nicht möglich. Die Behandlung des ATR-16-Syndroms bedeutet deshalb nicht Heilung, sondern Unterstützung: Die vorhandenen Fähigkeiten werden gefördert, Begleitsymptome werden behandelt, und die Lebensqualität wird so gut wie möglich gesichert.

Der grösste Teil der Behandlung ist Förderung. Frühförderung in den ersten Lebensjahren – am besten so früh wie möglich – hat laut Fachgesellschaften den grössten Einfluss auf die spätere Entwicklung. Dazu gehören Logopädie (Sprachförderung), Ergotherapie (Alltagsfertigkeiten) und Physiotherapie (Motorik). Kinder, die in diesen Bereichen früh gezielt begleitet werden, zeigen in der Regel bessere Entwicklungsverläufe als Kinder ohne solche Unterstützung.

Die Blutarmut (Alpha-Thalassämie) wird separat eingeschätzt: Bei mildem Verlauf reicht regelmässige Blutkontrolle. Bei ausgeprägter Blutarmut können Eisenergänzung oder – in selteneren Fällen – Bluttransfusionen notwendig werden. Das entscheidet eine Fachperson für Blutkrankheiten (Hämatologie).

Was bringt wirklich etwas – und was nicht?

Eltern suchen oft nach Wegen, die Entwicklung ihres Kindes aktiv zu unterstützen. Was wirklich wirkt: strukturierte Frühförderung, regelmässige Therapie, enge Begleitung in der Schule und ein stabiles Umfeld. Was keinen belegten Nutzen hat: spezielle Nahrungsergänzungsmittel, nicht anerkannte „Therapieverfahren“ oder übertriebene Erwartungen an einzelne Massnahmen. Der grösste Hebel liegt nicht in einem Einzeleingriff, sondern in der Kontinuität der Begleitung über Jahre.

Wie sieht der Alltag mit einem Kind mit ATR-16-Syndrom aus?

Der Alltag mit einem Kind mit ATR-16-Syndrom ist von Förderung, Therapien und manchmal viel Organisation geprägt. Eltern erleben Freude und Herausforderungen gleichzeitig. Jedes Kind entwickelt sich auf seinem eigenen Weg – langsamer, aber erkennbar.

Eltern eines Kindes mit ATR-16-Syndrom beschreiben den Alltag oft als intensiv – aber nicht ausschliesslich belastend. Viele Kinder machen Fortschritte, die klein erscheinen mögen, für die Familie aber bedeutsam sind: das erste Wort, der erste selbständige Schritt, das erste Lächeln als Antwort. Diese Momente entstehen durch konsequente, liebevolle Begleitung über lange Zeit.

Praktisch bedeutet das: regelmässige Therapietermine (Logopädie, Ergo-, Physiotherapie), enge Zusammenarbeit mit der Schule oder dem Heilpädagogischen Zentrum, Kontrolltermine bei verschiedenen Fachpersonen und viel Organisation. Viele Familien beschreiben das Koordinieren all dieser Stellen als einen der anstrengendsten Teile des Alltags – nicht die Behinderung selbst, sondern das System drumherum.

Geschwister, Grosseltern und das weitere Umfeld sind oft Teil der Gleichung. Wie viel Erklärung nötig ist, wie viel Rücksicht, wie viel Offenheit – das entscheidet jede Familie selbst. Manche Familien finden in Selbsthilfegruppen oder im Austausch mit anderen betroffenen Familien eine wichtige Ressource.

Eine typische Situation aus dem Alltag

Eine Mutter berichtet, dass ihr Sohn mit ATR-16-Syndrom mit vier Jahren kaum sprechen konnte und in der Kita auf intensive Unterstützung angewiesen war. Mit sieben Jahren besucht er eine heilpädagogische Schule, sagt kurze Sätze, liebt Musik und erkennt alle Familienmitglieder auf Fotos. Sie sagt: ‚Er entwickelt sich nicht wie andere Kinder – aber er entwickelt sich. Jeden Monat ein bisschen.' Dieser Verlauf – langsam, aber real – ist für viele betroffene Familien typisch.

Wie viele Menschen haben das ATR-16-Syndrom?

Das ATR-16-Syndrom ist extrem selten. Genaue Zahlen gibt es nicht, weil die Diagnose selten gestellt wird und viele Fälle möglicherweise nicht erkannt sind. Weltweit sind bisher erst einige Hundert Fälle in der Fachliteratur beschrieben worden.

Das ATR-16-Syndrom gehört zu den sogenannten seltenen Erkrankungen – das sind Erkrankungen, die weniger als 5 von 10'000 Menschen betreffen. Innerhalb dieser Kategorie ist ATR-16 noch einmal deutlich seltener: Die genaue Häufigkeit ist nicht bekannt, weil systematische Erfassung fehlt und viele Fälle wahrscheinlich nicht diagnostiziert werden.

In der wissenschaftlichen Literatur wurden bisher einige Hundert Fälle weltweit beschrieben – eine sehr kleine Zahl gemessen an der Weltbevölkerung. Das bedeutet nicht, dass es nur so wenige Betroffene gibt: Es bedeutet, dass das Syndrom häufig nicht erkannt wird. Kinder mit milden Merkmalen werden manchmal nur mit einer unspezifischen Entwicklungsverzögerung oder einer Alpha-Thalassämie diagnostiziert, ohne dass die dahinterliegende Chromosomenveränderung entdeckt wird.

Mit dem Einsatz modernerer genetischer Diagnosemethoden – insbesondere der Chromosomen-Microarray-Analyse – werden heute mehr Fälle entdeckt als früher. Es ist daher wahrscheinlich, dass die tatsächliche Zahl Betroffener etwas höher liegt als die in der Literatur dokumentierten Fälle vermuten lassen.

Was bedeutet diese Seltenheit für Betroffene und Familien?

Seltenheit hat konkrete Konsequenzen: Es gibt kaum Langzeitstudien, keine grossen klinischen Erfahrungsberichte und wenig standardisierte Behandlungspfade – weil einfach zu wenige Betroffene für grosse Studien zur Verfügung stehen. Fachpersonen, die das ATR-16-Syndrom gut kennen, sind rar. Das bedeutet für Familien oft eine längere Diagnosezeit und das Gefühl, selbst Pioniere zu sein. Internationale Netzwerke für seltene Erkrankungen – wie Orphanet oder die European Reference Networks – können helfen, Fachpersonen und Forschungsgruppen zu finden.

Welche Fachleute und Anlaufstellen gibt es für Familien mit ATR-16-Syndrom?

Familien mit ATR-16-Syndrom brauchen mehrere Fachpersonen gleichzeitig: Genetik, Kinderneurologie, Hämatologie und Therapie. In der Schweiz gibt es spezialisierte Zentren und Selbsthilfegruppen, die Orientierung und Vernetzung bieten.

Weil das ATR-16-Syndrom zwei Körperbereiche betrifft – das Blut und die geistige Entwicklung – sind meistens mehrere Fachbereiche gleichzeitig beteiligt. Das ist praktisch herausfordernd, aber notwendig, damit nichts übersehen wird.

Die wichtigsten Fachbereiche im Überblick: Humangenetik (für Diagnose, Einordnung und Familienberatung), Neuropädiatrie (für die Begleitung der geistigen und neurologischen Entwicklung), Hämatologie oder pädiatrische Hämatologie (für die Blutveränderung), Logopädie, Ergotherapie und Physiotherapie (für Förderung der Sprache, Feinmotorik und Bewegung) sowie Heilpädagogik und Sonderschulung (für schulische Begleitung).

Anlaufstellen in der Schweiz

  • Spezialisierte Kinderkliniken: Kinderspital Zürich, Inselspital Bern, CHUV Lausanne, Universitätskinderspital beider Basel – alle mit humangenetischer Abteilung
  • Insieme Schweiz: Dachverband für Menschen mit geistiger Behinderung und ihre Angehörigen – Beratung, Vernetzung, Rechtsauskunft (insieme.ch)
  • FRAGILE Suisse: Anlaufstelle bei Hirnverletzungen und kognitiven Beeinträchtigungen – auch für Familien relevant, die Unterstützung im Alltag suchen
  • ProRaris: Allianz Seltener Krankheiten Schweiz – Vernetzung mit Selbsthilfegruppen und Zugang zu internationalen Expertennetzwerken (proraris.ch)
  • Orphanet: Internationale Datenbank für seltene Erkrankungen – Überblick über Fachzentren, Studien und Patientenorganisationen (orpha.net)

Ein guter Koordinationspunkt für den Anfang ist meistens die Humangenetik des nächstgelegenen Universitätsspitals – sie kann Familien an die weiteren Fachstellen verweisen und den Überblick behalten.

Siehe auch

Oberbegriffe

  • Alpha-Thalassämie
  • Angeborene Blutarmut(Kongenitale Anämie)
  • Angeborene Fehlbildung(Kongenitale Malformation)
  • Deletion des kurzen Arms von Chromosom 16 (partiell)(Deletion eines Teils des kurzen Arms von Chromosom 16)
  • Erbliche Entwicklungsstörung(Hereditäre Entwicklungsstörung)
  • Genetisch bedingte geistige Behinderung(Genetisch bedingte Intelligenzminderung)

Anatomie

  • Chromosomenpaar 16
  • Kurzer Arm eines Chromosoms(Kurzer Arm eines Chromosoms (p-Arm))
  • Rote Blutkörperchen(Erythrozyt)

Änderungen verwerfen?

Ihre Änderungen sind noch nicht gespeichert.