
Cookies und externe Inhalte

Notwendige Cookies brauchen wir, damit die Website funktioniert; sie sind immer aktiv. Alles Weitere lädt nur, wenn Sie einwilligen oder es selbst aufrufen. Ihre Wahl können Sie jederzeit unter „Cookie-Einstellungen“ im Seitenfuss ändern; mehr dazu in der Datenschutzerklärung.

Inhalte anderer Anbieter, etwa die Karte bei einer Anlaufstelle oder ein Hörbeitrag. Beim Laden erfährt der Anbieter Ihre IP-Adresse und kann eigene Cookies setzen.

neomedis

Sprache

neomedis
Inhalt fachlich korrekt?

Der aktuelle Artikel ist aus meiner Sicht fachlich korrekt. Ich kann jederzeit später Korrekturen am Text vorschlagen. Bei Änderungen durch andere Fachpersonen nach meiner Zustimmung werde ich automatisch per E-Mail informiert.

Diagnosesnomed 1356734004icd-10 C72.9

Embryonaler Tumor mit mehrschichtigen Rosetten

ETMRETANTREmbryonaler Tumor mit reichlich Neuropil und echten Rosetten

Wenn ein Kleinkind Fähigkeiten verliert, die es schon konnte

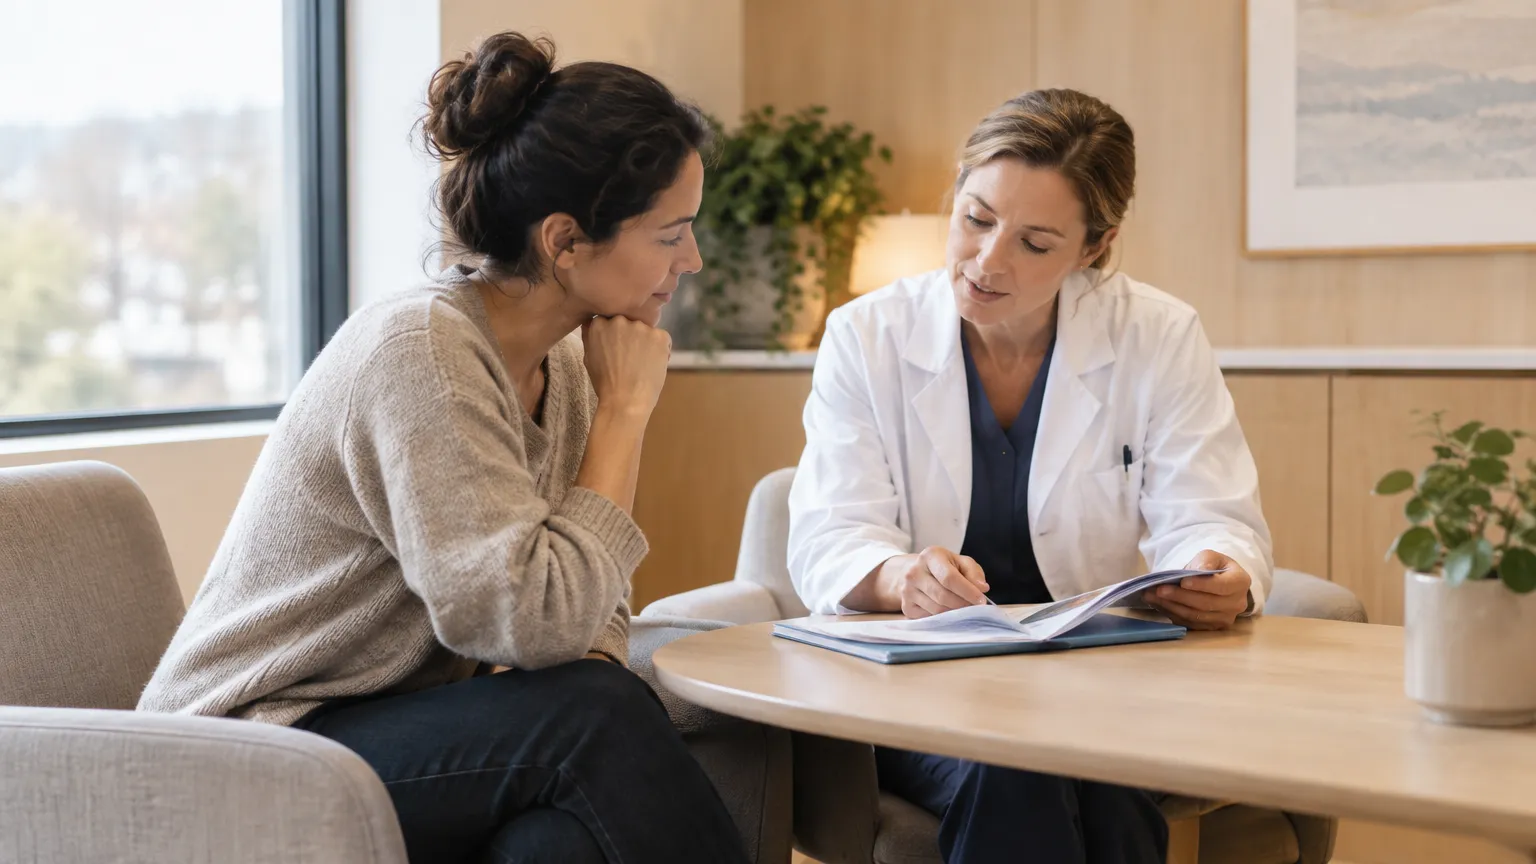
Elternteil und medizinische Fachperson in ruhigem Gespräch an einem Beratungstisch, im Kontext der Betreuung bei einem embryonalen Tumor mit mehrschichtigen Rosetten.

Ein Baby lernt gerade laufen und sprechen – dann geht plötzlich etwas verloren, das schon da war. Erbrechen ohne ersichtlichen Grund, ein rasch wachsender Kopfumfang und ungewohnte Anfälle: Was zunächst wie ein harmloser Infekt wirkt, kann auf eine ernste Veränderung im Gehirn hinweisen. Wie erkennen Fachleute, wann hinter solchen Anzeichen mehr steckt als eine gewöhnliche Kinderkrankheit?

Mit künstlicher Intelligenz erstellt. Offen zur Prüfung durch Fachpersonen

Ein Kind, das immer wieder erbricht, quengelig ist und den Kopf nicht mehr so hält wie zuvor – solche Zeichen werden im Alltag leicht dem Magen oder einer Erkältung zugeschrieben. Dass hinter anhaltenden, schwer erklärbaren Beschwerden bei Säuglingen und Kleinkindern manchmal ein Tumor im Gehirn steckt, gehört zu den Erkenntnissen, die Eltern und auch Ärzte lange nicht in Betracht ziehen.

Embryonale Tumoren mit mehrschichtigen Rosetten – kurz ETMR – sind ausgesprochen selten: Sie betreffen fast ausschliesslich Kinder unter vier Jahren und machen einen verschwindend kleinen Bruchteil aller Hirntumore aus. Gerade weil sie so selten sind, dauert es oft Wochen oder Monate, bis die richtige Diagnose gestellt wird.

Was diesen Tumor besonders macht, ist seine Herkunft: Er entsteht aus embryonalen Zellen des Nervensystems, die sich nach der Geburt eigentlich nicht mehr teilen sollten – und wächst deshalb mit einer Geschwindigkeit, die anderen Hirntumoren kaum entspricht. Die Zeit zwischen ersten Zeichen und Diagnose ist dabei klinisch entscheidend.

Anlaufstellen, die weiterhelfen

Dieses Thema ist offen für Anlaufstellen wie Praxen, Apotheken oder Kliniken. Werden Sie eine Anlaufstelle, die hier erscheint.

Typische Zeichen

Das Beschwerdebild wird vor allem durch den steigenden Druck im Schädel geprägt, der durch den rasch wachsenden Tumor entsteht – Erbrechen tritt bei rund der Hälfte der betroffenen Kinder auf, Anfälle und ein auffällig grosser Kopfumfang bei jeweils bis zu einem Drittel bis zur Hälfte.

Risikofaktoren

ETMR entstehen in der grossen Mehrzahl der Fälle ohne erkennbare äussere Ursache; eine seltene genetische Disposition – das DICER1-Syndrom – ist bislang der einzige bekannte Risikofaktor.

Behandlung

Die Behandlung zielt auf eine möglichst vollständige operative Entfernung des Tumors, ergänzt durch intensive Chemotherapie – bei kleinen Kindern wenn möglich ohne Bestrahlung, um das sich entwickelnde Gehirn zu schonen.

Mögliche Folgen

Die häufigste direkte Komplikation ist ein Wasserkopf: Weil der Tumor die Liquorzirkulation blockiert, staut sich Hirnflüssigkeit im Schädel und erhöht den Hirndruck weiter – bei bis zu jedem zweiten betroffenen Kind.

Was ist ein embryonaler Tumor mit mehrschichtigen Rosetten?

Ein embryonaler Tumor mit mehrschichtigen Rosetten ist ein sehr seltener und aggressiver Hirntumor, der fast ausschliesslich bei Kleinkindern vorkommt. Er entsteht aus unreifen Hirnzellen und wächst schnell. Die Bezeichnung leitet sich von einer charakteristischen Zellstruktur ab, die unter dem Mikroskop sichtbar ist.
Elternteil und medizinische Fachperson in ruhigem Gespräch an einem Beratungstisch, im Kontext der Betreuung bei einem embryonalen Tumor mit mehrschichtigen Rosetten.

Das Gehirn besteht aus Milliarden von Zellen, die alle aus sehr frühen Vorläuferzellen entstehen. Wenn solche Vorläuferzellen – die noch nicht „erwachsen“ geworden sind – unkontrolliert zu wachsen beginnen, kann ein embryonaler Tumor entstehen. Der embryonale Tumor mit mehrschichtigen Rosetten, kurz ETMR, ist eine besonders seltene und aggressive Unterform dieser Tumorgruppe.

Der Name klingt zunächst rätselhaft: „Rosetten“ beschreibt, wie die Tumorzellen unter dem Mikroskop angeordnet sind – sie bilden rosettenartige Ringe, bei denen mehrere Schichten von Zellen um eine Art Kanal herum angeordnet sind. Diese Struktur ist so charakteristisch, dass sie zur Diagnose und zur Abgrenzung von anderen Tumoren genutzt wird.

Auf molekularer Ebene – also auf der Ebene des Erbguts der Tumorzellen – ist ETMR durch eine spezifische Veränderung in einem bestimmten Genabschnitt (dem sogenannten C19MC-Mikro-RNA-Cluster) gekennzeichnet. Diese Veränderung ist bei fast allen ETMR nachweisbar und hat dazu beigetragen, den Tumor als eigene Krankheitsentität zu definieren. Bevor diese Veränderung bekannt war, wurde ETMR unter verschiedenen anderen Namen klassifiziert – darunter ETANTR (embryonaler Tumor mit reichlich Neuropil und echten Rosetten) oder Ependymoblastom. Heute fasst die Weltgesundheitsorganisation diese Varianten unter dem Begriff ETMR zusammen.

ETMR wächst in der Regel schnell und kann, wenn er gross genug ist, den Druck im Schädel erhöhen oder bestimmte Hirnfunktionen beeinträchtigen – je nachdem, wo er im Gehirn sitzt.

Was ETMR von anderen embryonalen Hirntumoren unterscheidet

Oft wird ETMR mit dem Medulloblastom verglichen, weil beide zur Gruppe der embryonalen Hirntumoren gehören. Der wichtigste Unterschied: ETMR trägt fast immer die beschriebene Veränderung im C19MC-Genabschnitt, die beim Medulloblastom nicht vorkommt. Ausserdem sitzt ETMR häufig nicht am Kleinhirn (wie das Medulloblastom), sondern in den grossen Hirnhälften. Das macht den Tumor nicht nur biologisch anders, sondern beeinflusst auch, wie er sich klinisch zeigt und wie er behandelt werden kann.

Wie häufig kommt ETMR vor?

ETMR ist ausgesprochen selten. Weltweit sind bislang erst einige Hundert Fälle in der medizinischen Literatur beschrieben worden. In der Schweiz werden jedes Jahr nur einzelne Fälle – wenn überhaupt – diagnostiziert. Damit gehört ETMR zu den seltensten Hirntumoren bei Kindern.

Genaue Zahlen zur Häufigkeit von ETMR sind schwierig anzugeben, weil der Tumor so selten ist, dass selbst grosse Krebsregister nur sehr wenige Fälle erfassen. In der wissenschaftlichen Literatur wird ETMR als extrem seltene Erkrankung beschrieben. Zum Vergleich: Das Medulloblastom – der häufigste bösartige Hirntumor bei Kindern – tritt im Vergleich zum ETMR um ein Vielfaches häufiger auf.

Diese Seltenheit hat direkte Konsequenzen: Weil so wenige Kinder betroffen sind, gibt es kaum grosse klinische Studien mit vielen Teilnehmenden. Das meiste Wissen über ETMR stammt aus Fallberichten, kleinen Fallserien und der Auswertung von Daten aus Krebsregistern mehrerer Länder zusammen. Für Eltern bedeutet das: Selbst erfahrene Ärzte haben oft nur sehr wenige Fälle aus eigener Anschauung kennengelernt. Das ist ein wichtiger Grund, warum die Behandlung unbedingt in einem hochspezialisierten Zentrum stattfinden sollte – nur dort sammelt sich über die Jahre ausreichend Erfahrung an.

Was Seltenheit für die Forschung bedeutet

Bei seltenen Tumoren wie ETMR ist internationale Zusammenarbeit besonders wichtig. Europäische und nordamerikanische Forschungsgruppen – zum Beispiel das SIOPE (Europäische Netzwerk für pädiatrische Onkologie) – erfassen Fälle gemeinsam und entwickeln so ein besseres Verständnis der Erkrankung. Eltern betroffener Kinder sollten aktiv fragen, ob ihr Kind in ein internationales Register oder eine laufende Studie aufgenommen werden kann – das ist nicht nur für die Forschung wertvoll, sondern kann auch den Zugang zu neuen Behandlungsansätzen ermöglichen.

In welchem Alter tritt ETMR meistens auf?

ETMR tritt fast ausschliesslich bei sehr jungen Kindern auf – in der Regel im Alter von unter vier Jahren, häufig sogar unter zwei Jahren. Ältere Kinder, Jugendliche oder Erwachsene sind nur in Ausnahmefällen betroffen. Das Alter bei der Diagnose ist eines der charakteristischen Merkmale dieser Erkrankung.

Das Auftreten von ETMR in den ersten Lebensjahren ist kein Zufall. Der Tumor entsteht aus sehr frühen, noch unreifen Hirnzellen – sogenannten Vorläuferzellen, die in den ersten Lebensjahren noch aktiv sind und das Gehirn mitaufbauen. Mit zunehmendem Alter des Kindes werden diese Vorläuferzellen seltener, was erklärt, warum ETMR fast nie bei älteren Kindern oder Erwachsenen auftritt.

In Fallserien und Registerdaten zeigt sich, dass der Grossteil der Diagnosen im ersten bis dritten Lebensjahr gestellt wird. Kinder unter vier Jahren stellen die grosse Mehrheit der beschriebenen Fälle. Das bedeutet: Ein Kleinkind, das plötzlich Symptome wie anhaltende Übelkeit, Kopfschmerzen, oder Entwicklungsrückschritte zeigt, wird zunächst auf viele andere, viel häufigere Ursachen untersucht – was die Diagnose manchmal verzögert.

Warum das Alter auch die Behandlung beeinflusst

Das junge Alter der betroffenen Kinder stellt die Behandlung vor besondere Herausforderungen. Strahlentherapie am Gehirn kann bei sehr jungen Kindern – insbesondere unter drei Jahren – bleibende Schäden an der Gehirnentwicklung verursachen. Viele Behandlungsprotokolle versuchen deshalb, die Bestrahlung so lange wie möglich hinauszuzögern oder zu vermeiden. Das ist ein wichtiger Unterschied zu anderen Hirntumoren, die auch bei älteren Kindern oder Erwachsenen auftreten und bei denen das Gehirn bereits ausgereifter ist.

Umfrage

Wie sind Sie zum ersten Mal mit embryonalen Hirntumoren in Berührung gekommen?

Die Abstimmung erfolgt vollkommen anonym.

Welche Symptome hat ein Kind mit ETMR?

Die Symptome hängen davon ab, wo der Tumor sitzt und wie gross er ist. Häufig sind anhaltende Kopfschmerzen, Erbrechen – besonders morgens – eine Zunahme des Kopfumfangs bei Säuglingen, Sehstörungen und Verhaltensveränderungen. Weil Kleinkinder diese Beschwerden oft nicht benennen können, sind aufmerksame Eltern und Kinderärzte besonders wichtig.

ETMR wächst meist schnell und erhöht dadurch den Druck im Schädel. Da der Schädel ein geschlossener Raum ist, führt mehr Masse darin unweigerlich zu Druckanstieg – ähnlich wie Luft, die in einen zu kleinen Behälter gepresst wird. Dieser erhöhte Druck verursacht die typischsten Symptome: Kopfschmerzen (oft morgens schlimmer, weil man im Liegen mehr Druck aufbaut), Übelkeit und Erbrechen ohne Infektion als Ursache, und – bei Säuglingen – eine rasche Zunahme des Kopfumfangs, weil die Schädelknochen in diesem Alter noch nicht fest verwachsen sind.

Je nach Lage des Tumors kommen weitere Zeichen hinzu: Sehstörungen oder ein nach innen gedrehtes Auge (weil bestimmte Hirnbereiche die Augenbewegung steuern), Gleichgewichtsprobleme oder ein unsicherer Gang, Krampfanfälle, Schluckbeschwerden oder Lähmungserscheinungen an Armen oder Beinen. Verhaltensveränderungen – ein Kind wird plötzlich ungewöhnlich schläfrig, reizbarer oder verliert Fähigkeiten, die es bereits hatte – sind ebenfalls ein ernstes Warnsignal.

Ein häufiger Denkfehler: Viele dieser Symptome sind einzeln betrachtet sehr unspezifisch. Erbrechen hat bei Kleinkindern hundert häufige Ursachen, Kopfschmerzen ebenso. Besorgniserregend wird es, wenn die Beschwerden anhalten oder wiederkehren, wenn sie sich verschlechtern, oder wenn mehrere dieser Zeichen gleichzeitig auftreten.

Wann sofort handeln

  • Anhaltende Kopfschmerzen, die morgens am schlimmsten sind – Muster, das auf erhöhten Hirndruck hinweist
  • Erbrechen ohne Fieber oder erkennbare Ursache – besonders morgens und ohne vorherige Übelkeit
  • Rasch zunehmender Kopfumfang beim Säugling – bei der Vorsorgeuntersuchung messen lassen
  • Krampfanfall ohne Fieberursache – immer sofort notfallmässig abklären
  • Verlust bereits erworbener Fähigkeiten – Laufen, Sprechen, Greifen, die ein Kind plötzlich nicht mehr kann

Wie wird ETMR festgestellt?

Die Diagnose beginnt mit einer Bildgebung des Gehirns – meistens einer Magnetresonanzuntersuchung (MRI). Wenn ein verdächtiger Befund sichtbar ist, muss Gewebe aus dem Tumor entnommen und unter dem Mikroskop sowie mit molekularen Tests untersucht werden. Erst die Kombination aus Bild und Gewebeanalyse sichert die Diagnose ETMR.

Wenn bei einem Kind die beschriebenen Symptome auftreten, ist die Bildgebung des Gehirns der erste Schritt. Dabei wird fast immer eine Magnetresonanzuntersuchung (MRI) eingesetzt – ein Verfahren, das ohne Röntgenstrahlen arbeitet und sehr detaillierte Bilder des Hirngewebes liefert. ETMR zeigt im MRI typische Merkmale: oft ein grosser Tumor in den grossen Hirnhälften, mit bestimmten Signaleigenschaften, die auf eine schnell wachsende Struktur hinweisen. Ein Computer-Tomogramm (CT) kann ergänzend eingesetzt werden, ist aber beim MRI für Hirntumore weniger aussagekräftig.

Das MRI-Bild allein reicht jedoch nicht für die Diagnose ETMR. Ähnlich aussehende Bilder können auch von anderen Tumoren stammen. Deshalb ist fast immer eine Gewebeentnahme (Biopsie) oder die operative Entfernung eines Teils oder des ganzen Tumors nötig. Das entnommene Gewebe wird dann von Pathologinnen und Pathologen unter dem Mikroskop untersucht – hier sind die typischen mehrschichtigen Rosetten sichtbar.

Entscheidend für die genaue Diagnose ist heute zusätzlich die molekulare Analyse: Dabei wird geprüft, ob das Tumorgewebe die für ETMR charakteristische Veränderung im C19MC-Genabschnitt trägt. Diese Untersuchung sollte in einem spezialisierten Labor durchgeführt werden. Ohne diesen Nachweis ist eine sichere Diagnose ETMR nach den aktuellen Klassifikationskriterien der Weltgesundheitsorganisation nicht möglich.

Der diagnostische Weg Schritt für Schritt

1. Symptome und Erstuntersuchung – Kinderarzt oder Notaufnahme erkennt Warnsignale
2. Bildgebung – MRI des Gehirns, oft mit und ohne Kontrastmittel
3. Neurochirurgischer Eingriff – Biopsie oder operative Tumorresektion zur Gewebegewinnung
4. Histologie – Mikroskopische Untersuchung des Gewebes auf Rosetten und Zelltyp
5. Molekulare Analyse – Nachweis der C19MC-Amplifikation zur Sicherung der ETMR-Diagnose
6. Staging – Untersuchung, ob der Tumor bereits andere Teile des Nervensystems befallen hat (z.B. MRI der Wirbelsäule, Untersuchung der Gehirn-Rückenmark-Flüssigkeit)

Wie wird ein embryonaler Tumor mit mehrschichtigen Rosetten behandelt?

Die Behandlung von ETMR ist intensiv und umfasst in der Regel eine Operation, gefolgt von Chemotherapie. Bei älteren Kindern kann zusätzlich Strahlentherapie eingesetzt werden. Eine standardisierte Behandlungsrichtlinie gibt es wegen der Seltenheit des Tumors nicht – die Therapie sollte deshalb in einem spezialisierten Zentrum und möglichst im Rahmen einer klinischen Studie erfolgen.

Ziel der Operation ist es, so viel Tumorgewebe wie möglich zu entfernen, ohne dabei wichtige Hirnstrukturen zu beschädigen. Ob eine vollständige Entfernung möglich ist, hängt stark davon ab, wo der Tumor sitzt und wie gross er ist. Selbst wenn keine vollständige Entfernung gelingt, ist die operative Reduktion der Tumormasse ein wichtiger Schritt, der nachfolgende Behandlungen unterstützt.

Nach der Operation folgt in der Regel eine intensive Chemotherapie – also eine Behandlung mit Medikamenten, die Krebszellen abtöten sollen. Bei ETMR werden meist intensive Protokolle eingesetzt, die manchmal mit einer Hochdosis-Chemotherapie und anschliessender Stammzellrückgabe kombiniert werden. Dabei werden dem Kind vor der Hochdosis-Therapie körpereigene Stammzellen aus dem Blut entnommen und nach der Behandlung zurückgegeben, damit sich das Knochenmark erholen kann.

Strahlentherapie ist bei ETMR ein schwieriges Thema: Sie kann den Tumor effektiv bekämpfen, verursacht aber bei sehr jungen Kindern (unter drei Jahren) erhebliche Risiken für die noch laufende Gehirnentwicklung. Viele Behandlungsteams versuchen deshalb, die Bestrahlung bei Kleinkindern zu vermeiden oder hinauszuzögern – und dann intensivere Chemotherapie einzusetzen. Bei älteren Kindern oder bei Rückfall kann Strahlentherapie eine wichtige Option sein.

Warum eine klinische Studie wichtig sein kann

Weil ETMR so selten ist, gibt es keine grossangelegten Studien, die eine klar überlegene Behandlungsstrategie bewiesen haben. Die Behandlungsprotokolle basieren auf Erfahrungen aus kleinen Fallserien und dem Vergleich verschiedener Ansätze über internationale Register. Klinische Studien – also ärztlich überwachte Forschungsprogramme, in denen neue oder kombinierte Behandlungen geprüft werden – können Betroffenen Zugang zu vielversprechenden Ansätzen geben, die ausserhalb von Studien noch nicht verfügbar wären. Eltern sollten ihr Behandlungsteam aktiv fragen, ob eine solche Studie für ihr Kind in Frage kommt.

Wie sind die Heilungschancen bei ETMR?

ETMR gehört zu den Hirntumoren mit ungünstiger Prognose. Trotz intensiver Behandlung ist ein dauerhaftes Ansprechen bei einem grossen Teil der betroffenen Kinder schwer zu erreichen. Es gibt jedoch Berichte über Langzeitüberlebende – und neue Behandlungsansätze werden in der Forschung aktiv untersucht.

Die Prognose bei ETMR ist ernst. Das liegt vor allem daran, dass der Tumor schnell wächst, oft erst dann entdeckt wird, wenn er schon eine gewisse Grösse erreicht hat, und weil er dazu neigen kann, sich über die Gehirn-Rückenmark-Flüssigkeit im Nervensystem auszubreiten. Aus den verfügbaren Fallserien – die wegen der Seltenheit von ETMR immer nur kleine Zahlen umfassen – geht hervor, dass ein Teil der Kinder trotz intensiver Therapie einen Rückfall erlebt.

Gleichzeitig ist es wichtig, keine falschen Absolutaussagen zu treffen: Es gibt dokumentierte Fälle von Kindern, die nach intensiver Behandlung langfristig tumorfrei geblieben sind. Faktoren wie das Ausmass der operativen Tumorentfernung, das Alter des Kindes und ob der Tumor sich bereits ausgebreitet hat, beeinflussen die Prognose – auch wenn die Datenlage zu klein ist, um genaue Zahlen zuverlässig zu nennen.

Ein häufiger Denkfehler besteht darin, Statistiken auf den Einzelfall zu übertragen. Prognose-Daten beschreiben Gruppen von Patienten, nicht den individuellen Verlauf eines bestimmten Kindes. Das Gespräch mit dem Behandlungsteam – ehrlich, offen und regelmässig – ist für Eltern der wichtigste Weg, die Lage ihres Kindes realistisch einzuschätzen.

Was die Forschung verändert

In den letzten Jahren hat ein besseres Verständnis der molekularen Grundlagen von ETMR neue Ansätze eröffnet. Forscher untersuchen, ob gezielte Medikamente – also Substanzen, die spezifisch auf die molekulare Veränderung des Tumors wirken – einen Durchbruch bringen könnten. Diese Ansätze sind noch nicht Standard, aber sie werden in internationalen Studien geprüft. Das gibt Grund zu vorsichtiger Hoffnung – ohne falsche Erwartungen zu wecken.

Kann ETMR wieder kommen nach der Behandlung?

Ja, ein Rückfall ist bei ETMR leider häufig. Viele Kinder erleben trotz intensiver Erstbehandlung ein Wiederauftreten des Tumors. Ein Rückfall muss nicht zwingend das Ende der Behandlungsoptionen bedeuten, stellt das medizinische Team aber vor grosse Herausforderungen.

Der Begriff Rückfall bedeutet, dass der Tumor nach einer Phase des Ansprechens auf die Behandlung erneut wächst – entweder an der ursprünglichen Stelle oder an einer anderen Stelle im Gehirn oder Rückenmark. Bei ETMR tritt ein Rückfall, wenn er auftritt, oft innerhalb der ersten Monate bis zu einem Jahr nach Abschluss der Erstbehandlung auf. Die Nachsorgeuntersuchungen – regelmässige MRI-Aufnahmen – sind deshalb in diesem Zeitraum besonders wichtig.

Bei einem Rückfall muss das Behandlungsteam neu abwägen: Welche Behandlungen wurden bereits eingesetzt? Welche Optionen stehen noch zur Verfügung? Dabei kommen zum Beispiel erneute Chemotherapie mit anderen Medikamenten, Strahlentherapie (wenn sie noch nicht oder noch nicht vollständig eingesetzt wurde), erneute Operation oder der Einschluss in eine klinische Studie in Betracht. Es gibt keinen einheitlichen Standard für die Rückfallsituation – sie erfordert eine individuelle Abwägung durch ein spezialisiertes Team.

Nachsorge: Warum regelmässige Kontrollen unverzichtbar sind

Nach dem Ende der Erstbehandlung folgt eine intensive Nachsorgephase. In dieser Zeit finden regelmässige Kontrolluntersuchungen statt – in der Regel MRI-Aufnahmen des Gehirns und der Wirbelsäule in festgelegten Abständen. Das Ziel ist, einen Rückfall möglichst früh zu erkennen, wenn er eintritt. Neben der Bildgebung gehört zur Nachsorge auch die Beurteilung der Entwicklung und der Lebensqualität des Kindes sowie die Unterstützung der gesamten Familie – denn die Zeit nach der Behandlung ist für viele Familien emotional besonders belastend.

Was unterscheidet ETMR von anderen Hirntumoren bei Kindern?

ETMR ist aggressiver und seltener als die meisten anderen Hirntumoren bei Kindern. Er tritt in einem jüngeren Alter auf als das häufige Medulloblastom, sitzt meist in den grossen Hirnhälften statt am Kleinhirn und trägt eine spezifische genetische Veränderung, die ihn eindeutig von anderen Tumoren unterscheidet.

Wenn Eltern von einem „bösartigen Hirntumor bei Kindern“ hören, denken viele an das Medulloblastom – der häufigste bösartige Hirntumor im Kindesalter. ETMR ist damit verwandt (beide gehören zur Gruppe der embryonalen Hirntumoren), unterscheidet sich aber in mehreren wichtigen Punkten.

Lage: Das Medulloblastom sitzt typischerweise am Kleinhirn – dem Teil des Gehirns, der Gleichgewicht und Bewegungskoordination steuert. ETMR sitzt häufiger in den grossen Hirnhälften (dem sogenannten Grosshirn), was andere Symptome und andere operative Zugangswege bedeutet.

Alter: Das Medulloblastom tritt häufig zwischen fünf und neun Jahren auf, mit einem zweiten Gipfel im jungen Erwachsenenalter. ETMR betrifft fast ausschliesslich Kinder unter vier Jahren – also eine deutlich jüngere Altersgruppe.

Molekulare Identität: ETMR trägt in fast allen Fällen eine Verstärkung des C19MC-Genabschnitts – eine Veränderung, die beim Medulloblastom und den meisten anderen Hirntumoren nicht vorkommt. Diese molekulare Signatur ist heute das wichtigste Unterscheidungsmerkmal.

Prognose und Behandlung: Das Medulloblastom hat, je nach Untergruppe, eine deutlich bessere Prognose als ETMR und profitiert stärker von etablierten Behandlungsprotokollen. Bei ETMR ist die Evidenzlage dünner, die Behandlung experimenteller, die Prognose im Schnitt ungünstiger.

Abgrenzung zu weiteren Tumoren

ETMR muss auch von anderen embryonalen Tumoren des Kindesalters abgegrenzt werden – etwa dem atypischen teratoiden/rhabdoiden Tumor (kurz: ATRT), der ebenfalls sehr junge Kinder betrifft und aggressiv verläuft, aber durch eine andere genetische Veränderung charakterisiert ist. Die molekulare Analyse des Tumorgewebes ist deshalb unverzichtbar: Nur sie ermöglicht eine sichere Zuordnung und damit die richtige Wahl der Behandlungsstrategie.

Gibt es eine erbliche Ursache für ETMR?

Nach aktuellem Wissensstand ist ETMR in der grossen Mehrheit der Fälle nicht erblich bedingt. Die charakteristische genetische Veränderung entsteht im Tumor selbst – also nicht in den Körperzellen, die vererbt werden. Eine familiäre Häufung ist bislang nicht beschrieben worden.

Eine der ersten Fragen, die betroffene Eltern stellen, ist: „Haben wir das verursacht? Könnte das bei einem weiteren Kind auch passieren?“ Das ist eine zutiefst menschliche Reaktion – und die Antwort, die die Wissenschaft heute geben kann, ist für die meisten Familien entlastend.

Die charakteristische Veränderung bei ETMR – die Verstärkung des C19MC-Genabschnitts – ist eine sogenannte somatische Veränderung. Das bedeutet: Sie entsteht in den Tumorzellen selbst, während diese sich teilen und entwickeln. Sie ist nicht in den Keimzellen (Eizellen oder Spermien) vorhanden und wird deshalb nicht von den Eltern auf die Kinder übertragen. Geschwister eines betroffenen Kindes haben nach aktuellem Wissensstand kein nachweisbar erhöhtes Risiko, ebenfalls an ETMR zu erkranken.

Wichtig: „Nicht erblich“ bedeutet nicht „zufällig vermeidbar“. Es gibt keine bekannte Massnahme – keinen Lebensstil, keine Umgebungsbedingung, keine Ernährung – die ETMR nachweislich verursacht oder verhindert. Die Ursache dieser somatischen Veränderung ist wissenschaftlich nicht abschliessend geklärt.

Was genetische Beratung leisten kann

In seltenen Fällen – wenn in einer Familie mehrere Kinder betroffen sind oder wenn andere Auffälligkeiten vorliegen – kann eine humangenetische Beratung sinnvoll sein. Diese Spezialisten können gezielt prüfen, ob im konkreten Fall doch ein vererbtes Risiko vorliegen könnte. In der grossen Mehrheit der ETMR-Fälle wird diese Abklärung jedoch keine erbliche Ursache zeigen. Eltern, die sich durch diese Frage belasten, sollten das Gespräch mit ihrem Behandlungsteam suchen – nicht um Antworten zu erzwingen, die die Wissenschaft noch nicht kennt, sondern um mit der Ungewissheit besser umgehen zu können.

Siehe auch

Oberbegriffe

  • Embryonaler neuroepithelialer Tumor des Zentralnervensystems(Embryonale neuroepitheliale Neoplasie des Zentralnervensystems)

Änderungen verwerfen?

Ihre Änderungen sind noch nicht gespeichert.