
Cookies und externe Inhalte

Notwendige Cookies brauchen wir, damit die Website funktioniert; sie sind immer aktiv. Alles Weitere lädt nur, wenn Sie einwilligen oder es selbst aufrufen. Ihre Wahl können Sie jederzeit unter „Cookie-Einstellungen“ im Seitenfuss ändern; mehr dazu in der Datenschutzerklärung.

Inhalte anderer Anbieter, etwa die Karte bei einer Anlaufstelle oder ein Hörbeitrag. Beim Laden erfährt der Anbieter Ihre IP-Adresse und kann eigene Cookies setzen.

neomedis

Sprache

neomedis
Inhalt fachlich korrekt?

Der aktuelle Artikel ist aus meiner Sicht fachlich korrekt. Ich kann jederzeit später Korrekturen am Text vorschlagen. Bei Änderungen durch andere Fachpersonen nach meiner Zustimmung werde ich automatisch per E-Mail informiert.

Diagnosesnomed 29291001wikidata Q1947298icd-10 E74.0

Glykogenspeicherkrankheit Typ 6(Glykogenose Typ VI)

Hers-KrankheitHers-SyndromLeberphosphorylase-MangelHepatische Glykogenose Typ 6

Ein runder Kinderbauch kann mehr bedeuten als Gemütlichkeit

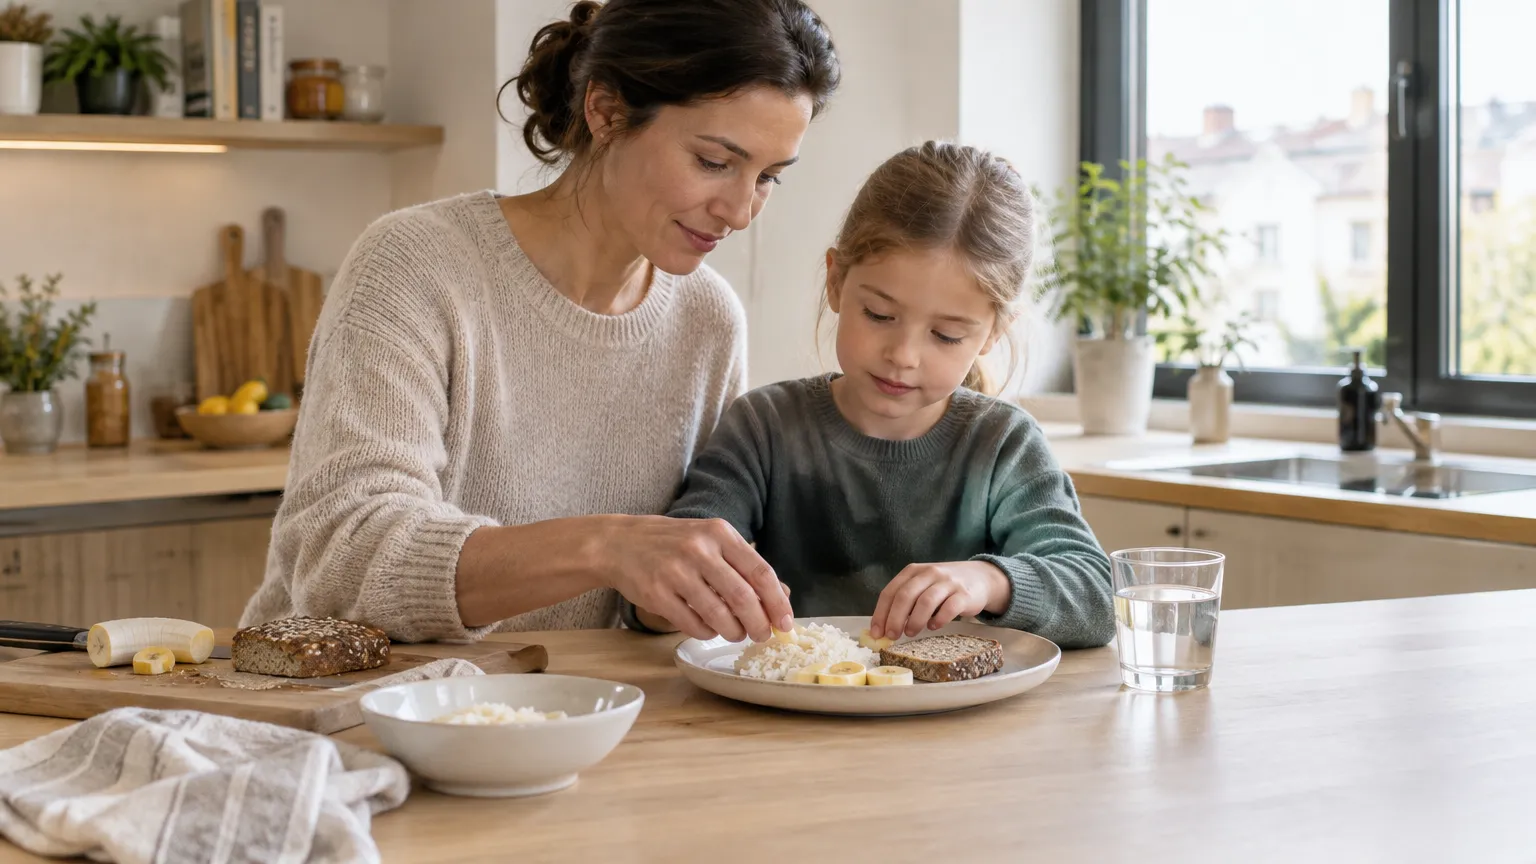
Erwachsene Person und kleines Kind arrangieren gemeinsam sorgfältig abgemessene Mahlzeiten an einer Küchentheke – als Illustration einer strukturierten Ernährungsplanung im Kontext des Managements einer Glykogenspeicherkrankheit Typ VI.

Ein rundlicher Bauch bei einem Kind wirkt oft einfach niedlich – und wird selten hinterfragt. Manchmal steckt dahinter aber mehr: eine vergrösserte Leber, ein langsameres Wachstum, plötzliche Schwächeanfälle nach längeren Essenspausen und auffällige Blutfettwerte. Was verbirgt sich hinter diesen unauffälligen Zeichen?

Mit künstlicher Intelligenz erstellt. Offen zur Prüfung durch Fachpersonen

Inhaltsverzeichnis
Inhaltsverzeichnis

Eine Leber, die still und ohne Schmerzen anschwillt – das ist das erste Zeichen, das Eltern bei einem Kleinkind mit dieser Erkrankung bemerken. Nicht ein akuter Einbruch, sondern ein allmähliches Aufweiten des Bauches, das beim Abtasten auffällt.

Was dahintersteckt, überrascht: Die Leber kann Traubenzucker nicht mehr planmässig freisetzen, weil ein einzelnes Enzym fehlt oder nicht funktioniert. Glykogen – die Speicherform von Zucker – häuft sich an, anstatt bei Bedarf abgebaut zu werden. Das klingt wie ein kleines biochemisches Detail, zieht aber einen langen Faden nach sich: Wachstum, Blutfettwerte, Leberzellaktivität – alles hängt daran.

Viele gehen davon aus, dass eine Glykogenspeicherkrankheit zwangsläufig schwere Unterzuckerungsanfälle auslöst. Bei Typ VI sind die Blutzuckerabfälle meist moderat und episodisch – auffällig oft beim Fasten oder zwischen den Mahlzeiten, selten so ausgeprägt, dass sie sofort als Notfall erkannt werden. Das macht die Erkrankung trügerisch unauffällig und verzögert häufig die Diagnose um Monate oder Jahre.

Da die Erkrankung autosomal-rezessiv vererbt wird, trägt in betroffenen Familien oft mehr als ein Kind das Risiko – ein Muster, das im Rückblick manchmal erklärt, warum mehrere Geschwister ähnliche, lange unklare Befunde hatten.

Anlaufstellen, die weiterhelfen

Dieses Thema ist offen für Anlaufstellen wie Praxen, Apotheken oder Kliniken. Werden Sie eine Anlaufstelle, die hier erscheint.

Befunde & Laborwerte

Das Bild wird fast durchgehend von der Leber bestimmt: Eine Vergrösserung ist der konstanteste Befund, während gestörte Leberwerte und erhöhte Blutfettwerte das Bild biochemisch abrunden – die Unterzuckerung tritt demgegenüber seltener und milder auf, als der Begriff „Glykogenspeicherkrankheit“ vermuten lässt.

  • Vergrösserte Leber(Hepatomegalie) · häufig
  • Gestörte Leberfunktion(Abnorme Leberfunktion) · häufig
  • Erhöhte Blutfettwerte(Hyperlipidämie) · häufig
  • Erhöhte Cholesterinwerte(Serumcholesterin oberhalb des Referenzbereichs) · häufig
  • Wachstumsverzögerung(Wachstumsretardierung)
  • Unterzucker(Hypoglykämie)

Behandlung

Die Behandlung zielt darauf ab, den Blutzucker zwischen den Mahlzeiten stabil zu halten und die Leber vor weiterer Belastung zu schützen – das gelingt vor allem durch gezielte Ernährungsanpassungen, ergänzt durch eine regelmässige Überwachung der Leberwerte und des Wachstums.

Mögliche Folgen

Schwerwiegende Komplikationen sind bei Typ VI selten, aber nicht ausgeschlossen: Bei einem kleinen Teil der Betroffenen kann die jahrelange Glykogenbelastung der Leberzellen zu einem bindegewebigen Umbau führen – einer Fibrose, die eine engmaschige Verlaufskontrolle rechtfertigt.

Was ist die Glykogenspeicherkrankheit Typ 6?

Die Glykogenspeicherkrankheit Typ 6 ist eine seltene angeborene Stoffwechselstörung, bei der die Leber Zucker nicht richtig aus ihrem Speicher freisetzen kann. Das führt dazu, dass die Leber zu viel Zucker anhäuft und der Blutzucker besonders nach längeren Nüchternphasen zu stark abfällt. Betroffen sind vor allem Kinder im Kleinkindalter.
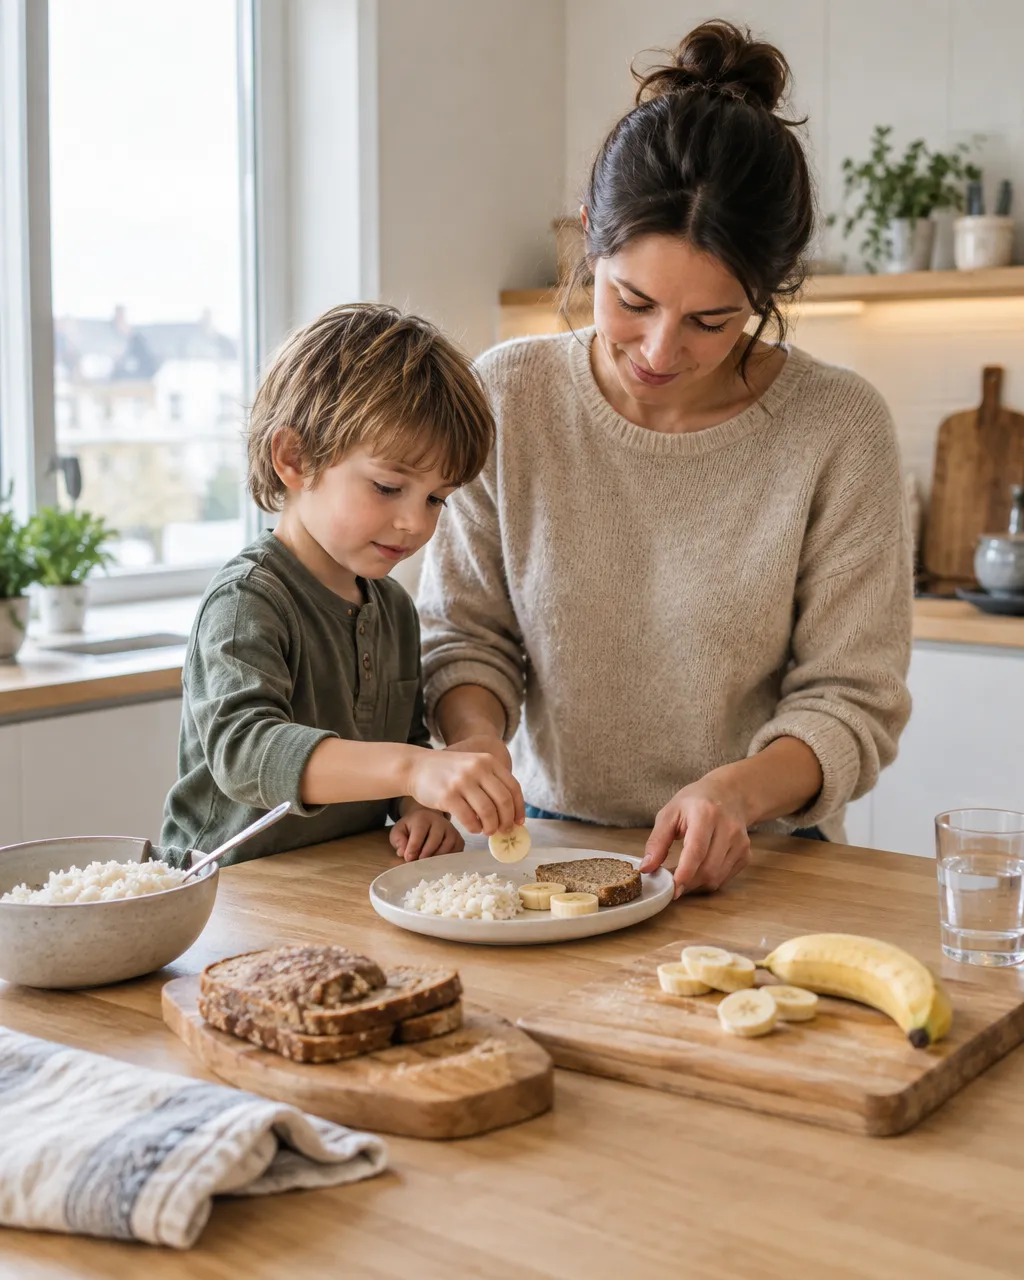
Erwachsener und kleines Kind portionieren gemeinsam sorgfältig Mahlzeiten an einer Küchentheke – als Veranschaulichung einer strukturierten Ernährungsplanung im Kontext des Managements einer Glykogenspeicherkrankheit Typ VI.

Im Körper wird Zucker nicht nur verbraucht, sondern auch gespeichert – und zwar als eine Art „Zuckerkette“ namens Glykogen, vor allem in der Leber. Wenn der Körper zwischen den Mahlzeiten Energie braucht, holt er sich diesen gespeicherten Zucker zurück. Dafür braucht er ein bestimmtes Enzym, das wie ein Werkzeug die Zuckerketten auseinanderschneidet. Dieses Werkzeug heisst Leberphosphorylase.

Bei der Glykogenspeicherkrankheit Typ 6 – in der Medizin auch Glykogenose Typ VI genannt – fehlt dieses Enzym oder arbeitet nicht richtig. Die Folge: Der Zucker bleibt in der Leber gespeichert, statt ins Blut abgegeben zu werden. Die Leber füllt sich dadurch mit immer mehr Glykogen und wird grösser. Gleichzeitig steht dem Körper in Phasen ohne Nahrung nicht genug Blutzucker zur Verfügung.

Die Erkrankung zeigt sich fast immer im frühen Kindesalter, oft zwischen dem ersten und dritten Lebensjahr. Das charakteristischste Zeichen ist eine deutlich vergrösserte Leber, die beim Kinderarztbesuch auffällt – obwohl das Kind ansonsten oft recht gut aussieht.

Was die Hers-Krankheit von einer schweren Stoffwechselstörung unterscheidet

Ein häufiger Denkfehler ist, die Glykogenspeicherkrankheit Typ 6 mit schwereren Formen zu verwechseln und unnötige Angst zu entwickeln. Die Erkrankung – nach dem belgischen Biochemiker Henri-Gery Hers auch Hers-Krankheit genannt – gehört zu den milderen Glykogenspeicherkrankheiten. Das bedeutet konkret: Die Nieren sind nicht betroffen, schwere Unterzuckerungen wie bei Typ 1 sind selten, und die meisten Betroffenen entwickeln sich mit der richtigen Ernährungsstruktur gut. Das Ziel der Behandlung ist nicht, eine Krankheit zu kontrollieren, die jeden Tag zur Krise führt – sondern eine Stoffwechselbesonderheit so in den Alltag zu integrieren, dass das Kind unbeschwert aufwachsen kann.

Was verursacht die Glykogenspeicherkrankheit Typ 6?

Ursache ist ein Defekt in einem bestimmten Eiweiss der Leber, das für den Abbau von gespeichertem Zucker zuständig ist. Dieser Defekt ist angeboren und entsteht durch eine Veränderung im Erbgut. Äussere Einflüsse wie Ernährung oder Umwelt spielen bei der Entstehung keine Rolle.

Die Leber speichert Zucker in langen Ketten – und um diese Ketten aufzubrechen und den Zucker ins Blut zu entlassen, braucht sie ein spezifisches Enzym namens Leberphosphorylase. Dieses Enzym wird durch das Gen PYGL gesteuert. Bei der Glykogenspeicherkrankheit Typ 6 liegt in diesem Gen eine Veränderung vor – eine sogenannte Mutation –, die dazu führt, dass das Enzym entweder gar nicht oder nur eingeschränkt funktioniert.

Das Ergebnis ist ein Stau: Glykogen, also der gespeicherte Zucker, kann nicht abgebaut werden und sammelt sich in den Leberzellen an. Die Leber vergrössert sich mit der Zeit, weil sie buchstäblich mit Glykogen gefüllt ist. Gleichzeitig fehlt dem Körper bei langen Pausen zwischen den Mahlzeiten der normale Zuckernachschub aus der Leber.

Wichtig zu verstehen: Diese Ursache liegt vollständig im Erbgut. Es handelt sich um keine Infektion, keine Autoimmunreaktion und keine Folge von Ernährungsfehlern während der Schwangerschaft. Eltern tragen keine Schuld an der Erkrankung ihres Kindes.

Enzym, Gen, Mutation – was bedeutet das konkret?

Ein Gen ist wie eine Bauanleitung im Erbgut für ein bestimmtes Eiweiss im Körper. Das Gen PYGL enthält die Anleitung für die Leberphosphorylase. Eine Mutation bedeutet, dass in dieser Anleitung ein Fehler steht – ein falscher Buchstabe, eine fehlende Stelle oder ein verschobener Abschnitt. Je nachdem, wie gross dieser Fehler ist, produziert die Leber das Enzym gar nicht, in zu geringer Menge oder in einer Form, die nicht richtig funktioniert. Das erklärt auch, warum die Schwere der Erkrankung von Person zu Person etwas variieren kann.

Ist die Hers-Krankheit erblich?

Ja, die Hers-Krankheit ist erblich. Sie wird nach einem bestimmten Muster weitergegeben: Beide Elternteile müssen eine veränderte Genversion tragen und sie gleichzeitig an das Kind weitergeben, damit die Erkrankung entsteht. Träger selbst sind gesund und haben meist keine Beschwerden.

Die Glykogenspeicherkrankheit Typ 6 folgt einem Vererbungsmuster, das Fachleute als autosomal-rezessiv bezeichnen. Was steckt dahinter? Jeder Mensch hat von jedem Gen zwei Versionen – eine von der Mutter, eine vom Vater. Solange eine der beiden Versionen funktioniert, kann der Körper genug Leberphosphorylase herstellen. Das Kind erkrankt erst dann, wenn es von beiden Elternteilen je eine veränderte (nicht funktionierende) Version erbt.

Eltern, die jeweils nur eine veränderte Version tragen, sind selbst gesund und wissen oft nicht, dass sie Träger sind. Bei zwei Trägern besteht bei jeder Schwangerschaft eine Wahrscheinlichkeit von 25%, dass das Kind beide veränderten Versionen erbt und damit erkrankt – und eine Wahrscheinlichkeit von 50%, dass das Kind ebenfalls Träger wird, ohne selbst krank zu sein.

Das bedeutet auch: Geschwister eines erkrankten Kindes sollten auf Wunsch der Familie untersucht werden, weil sie ebenfalls betroffen sein könnten – auch ohne offensichtliche Beschwerden.

Familienplanung und genetische Beratung

Familien, in denen ein Kind mit Hers-Krankheit geboren wurde, haben in der Schweiz die Möglichkeit, eine genetische Beratung in Anspruch zu nehmen. Dabei können die genauen Genvarianten der Eltern bestimmt werden. Bei einer weiteren Schwangerschaft ist auf Wunsch auch eine vorgeburtliche Diagnostik möglich. Eine genetische Beratungsstelle gibt dazu unverbindlich Auskunft, ohne dass sofort Entscheidungen getroffen werden müssen – es geht zunächst nur ums Verstehen.

Umfrage

Wie sind Sie zum ersten Mal mit der Glykogenspeicherkrankheit Typ VI in Berührung gekommen?

Die Abstimmung erfolgt vollkommen anonym.

Woran erkennt man eine Glykogenspeicherkrankheit Typ 6 bei Kindern?

Das auffälligste Zeichen ist ein deutlich vergrösserter Bauch durch eine zu grosse Leber – oft schon im ersten oder zweiten Lebensjahr. Dazu kommen manchmal verlangsamtes Wachstum, wenig Energie und niedrige Blutzuckerwerte nach längerem Nüchternsein. Viele Kinder sehen ansonsten überraschend gesund aus.

Das erste Zeichen, das Eltern oder Kinderärzte auf eine Glykogenspeicherkrankheit Typ 6 aufmerksam macht, ist fast immer eine vergrösserte Leber – medizinisch Hepatomegalie genannt. Die Leber liegt im rechten Oberbauch, und wenn sie deutlich grösser ist als normal, kann der Bauch des Kindes merklich aufgetrieben wirken. Manchmal fällt das bei einem Routineuntersuch auf, manchmal stellen Eltern es selbst fest.

Neben der Lebervergrösserung können folgende Zeichen auftreten:

  • Niedriger Blutzucker nach längeren Pausen ohne Essen, besonders morgens nach der Nacht – das Kind wirkt schläfrig, schlapp oder schwer aufzuwecken
  • Verlangsamtes Wachstum und niedrigeres Körpergewicht als bei gleichaltrigen Kindern
  • Erhöhte Blutfettwerte (Triglyzeride und Cholesterin), die beim Bluttest auffallen
  • Mässig erhöhte Leberwerte im Blut

Was oft überrascht: Viele Kinder mit Typ 6 wirken trotz allem erstaunlich fit und haben kaum Beschwerden im Alltag. Die Erkrankung äussert sich selten durch dramatische Krisen, sondern schleichend – was die Diagnose manchmal verzögert.

Was häufig übersehen oder falsch gedeutet wird

Ein typischer Denkfehler ist, die vergrösserte Leber bei einem Kind zunächst als Folge einer Virusinfektion oder eines Ernährungsproblems einzuordnen. Das kann zu Verzögerungen führen. Wenn eine Lebervergrösserung bei einem Kind ohne klare andere Ursache persistiert, sollte ein Stoffwechselproblem ausgeschlossen werden – das ist keine Überreaktion, sondern eine sinnvolle Abklärung. Auch Unterzuckerungen nach dem Nüchternsein werden manchmal nicht mit der Leber in Verbindung gebracht, obwohl genau da der Zusammenhang liegt.

Wie wird die Glykogenspeicherkrankheit Typ 6 festgestellt?

Die Diagnose braucht mehrere Schritte: zuerst Bluttests, dann Ultraschall der Leber, und schliesslich ein Gentest, der die veränderte Stelle im Erbgut direkt nachweist. Eine Gewebeprobe der Leber ist heute für die Diagnosestellung meist nicht mehr nötig, wenn der Gentest eindeutig ist.

Der Weg zur Diagnose beginnt meist beim Kinderarzt, der im Rahmen einer Untersuchung eine vergrösserte Leber oder auffällige Blutwerte feststellt. Von dort führt der Weg typischerweise zu einem Spezialisten für Kinderstoffwechselerkrankungen oder einer pädiatrischen Gastroenterologie – also zur Abteilung, die sich mit Verdauungsorganen bei Kindern befasst.

Die Untersuchungen laufen in der Regel in dieser Reihenfolge ab:

  1. Blutuntersuchungen: Leberwerte, Blutzucker (besonders nach dem Nüchternsein), Blutfette und Laktat geben erste Hinweise. Ein erhöhtes Laktat – ein Stoffwechselabbauprodukt – nach längerem Fasten kann auf einen Glykogenabbaudefekt hindeuten.
  2. Ultraschall der Leber: Zeigt Grösse, Struktur und eventuelle Veränderungen im Lebergewebe. Einfach, schmerzlos, ohne Strahlung.
  3. Gentest: Eine Blutprobe reicht aus, um das Gen PYGL zu untersuchen. Wenn sich dort eine bekannte krankheitsverursachende Veränderung findet, ist die Diagnose gesichert. Dieser Test ist heute die Standardmethode.
  4. Leberbiopsie (Gewebeprobe): Früher häufig nötig, heute nur noch in unklaren Fällen, wenn der Gentest kein eindeutiges Ergebnis liefert. Dabei wird eine kleine Gewebemenge aus der Leber entnommen und auf Glykogengehalt und Enzymaktivität untersucht.

Warum die Diagnose manchmal Jahre dauert

Die Glykogenspeicherkrankheit Typ 6 ist selten – so selten, dass viele Ärztinnen und Ärzte in ihrer gesamten Karriere nur wenige Fälle sehen. Das führt dazu, dass zwischen ersten Auffälligkeiten und gesicherter Diagnose manchmal Monate oder sogar Jahre vergehen. Besonders wenn das Kind keine ausgeprägten Beschwerden hat, wird die Ursache der vergrösserten Leber manchmal lange Zeit abwartend beobachtet. Eltern, die das Gefühl haben, dass etwas nicht stimmt, dürfen nachfragen und eine weiterführende Abklärung einfordern.

Wie unterscheidet sich Typ 6 von anderen Glykogenspeicherkrankheiten?

Es gibt über ein Dutzend verschiedene Glykogenspeicherkrankheiten, die sich in der betroffenen Körperregion, der Schwere und der Behandlung stark unterscheiden. Typ 6 betrifft nur die Leber, verläuft meist mild und führt selten zu schweren Krisen – im Gegensatz zu Typ 1, der deutlich ernster ist und Nieren sowie andere Organe betrifft.

Glykogenspeicherkrankheiten sind eine Gruppe von Erkrankungen, denen gemeinsam ist, dass irgendwo im Auf- oder Abbau von Glykogen ein Enzym fehlt oder nicht funktioniert. Je nachdem, welches Enzym betroffen ist, unterscheiden sich die Erkrankungen erheblich.

Zum Vergleich:

  • Typ 1 (von-Gierke-Krankheit): Betrifft Leber und Nieren, führt zu schweren Unterzuckerungen und erfordert intensive Ernährungstherapie rund um die Uhr. Prognose ohne Behandlung deutlich schlechter als bei Typ 6.
  • Typ 2 (Pompe-Krankheit): Betrifft Muskeln und Herz, nicht primär die Leber. Kann schwere Muskel- und Herzschwäche verursachen. Seit einigen Jahren gibt es eine spezifische Enzymersatztherapie.
  • Typ 3 (Cori-Krankheit): Ähnelt Typ 6 in mancher Hinsicht, betrifft aber auch die Muskeln und kann langfristig zu Muskelveränderungen führen.
  • Typ 6 (Hers-Krankheit): Nur die Leber ist betroffen. Muskeln, Nieren und Herz sind nicht primär involviert. Unterzuckerungen sind milder und seltener als bei Typ 1. Die Prognose ist insgesamt gut.

Ein häufiger Irrtum ist, alle Glykogenspeicherkrankheiten in eine Kategorie zu werfen und die Schwere von Typ 1 auf Typ 6 zu übertragen. Das verursacht unnötige Angst bei betroffenen Familien.

Was Typ 6 wirklich von Typ 1 unterscheidet – konkret

Bei Typ 1 ist nicht nur der Abbau von Glykogen blockiert, sondern auch der Zucker kann aus dem Blut nicht über einen bestimmten Transportweg in die Leber zurückfliessen. Das führt zu extremen Blutzuckerschwankungen, hohen Harnsäurewerten und Nierenproblemen. Bei Typ 6 ist nur der spezifische Schritt des Glykogenabbaus durch die Leberphosphorylase betroffen – der Rest des Zuckerstoffwechsels funktioniert. Das ist der Grund, warum Typ 6 deutlich milder ist und mit einer viel weniger intensiven Behandlung auskommt.

Wie wird die Glykogenspeicherkrankheit Typ 6 behandelt?

Es gibt keine Pille und keine Operation, die die Erkrankung heilt. Die Behandlung besteht im Kern aus der richtigen Ernährungsstrategie: häufige Mahlzeiten, angepasste Kohlenhydratverteilung und nächtliche Massnahmen gegen Unterzucker. Das klingt einfach, ist aber im Alltag eine echte Aufgabe.

Die Glykogenspeicherkrankheit Typ 6 hat aktuell keine ursächliche Therapie – also keine Behandlung, die den Enzymdefekt behebt. Was es gibt, ist eine gut etablierte Ernährungstherapie, die das Ziel hat, den Blutzucker so stabil wie möglich zu halten und zu verhindern, dass der Körper in einen Nüchternzustand gerät, in dem er auf seine nicht funktionierende Leberglykolyse angewiesen wäre.

Die wichtigsten Bausteine der Behandlung:

  • Häufige Mahlzeiten: Kleine, regelmässige Mahlzeiten über den Tag verhindern, dass der Blutzucker zu stark abfällt. Lange Essenspausen sollten vermieden werden – besonders tagsüber.
  • Rohes Maisstärke-Pulver: Dieses spezielle Kohlenhydrat – im Körper ein langsam verdaulicher Stärkekomplex – gibt Zucker langsam und gleichmässig ans Blut ab. Es wird vor dem Schlafengehen gegeben, um die nächtliche Nüchternphase zu überbrücken. Es ist geschmacksneutral und kann in Wasser oder einem kalten Getränk aufgelöst werden.
  • Notfall-Glukosegel oder -tabletten: Für Situationen, in denen der Blutzucker unerwartet abfällt, sollte immer schnell verfügbarer Traubenzucker bereitstehen.

Die genaue Dosierung und Zusammensetzung der Ernährung wird individuell mit einer Ernährungsberaterin oder einem Ernährungsberater mit Erfahrung in Glykogenspeicherkrankheiten erarbeitet – eine allgemeine Vorgabe gibt es nicht, da die Bedürfnisse je nach Alter, Wachstumsphase und Aktivität variieren.

Was Eltern im Alltag konkret erwartet

Ein typischer Tag mit einem betroffenen Kind umfasst festgelegte Essenszeiten, abends die Maisstärke-Gabe und morgens eine erste Mahlzeit unmittelbar nach dem Aufwachen. Kindergarten und Schule müssen informiert werden, damit das Kind beim Ausflug oder bei Sportaktivitäten nicht zu lange nüchtern bleibt. Das klingt aufwendig – und am Anfang ist es das auch. Mit der Zeit wird die Routine zur Selbstverständlichkeit. Viele Familien berichten, dass der Aufwand nach dem ersten Jahr deutlich abnimmt, wenn die Strukturen etabliert sind.

Was dürfen Kinder mit Hers-Krankheit essen?

Kinder mit Hers-Krankheit dürfen grundsätzlich fast alles essen – es geht weniger um Verbote als um Rhythmus und Menge. Wichtig ist, regelmässig zu essen und lange Pausen ohne Kohlenhydrate zu vermeiden. Zucker und Fruchtzucker sollten nicht in grossen Mengen auf einmal gegessen werden.

Ein häufiges Missverständnis bei der Diagnose: Eltern denken, ihr Kind dürfe nun kaum noch etwas essen. Das stimmt so nicht. Die Ernährung bei Glykogenspeicherkrankheit Typ 6 ist keine Verbotsliste, sondern eine Frage der Struktur und Verteilung.

Was gut verträglich ist:

  • Komplexe Kohlenhydrate wie Brot, Reis, Kartoffeln, Pasta, Haferflocken – sie liefern Zucker langsam und gleichmässig
  • Eiweissreiche Lebensmittel wie Fleisch, Fisch, Hülsenfrüchte und Milchprodukte
  • Gemüse in normalen Mengen
  • Fett in normaler Menge – es verlangsamt die Zuckeraufnahme zusätzlich

Was mit Bedacht eingesetzt werden sollte:

  • Grosse Mengen an kurzkettigem Zucker auf einmal – etwa sehr süsse Getränke, Gummibärli oder konzentrierte Fruchtsäfte – können den Blutzucker kurz hochschnellen und dann schnell wieder abfallen lassen
  • Fruktose (Fruchtzucker) in hohen Mengen: Fruchtzucker wird in der Leber anders verarbeitet und kann bei Glykogenspeicherkrankheiten zu einer erhöhten Laktatproduktion führen – in normalen Obstmengen ist das kein Problem, in konzentrierter Form (Fruchtzuckersirup, viele Softdrinks) sollte man aufpassen

Die Rolle der rohen Maisstärke

Rohe Maisstärke ist ein spezielles Lebensmittel – kein Medikament –, das in der Ernährungstherapie von Glykogenspeicherkrankheiten seit Jahrzehnten eingesetzt wird. Sie wird vom Körper sehr langsam verdaut, gibt Zucker über mehrere Stunden gleichmässig ab und ist damit ideal, um lange Nüchternphasen – vor allem die Nacht – zu überbrücken. Wichtig: Rohe Maisstärke muss kalt oder bei Raumtemperatur verwendet werden; Erhitzen zerstört die langsam verdauliche Struktur. Für ältere Kinder und Jugendliche gibt es auch spezielle Maisstärkepräparate, die genauer dosierbar sind.

Wie verläuft die Glykogenspeicherkrankheit Typ 6 im Lauf des Lebens?

Im Kindesalter ist die Erkrankung am spürbarsten – die Leber ist vergrössert, und der Ernährungsplan muss konsequent eingehalten werden. Mit der Pubertät bessern sich die Beschwerden bei den meisten Betroffenen deutlich. Im Erwachsenenalter verläuft Typ 6 meist mild, die Leber normalisiert sich häufig, und viele führen ein weitgehend normales Leben.

Die Glykogenspeicherkrankheit Typ 6 hat eine für betroffene Familien erfreulich gute Verlaufserwartung. Das ist keine Verharmlosung, sondern entspricht dem, was in der medizinischen Literatur beschrieben wird: Die Erkrankung ist in der Kindheit am ausgeprägtesten und bessert sich mit zunehmendem Alter häufig deutlich.

Wie sich das im Leben entwickelt:

  • Säuglings- und Kleinkindalter (0–5 Jahre): Diagnose meist in dieser Phase. Leber deutlich vergrössert. Ernährungstherapie wird aufgebaut und ist in dieser Zeit am intensivsten.
  • Schulalter (6–12 Jahre): Die Lebervergrösserung besteht fort, aber viele Kinder sind aktiv und entwickeln sich gut. Schule und Sport sind möglich – mit etwas Planung und Information der Betreuungspersonen.
  • Pubertät und Jugendalter: Oft kommt es zu einer deutlichen Verbesserung. Die Leber wird kleiner, Blutzuckerschwankungen nehmen ab. Der Ernährungsplan kann in vielen Fällen gelockert werden. Die hormonellen Veränderungen der Pubertät scheinen positiven Einfluss auf den Kohlenhydratstoffwechsel zu haben.
  • Erwachsenenalter: Die meisten Betroffenen mit Typ 6 sind als Erwachsene weitgehend beschwerdefrei oder haben nur geringe Einschränkungen. Die Leber normalisiert sich häufig in Grösse und Laborwerten.

Was trotzdem langfristig im Blick bleiben sollte

Auch wenn sich Typ 6 in der Pubertät oft deutlich bessert, gibt es Ausnahmen. Bei einem kleinen Teil der Betroffenen kann die Leber dauerhaft verändert bleiben. Langfristige Leberschäden wie eine Fibrose – also eine Art Narbenbildung im Lebergewebe – sind beschrieben worden, wenn die Erkrankung über lange Zeit unbehandelt blieb oder die Ernährungstherapie nicht konsequent eingehalten wurde. Regelmässige Leberuntersuchungen – Ultraschall und Leberwerte – bleiben deshalb auch im Erwachsenenalter sinnvoll, selbst wenn keine Beschwerden vorhanden sind. Das ist keine Übervorsicht, sondern vernünftige Vorsorge.

Kann man mit einer Glykogenspeicherkrankheit Typ 6 ein normales Leben führen?

Ja – für die grosse Mehrheit der Betroffenen ist ein weitgehend normales Leben möglich. Kinder können in die Schule gehen, Sport treiben und aufwachsen wie andere Kinder, solange die Ernährung strukturiert ist. Mit der Pubertät bessern sich die Einschränkungen bei vielen erheblich.

Die Frage, die Eltern nach der Diagnose am meisten beschäftigt, ist diese: Was bedeutet das jetzt für das Leben meines Kindes? Die ehrliche Antwort ist: weniger als die Diagnose zunächst vermuten lässt – wenn die Erkrankung gut eingestellt ist.

Was ist realistisch möglich:

  • Kindergarten und Schule: Beides ist mit Typ 6 gut vereinbar. Wichtig ist, dass die Betreuungspersonen über die Erkrankung informiert sind, die Mahlzeitenstruktur einhalten und wissen, was bei Anzeichen von Unterzucker zu tun ist.
  • Sport und körperliche Aktivität: Möglich und ausdrücklich empfohlen. Bei intensiven und langen Sporteinheiten sollte vorher etwas gegessen werden. Kurzfristige Aktivitäten sind kein Problem.
  • Soziales Leben, Einladungen, Ausflüge: Mit etwas Vorbereitung kein Hindernis. Ein kleiner Snack im Rucksack, ein informierter Gastgeber – das reicht meist.
  • Beruf und Partnerschaft: Im Erwachsenenalter ist Typ 6 für die meisten Betroffenen kein einschränkender Faktor mehr. Viele berichten von einem normalen Berufs- und Familienleben.

Was bleibt, ist eine gewisse Aufmerksamkeit gegenüber langen Pausen ohne Essen – besonders in Kindheit und Jugend. Diese Aufmerksamkeit wird mit der Zeit zur Gewohnheit und nicht mehr als Einschränkung wahrgenommen.

Was betroffenen Familien helfen kann

Der Austausch mit anderen betroffenen Familien wird von vielen als grosse Unterstützung erlebt. In der Schweiz gibt es über die Dachorganisation Kinderspitäler und die Schweizerische Gesellschaft für Pädiatrische Gastroenterologie, Hepatologie und Ernährung (SSGPE) Ansprechpersonen und Kontaktmöglichkeiten. Europäische Patientenorganisationen für seltene Stoffwechselerkrankungen – etwa SSIEM oder die Patientenorganisation für seltene Krankheiten ProRaris in der Schweiz – können ebenfalls Orientierung und Vernetzung bieten. Das Wissen, dass andere Familien denselben Alltag meistern, macht vieles leichter.

Siehe auch

Oberbegriffe

Anatomie

  • Leber

Änderungen verwerfen?

Ihre Änderungen sind noch nicht gespeichert.