
Cookies und externe Inhalte

Notwendige Cookies brauchen wir, damit die Website funktioniert; sie sind immer aktiv. Alles Weitere lädt nur, wenn Sie einwilligen oder es selbst aufrufen. Ihre Wahl können Sie jederzeit unter „Cookie-Einstellungen“ im Seitenfuss ändern; mehr dazu in der Datenschutzerklärung.

Inhalte anderer Anbieter, etwa die Karte bei einer Anlaufstelle oder ein Hörbeitrag. Beim Laden erfährt der Anbieter Ihre IP-Adresse und kann eigene Cookies setzen.

neomedis

Sprache

neomedis
Inhalt fachlich korrekt?

Der aktuelle Artikel ist aus meiner Sicht fachlich korrekt. Ich kann jederzeit später Korrekturen am Text vorschlagen. Bei Änderungen durch andere Fachpersonen nach meiner Zustimmung werde ich automatisch per E-Mail informiert.

Diagnosesnomed 398100001wikidata Q15270307icd-10 G60.0

Hereditäre motorische und sensorische Neuropathie

Charcot-Marie-Tooth-KrankheitHMSNHereditäre sensomotorische NeuropathiePeroneusmuskelatrophieMorbus Charcot-Marie-Tooth

Wenn der ganze Familienzweig gleich unsicher geht

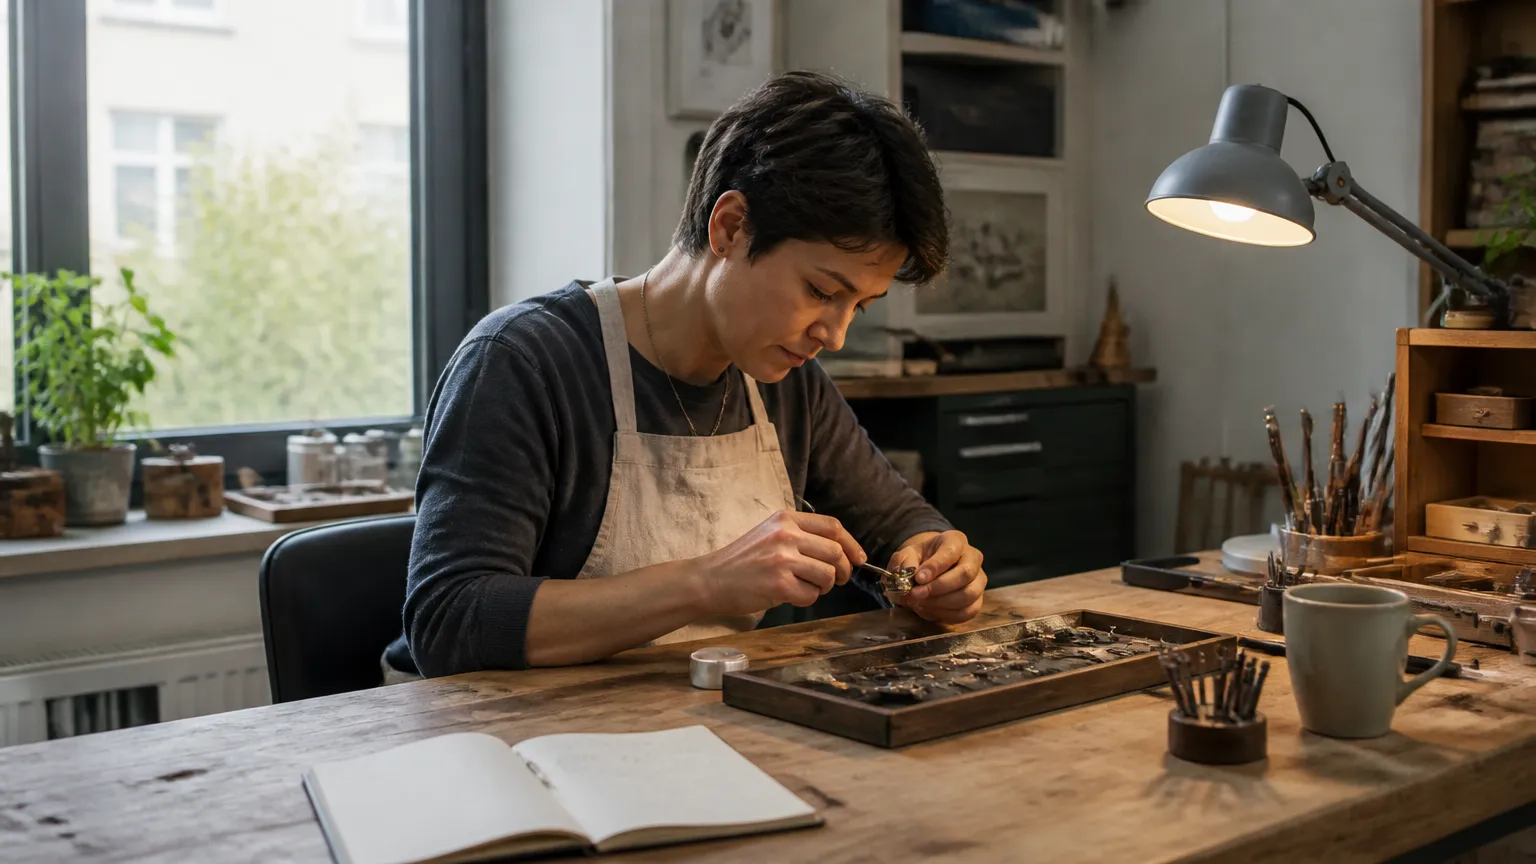
Person, die an einer Holzwerkbank in einer Werkstatt sorgfältig kleine Bauteile handhabt, als Illustration des Alltags mit hereditärer motorischer und sensorischer Neuropathie.

Der Grossvater stolperte schon in jungen Jahren häufiger als andere, der Vater trug spezielle Schuhe, und nun bemerkt auch die Tochter, dass ihre Füsse beim Gehen nicht mehr richtig gehorchen. Was nach Zufall aussieht, kann sich über Generationen fortsetzen und schwächere Beine, taube Zehen sowie veränderte Fussformen mit sich bringen. Welche unsichtbare Ursache verbindet diese drei Familienmitglieder über Jahrzehnte hinweg?

Mit künstlicher Intelligenz erstellt. Offen zur Prüfung durch Fachpersonen

Inhaltsverzeichnis
Inhaltsverzeichnis

Die Hände zittern leicht beim Knöpfen, die Füsse fühlen sich taub an nach dem Aufstehen – solche Wahrnehmungen schieben viele auf Müdigkeit oder schlechte Durchblutung. Bei der hereditären motorisch-sensorischen Neuropathie aber ist die Ursache tiefer verankert: Die Nerven selbst, die Muskeln steuern und Empfindungen weiterleiten, sind von Geburt an in ihrer Funktion beeinträchtigt.

Ein verbreiteter Irrtum ist, dass erbliche Nervenkrankheiten immer von Anfang an stark auffallen. Tatsächlich beginnen die Veränderungen in den Nerven oft Jahre oder Jahrzehnte bevor die ersten Beschwerden bewusst wahrgenommen werden – die Erkrankung schreitet still voran, während der Körper die Ausfälle lange kompensiert.

Das erklärt auch, warum Betroffene häufig erst im Erwachsenenalter eine Diagnose erhalten, obwohl die genetische Ursache von Anfang an vorhanden war. Wer in der Familie weiss, dass diese Erkrankung vorkommt, trägt dieses Wissen also möglicherweise schon länger mit sich, als die eigene Körperwahrnehmung es nahelegt.

Anlaufstellen, die weiterhelfen

Dieses Thema ist offen für Anlaufstellen wie Praxen, Apotheken oder Kliniken. Werden Sie eine Anlaufstelle, die hier erscheint.

Typische Beschwerden

Das Beschwerdebild konzentriert sich auf die körperferne Muskulatur – also Hände, Unterarme, Unterschenkel und Füsse – und verbindet Muskelschwäche mit veränderten Empfindungen, die nicht immer gleichzeitig auftreten oder gleich stark ausgeprägt sind.

Risikofaktoren

Der mit Abstand wichtigste Faktor ist die familiäre Vorbelastung: Eine bekannte Charcot-Marie-Tooth-Erkrankung in der Familie erhöht das eigene Risiko deutlich, weil die Erkrankung durch Genveränderungen vererbt wird. Blutsverwandtschaft der Eltern kann die Wahrscheinlichkeit zusätzlich erhöhen, da dabei rezessive Genmutationen häufiger zum Tragen kommen.

Behandlung

Eine ursächliche Behandlung existiert bislang nicht – die Therapie zielt darauf ab, die verbliebene Funktion zu erhalten, Beschwerden zu lindern und die Alltagsunabhängigkeit so lange wie möglich zu sichern, durch eine Kombination aus funktioneller Rehabilitation und symptombezogenen medikamentösen Ansätzen.

Mögliche Folgen

Die Spanne der Komplikationen reicht von häufigen, aber beherrschbaren Folgen wie Sturzereignissen durch die zunehmende Muskelschwäche bis hin zu seltenen, aber schwerwiegenden Verläufen, bei denen die Atemmuskulatur betroffen sein kann.

Diagnose

Die Messung der Nervenleitgeschwindigkeit ist das zentrale Verfahren, das die Funktion der peripheren Nerven direkt abbildet und die Einordnung in die verschiedenen Unterformen entscheidend erleichtert.

Kontraindikationen

Bei dieser Erkrankung ist besondere Vorsicht bei bestimmten Medikamenten geboten, die das bereits vorgeschädigte periphere Nervensystem zusätzlich belasten und damit eine rasche Verschlechterung auslösen können – auch wenn diese Mittel in anderen medizinischen Zusammenhängen etabliert sind.

Was ist die Charcot-Marie-Tooth-Krankheit genau?

Die Charcot-Marie-Tooth-Krankheit ist eine erbliche Erkrankung der Nerven, die Muskeln und Körpergefühl steuern – vor allem in den Beinen und Armen. Sie schädigt die langen Nervenfasern, die vom Rückenmark in die Hände und Füsse reichen. Dadurch werden Muskeln schwächer und das Gefühl nimmt ab.
Person, die an einer Holzwerkbank in einer Werkstatt sorgfältig kleine Bauteile handhabt, als Illustration des Alltags mit hereditärer motorischer und sensorischer Neuropathie.

Die Charcot-Marie-Tooth-Krankheit – in der Medizin auch als Hereditäre motorische und sensorische Neuropathie bekannt – ist eine Gruppe von erblichen Erkrankungen, die die sogenannten peripheren Nerven schädigen. Das sind die Nerven ausserhalb von Gehirn und Rückenmark: sie verlaufen wie lange Kabel von der Wirbelsäule bis in die Fingerspitzen und Zehen und übertragen sowohl Bewegungsbefehle als auch Empfindungen wie Druck, Temperatur und Schmerz.

Bei der Charcot-Marie-Tooth-Krankheit funktionieren diese Nervenkabel schlechter – entweder weil die schützende Hülle um die Nervenfasern (die sogenannte Myelinscheide) beschädigt ist, oder weil die Nervenfasern selbst nicht richtig arbeiten. Je nachdem welche Struktur betroffen ist, unterscheiden Fachleute verschiedene Typen der Erkrankung. Der häufigste ist CMT Typ 1, bei dem die Myelinscheide betroffen ist.

Der Name stammt von drei Ärzten – Jean-Martin Charcot, Pierre Marie und Howard Henry Tooth – die die Erkrankung im 19. Jahrhundert unabhängig voneinander beschrieben haben. Heute zählt sie zu den häufigsten erblichen Nervenerkrankungen weltweit.

Was genau macht diese Erkrankung mit dem Nervensystem?

Stell dir einen Wasserschlauch vor, dessen Gummischicht rissig wird: Das Wasser kommt noch durch, aber der Druck ist weg. Ähnliches passiert bei der häufigsten Form der Charcot-Marie-Tooth-Krankheit – die Myelinscheide um die Nervenfasern ist beschädigt, die Signale kommen langsamer oder unvollständig an. Bei anderen Formen ist nicht die Hülle, sondern der Kern des Nervenkabels selbst betroffen. In beiden Fällen leiden am Ende die Muskeln – weil die Befehle aus dem Gehirn nicht mehr zuverlässig ankommen – und das Körpergefühl, weil die Rückmeldungen aus den Gliedmassen unterwegs verloren gehen.

Ist die Charcot-Marie-Tooth-Krankheit erblich?

Ja, die Charcot-Marie-Tooth-Krankheit ist immer genetisch bedingt und wird durch veränderte Erbanlagen verursacht. Sie kann von einem oder beiden Elternteilen weitergegeben werden – je nach Typ unterschiedlich. Das bedeutet: Wer betroffen ist, hat die Veränderung im Erbgut, auch wenn keine anderen Familienmitglieder erkrankt sind.

Die Charcot-Marie-Tooth-Krankheit entsteht durch Veränderungen in bestimmten Genen, die dafür zuständig sind, wie periphere Nerven aufgebaut und erhalten werden. Diese Veränderungen sind angeboren – nicht durch Lebensstil, Ernährung oder äussere Einflüsse entstanden.

Wie die Erkrankung in einer Familie weitergegeben wird, hängt vom jeweiligen Typ ab. Der häufigste Vererbungsweg ist der sogenannte autosomal-dominante Weg: Ein Elternteil trägt die veränderte Genversion, und jedes Kind hat eine Wahrscheinlichkeit von 50%, diese ebenfalls geerbt zu haben. Es gibt aber auch Formen, bei denen beide Elternteile eine Veränderung weitergeben müssen, ohne selbst krank zu sein – das ist der autosomal-rezessive Weg. Seltener ist die X-chromosomal vererbte Form, bei der Söhne und Töchter unterschiedlich stark betroffen sein können.

Ein wichtiger Punkt: Manchmal tritt eine genetische Veränderung neu auf – also ohne dass Eltern oder Geschwister betroffen sind. In diesem Fall spricht man von einer spontanen oder de-novo-Mutation. Das erklärt, warum manche Betroffene keine bekannte Familiengeschichte haben.

Was das für die Familie bedeutet

Wenn bei einer Person eine Charcot-Marie-Tooth-Erkrankung festgestellt wird, stellt sich fast immer die Frage: Sind Geschwister, Eltern oder Kinder auch betroffen oder gefährdet? Das ist keine rein theoretische Frage – eine humangenetische Beratung kann klären, welcher Typ vorliegt, wie die Wahrscheinlichkeit der Weitergabe ist und wer sich gegebenenfalls testen lassen sollte. Viele Betroffene erleben diese Abklärung als entlastend, weil sie Gewissheit schafft.

Welche ersten Zeichen hat eine HMSN?

Die ersten Zeichen der HMSN sind oft Schwäche in den Füssen und Unterschenkeln, Stolpern oder Probleme beim Gehen auf unebenem Untergrund. Manche merken, dass sie die Fussspitze nicht mehr richtig heben können. Taubheitsgefühle oder ein kribbelndes Gefühl in den Füssen können ebenfalls früh auftreten.

Die Hereditäre motorische und sensorische Neuropathie beginnt meistens so unauffällig, dass Betroffene die ersten Zeichen lange nicht als Krankheitssymptome erkennen. Das ist kein Versehen – es liegt daran, dass die Veränderungen langsam einschleichen und der Körper anfangs vieles ausgleichen kann.

Typisch für den Beginn ist eine Schwäche in den Unterschenkeln und Füssen: Die Betroffenen stolpern häufiger, haben Mühe auf Zehenspitzen zu gehen oder merken, dass sie die Fussspitze beim Gehen nicht mehr richtig anheben können – das führt zu einem charakteristischen Gangbild, bei dem die Beine beim Gehen etwas höher gehoben werden, damit die Fussspitzen nicht am Boden schleifen. Dieses Muster wird als Steppergang bezeichnet.

Parallel dazu kann das Gefühl in den Füssen und Unterschenkeln abnehmen: Kribbeln, taubes Gefühl oder das Empfinden, auf Watte zu gehen – das sind Zeichen, dass die sensiblen Nervenfasern ebenfalls betroffen sind. Schmerzen bei Druck oder Wärme werden manchmal fehlgedeutet als Durchblutungsproblem oder Rückenprobleme.

Was häufig verwechselt wird

Ein verbreiteter Denkfehler: Wer als Kind oft umknickte oder sportlich nie besonders koordiniert war, schreibt diese Zeichen der eigenen körperlichen Anlage zu – nicht einer Erkrankung. Tatsächlich beginnt die Charcot-Marie-Tooth-Krankheit häufig im Kindes- oder Jugendalter mit genau solchen Auffälligkeiten. Wenn in der Familie ähnliche Beschwerden bekannt sind oder Fussprobleme wie Hohlfuss (ein stark gewölbter Fussrücken) sichtbar sind, lohnt sich eine neurologische Abklärung auch dann, wenn die Beschwerden mild wirken.

Umfrage

Was tun Sie, um Ihre Nerven und Muskeln in guter Verfassung zu halten?

Die Abstimmung erfolgt vollkommen anonym.

Woran merkt man, dass man eine Charcot-Marie-Tooth-Krankheit hat?

Typische Zeichen sind Muskelschwäche und Muskelschwund vor allem in den Unter-schenkeln und Füssen, ein hohes Fussgewölbe oder Krallenzehen, taubes oder kribbelndes Gefühl in den Beinen sowie Gleichgewichtsprobleme. Diese Zeichen entwickeln sich langsam über Monate und Jahre.

Die Charcot-Marie-Tooth-Krankheit zeigt sich durch ein typisches Muster, das Fachleute auf den ersten Blick einordnen können – auch wenn es für Betroffene selbst lange unbemerkt bleibt. Das Muster betrifft vor allem die Körperenden: Füsse und Unterschenkel zuerst, später manchmal auch Hände und Unterarme.

Charakteristisch ist eine sichtbare Veränderung der Füsse: Ein stark ausgeprägtes, hohes Fussgewölbe (Hohlfuss) und Krallenzehen sind bei vielen Betroffenen das erste äusserlich sichtbare Zeichen – noch bevor Schwäche oder Taubheit spürbar werden. Diese Veränderungen entstehen, weil die kleinen Muskeln im Fuss ihre Aufgabe verlieren und das Gleichgewicht der Zugkräfte durcheinandergerät.

Dazu kommt eine zunehmende Schwäche der Unterschenkelmuskulatur – der untere Teil der Beine verliert Umfang und Kraft, während der Oberschenkel normal aussieht. Dieses Bild wurde früher als „Storchenbeine“ beschrieben. Die Schwäche macht sich beim Treppensteigen, beim Gehen auf unebenem Boden oder beim Aufstehen aus dem Sitzen bemerkbar.

Das Gefühl in den Beinen und Füssen ist oft vermindert: Berührungen, Temperaturen und Schmerzen werden weniger deutlich wahrgenommen. Das erhöht das Risiko, kleine Verletzungen zu übersehen.

Typische Beschwerden auf einen Blick

  • Hohlfuss und Krallenzehen – oft von Kindheit an
  • Muskelschwund an Unterschenkeln und Füssen
  • Steppergang – hohe Beinbewegungen beim Gehen, um die Fussspitze anzuheben
  • Taubheits- oder Kribbelgefühl in Füssen und Unterschenkeln
  • Gleichgewichtsprobleme, häufiges Umknicken
  • Seltener: Schwäche in Händen und Unterarmen in späteren Phasen

Wie wird die Charcot-Marie-Tooth-Krankheit festgestellt?

Die Diagnose kombiniert mehrere Schritte: eine körperliche Untersuchung, eine Nervenleitungsmessung und eine genetische Blutuntersuchung. Manchmal wird auch eine Gewebeprobe des Nervs entnommen. Der Weg zur Diagnose führt über Neurologie und Humangenetik.

Die Diagnose der Charcot-Marie-Tooth-Krankheit ist heute deutlich zuverlässiger als noch vor einigen Jahrzehnten – vor allem dank genetischer Testmöglichkeiten. Dennoch dauert es bei manchen Betroffenen Jahre, bis der richtige Name für ihre Beschwerden gefunden wird, weil die frühen Zeichen unspezifisch sind und an viele andere Ursachen denken lassen.

Der erste Schritt ist eine gründliche neurologische Untersuchung: Reflexe, Muskelkraft, Gefühlswahrnehmung und Gangbild werden beurteilt. Daran schliesst sich in der Regel eine Messung der Nervenleitgeschwindigkeit an – dabei werden über kleine Elektroden auf der Haut schwache elektrische Impulse gesendet und gemessen, wie schnell die Nerven diese Signale weiterleiten. Bei der Charcot-Marie-Tooth-Krankheit ist diese Geschwindigkeit je nach Typ verlangsamt oder die Signalstärke abgeschwächt. Dieses Ergebnis gibt wichtige Hinweise auf den Subtyp.

Der entscheidende Schritt ist heute die genetische Untersuchung: Eine Blutprobe reicht aus, um gezielt nach bekannten Genveränderungen zu suchen. Für viele der häufigen Formen – insbesondere CMT Typ 1A – ist der genetische Nachweis damit direkt möglich. Bei selteneren Formen kann die Suche aufwendiger sein.

Wann eine Nervenbiopsie noch gefragt ist

Eine Gewebeprobe aus einem Nerv – früher häufig eingesetzt – wird heute nur noch in ausgewählten Fällen entnommen, wenn die genetische Diagnostik keine Antwort liefert und eine weitere Differenzierung wichtig ist. Sie hinterlässt in der Regel eine kleine bleibendeGefühlsstörung an der Entnahmestelle und ist deshalb kein Routineverfahren mehr. Die Diagnose wird heute zunehmend durch erweiterte genetische Panels gestellt, die viele bekannte Genvarianten gleichzeitig testen.

Kann man die Charcot-Marie-Tooth-Krankheit heilen?

Nein, eine Heilung ist derzeit nicht möglich. Die Erkrankung ist genetisch bedingt und kann nicht rückgängig gemacht werden. Es gibt aber wirksame Möglichkeiten, die Beschwerden zu lindern, die Beweglichkeit zu erhalten und die Lebensqualität zu verbessern – darauf liegt der Schwerpunkt der Behandlung.

Eine ursächliche Behandlung – also etwas, das die genetische Veränderung korrigiert oder rückgängig macht – existiert für die Charcot-Marie-Tooth-Krankheit derzeit nicht. Das ist die klare Antwort, auch wenn Forschungsprogramme weltweit daran arbeiten, das zu ändern (mehr dazu im letzten Block).

Was aber gut funktioniert, ist eine gezielte Behandlung der Folgen: Die Kombination aus Physiotherapie, Ergotherapie, orthopädischen Hilfsmitteln und in manchen Fällen chirurgischen Eingriffen kann den Alltag erheblich erleichtern und den Verlauf günstig beeinflussen. Viele Betroffene führen damit ein weitgehend selbstständiges Leben über Jahrzehnte.

Physiotherapie dient vor allem dazu, die noch vorhandene Muskelkraft zu erhalten, Gleichgewicht zu trainieren und Fehlbelastungen zu verhindern. Sie ersetzt nicht, was verloren gegangen ist – aber sie verlangsamt den weiteren Abbau und beugt Folgeschäden wie Gelenkproblemen vor. Dabei ist wichtig zu wissen: Überanstrengen ist kontraproduktiv – die betroffenen Muskeln brauchen angepasstes, nicht übermässiges Training.

Ein verbreiteter Denkfehler – und seine Folge

Manche Betroffene oder Angehörige schliessen aus „keine Heilung möglich“ auf „dann bringt Behandlung auch nichts“. Das ist ein folgenreicher Irrtum. Die Funktionserhaltung durch gezieltes Training und passende Hilfsmittel ist gut belegt und macht einen echten Unterschied für den Verlauf. Wer früh damit beginnt, kommt im späteren Verlauf deutlich besser weg – nicht weil die Krankheit gestoppt wurde, sondern weil der Körper länger kompensieren kann und Folgeschäden wie Kontrakturen (Versteifungen von Gelenken) vermieden werden.

Wie verläuft die HMSN – wird sie mit der Zeit schlimmer?

Die HMSN verläuft in den meisten Fällen langsam und schreitet über viele Jahre fort. Sie wird mit der Zeit schlechter, aber das Tempo ist bei den meisten Betroffenen sehr graduell. Die Lebenserwartung ist in der Regel nicht verkürzt. Viele Betroffene gehen noch in höherem Alter selbstständig.

Die Hereditäre motorische und sensorische Neuropathie ist eine chronisch fortschreitende Erkrankung – das bedeutet, sie schreitet über die Zeit vor. Aber der entscheidende Punkt ist das Tempo: Bei den meisten Betroffenen verläuft die Progression sehr langsam, über Jahrzehnte hinweg, und ist damit grundlegend anders als viele andere neuromuskuläre Erkrankungen.

Was sich typischerweise verändert: Die Muskelschwäche und der Muskelschwund an Unterschenkeln und Füssen nehmen langsam zu. In späteren Phasen können bei manchen Betroffenen auch die Hände und Unterarme betroffen werden. Gleichgewichtsprobleme und das Risiko zu stürzen steigen mit der Zeit. Ob und wann ein Hilfsmittel wie eine Schiene oder ein Gehstock sinnvoll wird, ist individuell sehr unterschiedlich.

Die Lebenserwartung ist bei der Charcot-Marie-Tooth-Krankheit in der Regel nicht verkürzt – das unterscheidet sie von einigen anderen Muskel- und Nervenerkrankungen. Schmerz- oder Atembeteiligung kommt bei seltenen, schwereren Formen vor, ist aber nicht typisch für die häufigen Typen.

Was den Verlauf mitbestimmt

Neben dem genetischen Typ spielen individuelle Faktoren eine Rolle: Wie früh die Diagnose gestellt wurde, ob regelmässig Physiotherapie gemacht wird, ob Hilfsmittel rechtzeitig eingesetzt werden und ob Begleiterkrankungen wie Übergewicht die Gelenke zusätzlich belasten. Diese Faktoren sind beeinflussbar – und das ist der Hebel, an dem Betroffene ansetzen können, auch wenn der Krankheitsprozess selbst nicht aufzuhalten ist.

Welche Muskeln sind bei der Charcot-Marie-Tooth-Krankheit betroffen?

Betroffen sind vor allem die Muskeln der Unterschenkel und Füsse, besonders jene, die den Fuss heben und drehen. Im weiteren Verlauf können auch die kleinen Muskeln der Hände und der Unterarme schwächer werden. Die Oberschenkel und Hüften sind in den meisten Fällen weitgehend verschont.

Die Charcot-Marie-Tooth-Krankheit folgt einem klaren anatomischen Muster: Sie betrifft die am weitesten vom Rückenmark entfernten Muskeln zuerst und am stärksten. Das liegt daran, dass die langen Nervenfasern, die bis in die Füsse und Hände reichen, am anfälligsten für die Schädigung sind – je länger das Nervenkabel, desto grösser die Auswirkung, wenn es nicht richtig funktioniert.

Am stärksten betroffen sind die Muskeln an der Aussenseite und Vorderseite des Unterschenkels – vor allem jene, die die Fussspitze anheben und den Fuss nach aussen drehen. Wenn diese Muskeln schwächer werden, entsteht der typische Steppergang. Gleichzeitig verlieren die kleinen Muskeln im Fuss ihre Haltefunktion, was zu Hohlfuss und Krallenzehen führt.

Die Wadenmuskulatur – also die Muskeln auf der Rückseite des Unterschenkels – kann ebenfalls betroffen sein, aber meist weniger ausgeprägt als die Vorderseite. Oberschenkel und Hüfte bleiben in den typischen Formen weitgehend intakt, was ein wichtiger Unterschied zu anderen neuromuskulären Erkrankungen ist.

Was mit den Händen passiert

Bei einem Teil der Betroffenen, besonders im Verlauf der Erkrankung, werden auch die kleinen Muskeln der Hände und die Unterarmmuskulatur schwächer. Das zeigt sich als Schwierigkeit beim feinen Greifen – Knöpfe schliessen, Schreiben oder das Halten kleiner Gegenstände werden mühsamer. Dieser Teil des Verlaufs ist jedoch individuell sehr unterschiedlich: Manche Betroffene bemerken zeitlebens kaum Handbeschwerden, bei anderen tritt er früher und ausgeprägter auf.

Kann man mit einer Charcot-Marie-Tooth-Krankheit noch normal gehen?

Viele Betroffene können jahrzehntelang gehen – oft mit Hilfsmitteln wie Fussheberorthesen oder orthopädischen Einlagen. Die Gehfähigkeit bleibt bei den meisten Betroffenen erhalten, wenn auch verändert. Nur ein kleiner Teil benötigt im Verlauf einen Rollstuhl.

Die meisten Menschen mit Charcot-Marie-Tooth-Krankheit gehen ihr Leben lang – das ist eine wichtige Botschaft, die im Alltag oft untergeht, wenn die Diagnose zum ersten Mal fällt. Der Gang verändert sich, er wird sicherer mit Hilfsmitteln, aber er bleibt möglich.

Was sich typischerweise verändert: Der Schritt wird weniger sicher, das Gleichgewicht schlechter, unebener Untergrund wird zur Herausforderung. Der Steppergang – bei dem die Beine höher gehoben werden, damit die herabhängende Fussspitze nicht am Boden schleift – ist für viele Betroffene charakteristisch und kann durch eine Orthese an der Aussenseite des Unterschenkels deutlich verbessert werden.

Stürze sind ein reales Risiko, das mit der Zeit zunimmt. Deshalb ist das Gleichgewichtstraining in der Physiotherapie so wichtig: Es adressiert direkt den häufigsten Grund für Stürze und Verletzungen.

Wann ein Rollstuhl ins Gespräch kommt

Ein kleiner Teil der Betroffenen, insbesondere bei schwerer verlaufenden Formen oder in höherem Lebensalter, ist für längere Strecken oder in bestimmten Situationen auf einen Rollstuhl oder ein Hilfsmittel wie einen Rollator angewiesen. Das bedeutet aber nicht zwingend, dass die Gehfähigkeit völlig verloren geht – oft wird der Rollstuhl ergänzend genutzt, um Energie zu sparen oder Stürzen vorzubeugen, während kurze Strecken weiterhin zu Fuss bewältigt werden. Die Entscheidung, wann ein solches Hilfsmittel sinnvoll ist, trifft man am besten zusammen mit einer spezialisierten Neurologie und Ergo- oder Physiotherapie.

Was für Hilfsmittel gibt es bei der Charcot-Marie-Tooth-Krankheit?

Die wichtigsten Hilfsmittel sind Fussheberorthesen – Schienen, die verhindern, dass der Fuss beim Gehen herabhängt – sowie orthopädische Einlagen und massgeschneidertes Schuhwerk. Dazu kommen Gehhilfen, ergonomische Alltagshilfen für die Hände sowie technische Unterstützung im Haushalt.

Hilfsmittel sind bei der Charcot-Marie-Tooth-Krankheit keine Eingeständnis einer Niederlage – sie sind ein zentrales Werkzeug, das die Lebensqualität erhalten und Stürze sowie Folgeschäden aktiv verhindert. Das frühe Einsetzen von passenden Hilfsmitteln ist deutlich besser als das Warten, bis die Beschwerden sehr ausgeprägt sind.

Das meistgenutzte und wirkungsvollste Hilfsmittel ist die sogenannte Fussheberorthese – eine leichte Schiene, die den Unterschenkel und Fuss stabilisiert und verhindert, dass die Fussspitze beim Gehen herabhängt. Sie wird innen im Schuh getragen und ermöglicht vielen Betroffenen einen deutlich sichereren, energieeffizienteren Gang. Orthopädische Einlagen und massgeschneidertes Schuhwerk ergänzen dies – sie entlasten Druckstellen, die durch die veränderte Fussstellung entstehen, und beugen Wunden oder Entzündungen vor.

Für Menschen, bei denen die Hände betroffen sind, gibt es ergonomische Griffe, verdickte Stifte, spezielle Besteck-Halterungen und andere Alltagshilfen, die das feine Greifen erleichtern. Auch bei der Haushaltsgestaltung – Griffhöhen, Griffhilfen, Türöffner – lässt sich vieles anpassen.

Wer hilft bei der Auswahl und Finanzierung?

In der Schweiz werden viele Hilfsmittel über die Invalidenversicherung (IV) oder die Krankenversicherung mitfinanziert, wenn eine entsprechende ärztliche Verordnung vorliegt. Die genauen Bedingungen und welche Hilfsmittel anerkannt sind, klären Sozialberatungsstellen oder direkt der behandelnde Arzt. Die Schweizerische Muskelgesellschaft bietet ergänzend praktische Unterstützung und Erfahrungsaustausch zu diesem Thema.

Kann ich meine Kinder auf die Charcot-Marie-Tooth-Krankheit testen lassen?

Ja, ein genetischer Test ist grundsätzlich möglich, sobald die familiäre Genveränderung bekannt ist. Bei Kindern empfiehlt sich dieser Test jedoch gut überlegt und begleitet von einer humangenetischen Beratung – besonders wenn das Kind noch keine Beschwerden hat. Es gibt ethische und praktische Überlegungen, die dabei eine Rolle spielen.

Wenn bei einem Elternteil eine Charcot-Marie-Tooth-Erkrankung diagnostiziert und die genaue Genveränderung bekannt ist, kann das Kind gezielt auf diese Veränderung getestet werden. Technisch ist das heute mit einer einfachen Blutprobe möglich.

Die wichtigere Frage ist die nach dem Zeitpunkt und dem Sinn des Tests: Bei Kindern, die noch keine Beschwerden zeigen, ist ein prädiktiver Test – also ein Test, der eine mögliche zukünftige Erkrankung voraussagt – mit Bedacht zu planen. Die Charcot-Marie-Tooth-Krankheit ist nicht heilbar, und ein positives Testergebnis ändert an der Behandlung eines beschwerdefreien Kindes zunächst nichts. Gleichzeitig kann die Diagnose früh zu gezielten physiotherapeutischen Massnahmen führen und hilft, Beschwerden richtig einzuordnen, sobald sie auftreten.

Deshalb empfehlen Fachleute in der Regel eine humangenetische Beratung vor dem Test – nicht um den Test zu verhindern, sondern um die Entscheidung gut durchdacht zu treffen. Dabei werden Fragen besprochen wie: Was bedeutet ein positives Ergebnis konkret? Wie geht man als Familie damit um? Wann ist der beste Zeitpunkt?

Was die Entscheidung leichter macht

Wenn ein Kind bereits Symptome zeigt – häufiges Stolpern, auffälliger Gang, hohes Fussgewölbe – ist ein Test klar sinnvoll und hilft, die Ursache zu klären und passende Unterstützung einzuleiten. Für beschwerdefreie Kinder aus betroffenen Familien ist die Empfehlung differenzierter: In der Schweiz bieten die humangenetischen Zentren an den Universitätsspitälern Beratungsgespräche an, die Eltern bei dieser Entscheidung kompetent und ohne Druck begleiten.

Gibt es neue Behandlungen oder Therapien bei HMSN in der Forschung?

Ja, die Forschung ist aktiv. Untersucht werden unter anderem Ansätze, die direkt in die Genaktivität eingreifen. Ein ursächlicher Durchbruch ist noch nicht erreicht, aber es gibt vielversprechende frühe Studienergebnisse. Wer an klinischen Studien interessiert ist, kann sich an spezialisierte Zentren wenden.

Die Erforschung der Charcot-Marie-Tooth-Krankheit hat in den letzten Jahren Fahrt aufgenommen – vor allem, weil die genetischen Grundlagen immer besser verstanden werden. Das gibt Forschungsteams weltweite konkrete Angriffspunkte für neue Therapieansätze.

Ein vielversprechender Ansatz sind sogenannte Gentherapien: Sie zielen darauf ab, fehlerhaft aktive Gene zu dämpfen oder den Schaden an den Nervenzellen zu verlangsamen. Für CMT Typ 1A – die häufigste Form – gibt es Studien, die versuchen, die übermässige Aktivität eines bestimmten Gens zu reduzieren, um die Schädigung der Myelinscheide zu bremsen. Diese Studien befinden sich aktuell in frühen Phasen – erste Ergebnisse aus Phase-1- und Phase-2-Studien werden erwartet oder liegen teilweise bereits vor, aber eine zugelassene Therapie ist noch nicht verfügbar.

Parallel dazu wird untersucht, ob bestehende Substanzen die Regeneration der Nervenhüllen unterstützen können. Auch Stammzellenforschung und RNA-basierte Ansätze werden in internationalen Labors verfolgt.

Was das heute für Betroffene bedeutet

Klinische Studien für Menschen mit Charcot-Marie-Tooth-Erkrankung werden international durchgeführt. Wer daran Interesse hat, findet Informationen auf Plattformen wie clinicaltrials.gov (USA) oder über spezialisierte Zentren in der Schweiz. Die Schweizerische Muskelgesellschaft informiert regelmässig über aktuelle Forschungsvorhaben und kann den Kontakt zu spezialisierten Zentren vermitteln. Wichtig: Es gibt heute noch keine zugelassene ursächliche Therapie – jede andere Darstellung wäre irreführend. Aber es ist realistisch, dass in den nächsten Jahren erste Zulassungsstudien abgeschlossen werden könnten.

Siehe auch

Oberbegriffe

  • Erblich bedingte Nervenkrankheit der Körpernerven(Hereditäre periphere Neuropathie)

Unterformen

  • Andermann-Syndrom
  • Charcot-Marie-Tooth-Krankheit Typ 1(Hereditäre sensomotorische Neuropathie Typ I)
  • Charcot-Marie-Tooth-Krankheit Typ 4
  • Charcot-Marie-Tooth-Krankheit Typ II
  • Déjerine-Sottas-Krankheit
  • Erbliche motorisch-sensorische Neuropathie mit Akrodystrophie(Hereditäre motorische und sensorische Neuropathie mit Akrodystrophie)
  • Erbliche motorisch-sensorische Neuropathie mit Retinitis pigmentosa(Hereditäre motorische und sensorische Neuropathie mit Retinitis pigmentosa)
  • Erbliche Nervenerkrankung mit Sehnervschwund(Hereditäre motorische und sensorische Neuropathie mit optischer Atrophie)
  • Erbliche sensomotorische Neuropathie mit überdehnbarer Haut(Hereditäre sensomotorische Neuropathie mit hyperelastischer Haut)
  • Erbliche sensorische Neuropathie(Hereditäre sensorische Neuropathie)
  • Hereditäre motorisch-sensorische Neuropathie Typ 5(Hereditäre motorische und sensorische Neuropathie Typ 5)
  • PMP22-RAI1-Duplikationssyndrom(PMP22-RAI1-Contiguous-Gene-Duplikationssyndrom)
  • Refsum-Syndrom(Hereditäre motorische und sensorische Neuropathie Typ IV)
  • Roussy-Lévy-Syndrom
  • X-chromosomale erbliche motorisch-sensible Neuropathie(X-chromosomale hereditäre motorisch-sensible Neuropathie)

Anatomie

  • Peripheres Nervensystem

Charcot-Marie-Tooth-Krankheit bei Kindern

Die Charcot-Marie-Tooth-Krankheit – in der Medizin auch als hereditäre motorische und sensorische Neuropathie bekannt – betrifft die Nerven, die Muskeln steuern und Empfindungen weiterleiten. Grundsätzlich gilt: Es handelt sich um eine vererbte Erkrankung, die langsam fortschreitet und lebenslang begleitet, aber in vielen Fällen gut mit dem Alltag vereinbar ist.

Bei Kindern zeigt sich die Erkrankung oft anders als bei Erwachsenen – die ersten Zeichen sind häufig subtil und werden zunächst für Ungeschicklichkeit oder Entwicklungsverzögerungen gehalten. Gleichzeitig sind Kinder in einer Phase, in der frühzeitige Unterstützung besonders viel bewirken kann. Was bleibt: Die Grundprinzipien der Begleitung – Physiotherapie, orthopädische Hilfsmittel, regelmässige Kontrollen – gelten für alle Altersgruppen.

Wann merkt man bei einem Kind, dass es die Charcot-Marie-Tooth-Krankheit haben könnte?

Die ersten Zeichen zeigen sich oft im Schulalter oder sogar früher: Das Kind stolpert häufig, läuft auf den Zehenspitzen oder hat Schwierigkeiten beim Treppensteigen. Manchmal fällt auch auf, dass die Unterschenkel dünner wirken als bei Gleichaltrigen. Die Zeichen entwickeln sich schleichend und werden anfangs leicht übersehen.

Bei der Charcot-Marie-Tooth-Krankheit sind die langen Nerven betroffen – also jene, die von der Wirbelsäule bis in die Hände und Füsse reichen. Weil diese Nerven die Signale von den Muskeln und zur Muskelsteuerung transportieren, zeigen sich die ersten Auffälligkeiten meist dort, wo die Nerven am längsten sind: an den Füssen und Unterschenkeln.

Typische frühe Zeichen bei Kindern sind: häufiges Stolpern oder Hinfallen ohne klaren Grund, ein ungewöhnlicher Gang (oft auf Zehenspitzen oder mit hochgezogenen Beinen, weil die Fussheber schwach sind), Schwierigkeiten beim Rennen oder Treppensteigen sowie auffällig hohe Fussgewölbe oder Krallenzehen. Manche Kinder klagen auch über Kribbeln oder taubes Gefühl in den Füssen – diese Empfindungsstörungen sind aber nicht immer im Vordergrund.

Ein wichtiger Hinweis: Die Erkrankung ist erblich. Wenn ein Elternteil oder Geschwister betroffen ist, lohnt es sich, die beschriebenen Zeichen früh zu beachten. Allerdings kann die Schwere der Erkrankung innerhalb einer Familie stark variieren – ein betroffenes Elternteil mit mildem Verlauf kann ein Kind mit ausgeprägeteren Symptomen haben.

Was häufig verwechselt wird

Die frühen Zeichen der Charcot-Marie-Tooth-Krankheit werden oft für normale Entwicklungsvarianten gehalten – oder für Gleichgewichtsprobleme, Koordinationsschwäche oder einfach „Ungeschicklichkeit“. Der entscheidende Unterschied: Bei einer normalen Entwicklungsvariante verbessern sich diese Dinge über Zeit. Bei der Charcot-Marie-Tooth-Krankheit bleiben sie bestehen oder nehmen langsam zu. Wenn die Auffälligkeiten über Monate nicht besser werden – besonders wenn es eine Familiengeschichte mit ähnlichen Beschwerden gibt – ist eine Abklärung beim Kinderarzt sinnvoll.

Warum stolpert mein Kind so oft und hat einen komischen Gang?

Bei der Charcot-Marie-Tooth-Krankheit werden die Nerven, die die Fussheber-Muskeln steuern, schlechter. Das Kind kann den Vorderfuss nicht mehr richtig anheben und schleift ihn beim Gehen. Der Körper gleicht das aus, indem er das Bein höher hebt – das ergibt den typischen „Steppergang“.

Um zu verstehen, warum Kinder mit dieser Erkrankung so häufig stolpern, hilft ein Blick auf das Zusammenspiel von Nerv und Muskel. Die Nerven sind wie Elektrokabel: Sie leiten Signale vom Gehirn zu den Muskeln (Bewegung) und von der Haut zurück zum Gehirn (Empfindung). Bei der Charcot-Marie-Tooth-Krankheit ist die Schutzhülle dieser Kabel – oder die Kabel selbst – beschädigt. Dadurch kommen die Signale schlechter oder gar nicht mehr an.

Besonders stark betroffen sind die Muskeln, die den Fuss nach oben ziehen (die sogenannten Fussheber). Wenn diese Muskeln zu wenig Signal bekommen, kann das Kind den Vorderfuss beim Gehen nicht richtig anheben. Der Fuss „klappt“ nach unten – was dazu führt, dass die Zehenspitzen am Boden schleifen und das Kind hängen bleibt. Um das zu umgehen, hebt das Kind unbewusst das ganze Bein höher an, fast wie beim Marschieren. Dieses Gangbild wird in der Fachsprache als „Steppergang“ bezeichnet.

Hinzu kommt, dass die Wahrnehmung in den Füssen nachlassen kann. Wenn das Kind weniger spürt, wo sein Fuss gerade steht (die sogenannte Tiefensensibilität, also das Gespür für Körperlage und Gleichgewicht), wird das Gehen auf unebenem Boden noch unsicherer.

Was das im Alltag bedeutet

Stolpern und Hinfallen ist für diese Kinder nicht Unaufmerksamkeit – es ist eine direkte Folge der Nerven- und Muskelschwäche. Rutschige Böden, Treppenstufen ohne Geländer oder unebenes Gelände sind echte Hindernisse. Orthopädische Einlagen oder spezielle Schienen (sogenannte Knöchel-Fuss-Orthesen), die den Fuss in einer besseren Position halten, können den Gang deutlich sicherer machen und das Sturzrisiko senken. Physiotherapie hilft, die noch vorhandene Muskelkraft zu erhalten und die Koordination zu trainieren.

Wie wird die Charcot-Marie-Tooth-Krankheit bei Kindern festgestellt?

Die Diagnose läuft in mehreren Schritten: Zuerst untersucht der Arzt den Gang, die Reflexe und die Muskelkraft. Dann folgt eine Nervenmessung, bei der geprüft wird, wie schnell und stark die Nerven leiten. Oft wird auch eine Blutuntersuchung gemacht, um nach einer genetischen Ursache zu suchen.

Die Abklärung beginnt beim Kinderarzt oder einem spezialisierten Kinderneurologen. Die Untersuchung folgt einer klaren Logik: Zuerst wird festgestellt, was das Kind kann und was nicht – dann wird nach der Ursache gesucht.

Im ersten Schritt beobachtet der Arzt den Gang, testet die Reflexe (zum Beispiel den Kniereflex) und prüft die Muskelkraft in Füssen und Händen. Bei der Charcot-Marie-Tooth-Krankheit sind die Reflexe oft abgeschwächt oder fehlen ganz, und die Muskeln der Unterschenkel und des Fussbereichs sind schwächer als erwartet.

Im zweiten Schritt folgt eine sogenannte Nervenleitungsmessung (Elektroneurographie). Dabei werden kleine Elektroden auf die Haut geklebt, ein schwacher Strom wird angelegt, und gemessen wird, wie schnell die Nerven das Signal weiterleiten. Bei der Charcot-Marie-Tooth-Krankheit ist diese Leitungsgeschwindigkeit verlangsamt oder die Signalstärke reduziert – je nach Unterform der Erkrankung. Diese Untersuchung ist nicht angenehm, aber gut verträglich und ungefährlich.

Im dritten Schritt kann ein Gentest aus einer Blutprobe die genaue Unterform der Erkrankung bestätigen. Da die Erkrankung über 80 bekannte genetische Unterformen hat, beginnt der Test meist mit den häufigsten Veränderungen und wird bei Bedarf erweitert. Eine positive Familiengeschichte hilft dabei, den Suchbereich einzuschränken.

Schritt für Schritt zur Diagnose

1. Erstkonsultation beim Kinderarzt: Gang, Reflexe, Kraft werden geprüft. 2. Überweisung an Kinderneurologie: Nervenleitungsmessung. 3. Blutentnahme für Gentest: Bestätigung der Unterform. 4. Gegebenenfalls Abklärung weiterer Familienmitglieder – denn oft ist die Erkrankung in der Familie bereits vorhanden, aber noch nicht diagnostiziert.

Muss mein Kind mit Charcot-Marie-Tooth in eine Spezialklinik?

Nicht zwingend – aber ein Spezialist sollte zumindest die erste Einschätzung und Begleitung übernehmen. In der Schweiz gibt es auf Neurologie spezialisierte Kinderkliniken. Für die laufende Betreuung können danach auch niedergelassene Kinderärzte, Physiotherapeuten und Orthopädiespezialisten eingebunden werden.

Eine seltene, genetisch bedingte Nervenerkrankung braucht zu Beginn spezialisiertes Wissen. In der Schweiz sind es vor allem die grossen Kinderspitäler – etwa das Universitäts-Kinderspital Zürich (Kispi), das Inselspital Bern oder das Hôpital de l'Enfant in Genf – die über Kinderneurologien mit Erfahrung in der Diagnose und Erstbegleitung verfügen. Dort werden Nervenleitungsmessungen durchgeführt, Gentests veranlasst und ein erstes Betreuungskonzept erarbeitet.

Das bedeutet aber nicht, dass das Kind dauerhaft in eine Spezialklinik muss. Sobald die Diagnose steht und ein Behandlungsplan besteht, kann vieles in der Wohnortsnähe organisiert werden: Physiotherapie, orthopädische Versorgung (Einlagen, Orthesen, Schuhversorgung) und regelmässige Kontrolltermine beim Kinderarzt. Die Spezialklinik bleibt als Anlaufstelle für grössere Fragen – zum Beispiel wenn sich der Befund verändert, orthopädische Eingriffe diskutiert werden oder die Pubertät neue Herausforderungen bringt.

Wie das Versorgungsnetz in der Schweiz typischerweise aussieht

Eine bewährte Aufteilung ist: Die Kinderneurologie übernimmt Diagnose, Genabklärung und Fachkontrolle (ein- bis zweimal jährlich). Die Orthopädie begleitet Fuss- und Beinversorgung. Die Physiotherapie arbeitet regelmässig und wohnortsnah. Der Kinderarzt koordiniert und ist erster Ansprechpartner für Eltern im Alltag. Diese Vernetzung – „gemeinsam um das Kind herum“ – ist das Ziel einer guten Langzeitbetreuung bei einer chronischen Erkrankung wie dieser.

Kann man die Charcot-Marie-Tooth-Krankheit bei Kindern behandeln?

Eine Heilung gibt es aktuell nicht. Die Behandlung zielt darauf ab, die Muskelkraft zu erhalten, den Gang sicherer zu machen und Folgeprobleme wie Fussfehlstellungen zu verhindern. Physiotherapie und orthopädische Hilfsmittel sind dabei die wichtigsten Bausteine.

Die Charcot-Marie-Tooth-Krankheit ist nicht heilbar – das ist die ehrliche Ausgangslage. Es gibt aktuell kein Medikament, das die Ursache, also den genetischen Defekt oder den Nervenschaden, rückgängig macht. Was aber möglich ist: Die Folgen abzumildern, Fähigkeiten so lange wie möglich zu erhalten und Komplikationen zu verzögern oder zu verhindern.

Der wichtigste Baustein ist die Physiotherapie. Regelmässiges, gezieltes Training erhält die Muskelkraft der noch funktionierenden Muskeln und verbessert Koordination und Gleichgewicht. Kinder, die früh und kontinuierlich physiotherapeutisch begleitet werden, können ihre Bewegungsfähigkeit oft deutlich länger erhalten als ohne diese Unterstützung.

Orthopädische Hilfsmittel – vor allem massgeschneiderte Einlagen und Knöchel-Fuss-Orthesen (Schienen, die den Fuss und das Sprunggelenk stabilisieren) – helfen dabei, den Gang sicherer zu machen und Fussfehlstellungen (wie Hohlfuss oder Krallenzehen) zu korrigieren oder zu verlangsamen. Bei ausgeprägten Fehlstellungen kann in manchen Fällen eine Operation sinnvoll sein – das wird individuell und in enger Zusammenarbeit zwischen Kinderneurologie und Kinderorthopädie entschieden.

Ergotherapie kann helfen, wenn auch die Hände betroffen sind – zum Beispiel beim Schreiben, Knöpfen oder anderen Feinmotorik-Aufgaben. Für die Schule gibt es oft Möglichkeiten, Anpassungen zu beantragen (zum Beispiel mehr Zeit bei Prüfungen oder ergonomische Hilfsmittel).

Was gerade in der Forschung passiert

Es gibt weltweit aktive Forschungsprogramme zur Charcot-Marie-Tooth-Krankheit – unter anderem zu gentherapeutischen Ansätzen, die an der Ursache ansetzen würden. Erste klinische Studien laufen bei einzelnen Unterformen. Das bedeutet: Die Aussage „es gibt keine Behandlung“ gilt für heute – aber das Feld entwickelt sich. Familien, die über aktuelle Studien informiert bleiben möchten, können sich bei spezialisierten Selbsthilfeorganisationen oder Kinderneurologien über laufende Studien erkundigen.

Darf mein Kind mit Charcot-Marie-Tooth Sport treiben?

Ja – Sport ist nicht nur erlaubt, sondern ausdrücklich sinnvoll. Körperliche Aktivität hilft, die Muskeln zu erhalten und das Gleichgewicht zu verbessern. Wichtig ist, die richtige Sportart zu wählen und das Kind nicht zu überfordern. Schwimmen und Radfahren sind oft besonders gut geeignet.

Eine verbreitete Sorge von Eltern ist, dass Sport das Kind überanstrengt oder den Verlauf der Erkrankung beschleunigt. Diese Sorge ist verständlich – aber nach aktuellem Wissensstand unbegründet. Das Gegenteil ist eher der Fall: Regelmässige moderate körperliche Aktivität kann helfen, die noch vorhandene Muskelkraft zu erhalten, die Koordination zu verbessern und das Körpergefühl zu stärken.

Allerdings ist nicht jede Sportart gleich gut geeignet. Sportarten mit hohem Sturzrisiko (zum Beispiel Skifahren auf schwierigem Gelände, Parcours oder Trampolinspringen ohne Aufsicht) können riskanter sein, weil die Gleichgewichtskontrolle und die Fusswahrnehmung eingeschränkt sind. Auch sehr intensive Krafttraining-Einheiten, bei denen die Muskeln bis zur völligen Erschöpfung trainiert werden, werden in der Fachliteratur kritisch diskutiert – auch wenn die Evidenz dazu noch nicht abschliessend ist.

Besonders empfohlen werden Sportarten, bei denen das Körpergewicht weniger auf den geschwächten Füssen lastet: Schwimmen trainiert Ausdauer und Koordination ohne Sturzrisiko. Radfahren stärkt die Beinmuskeln und schont gleichzeitig die Füsse. Yoga oder Gleichgewichtsübungen verbessern die Körperwahrnehmung.

Praktische Orientierung für Eltern

  • Kind möchte Mannschaftssport: Meistens möglich – je nach Sportart und Schweregrad. Absprache mit dem Physiotherapeuten hilft, die richtige Einschätzung zu treffen.
  • Kind wird beim Sport ausgebremst: Hilfsmittel (Orthesen) können auch beim Sport getragen werden – gute Physiotherapeuten und Orthopädieschuhmacher kennen sportgerechte Lösungen.
  • Kind ist nach Sport ungewöhnlich erschöpft: Das ist ein Signal zum Anpassen der Belastung – nicht ein Grund, Sport ganz zu streichen.
  • Schulsport: In der Schweiz kann eine ärztliche Einschätzung helfen, gemeinsam mit der Schule Anpassungen im Sportunterricht zu vereinbaren, ohne das Kind vollständig vom Sport auszuschliessen.

Änderungen verwerfen?

Ihre Änderungen sind noch nicht gespeichert.