
Cookies und externe Inhalte

Notwendige Cookies brauchen wir, damit die Website funktioniert; sie sind immer aktiv. Alles Weitere lädt nur, wenn Sie einwilligen oder es selbst aufrufen. Ihre Wahl können Sie jederzeit unter „Cookie-Einstellungen“ im Seitenfuss ändern; mehr dazu in der Datenschutzerklärung.

Inhalte anderer Anbieter, etwa die Karte bei einer Anlaufstelle oder ein Hörbeitrag. Beim Laden erfährt der Anbieter Ihre IP-Adresse und kann eigene Cookies setzen.

neomedis

Sprache

neomedis
Inhalt fachlich korrekt?

Der aktuelle Artikel ist aus meiner Sicht fachlich korrekt. Ich kann jederzeit später Korrekturen am Text vorschlagen. Bei Änderungen durch andere Fachpersonen nach meiner Zustimmung werde ich automatisch per E-Mail informiert.

Diagnosesnomed 19092004wikidata Q18018497Q182005icd-10 Q87.2

Holt-Oram-Syndrom

Herz-Hand-SyndromHerz-Hand-Syndrom Typ 1Atriodigitalsyndrom

Was ein ungewöhnlicher Daumen über das Herz verrät

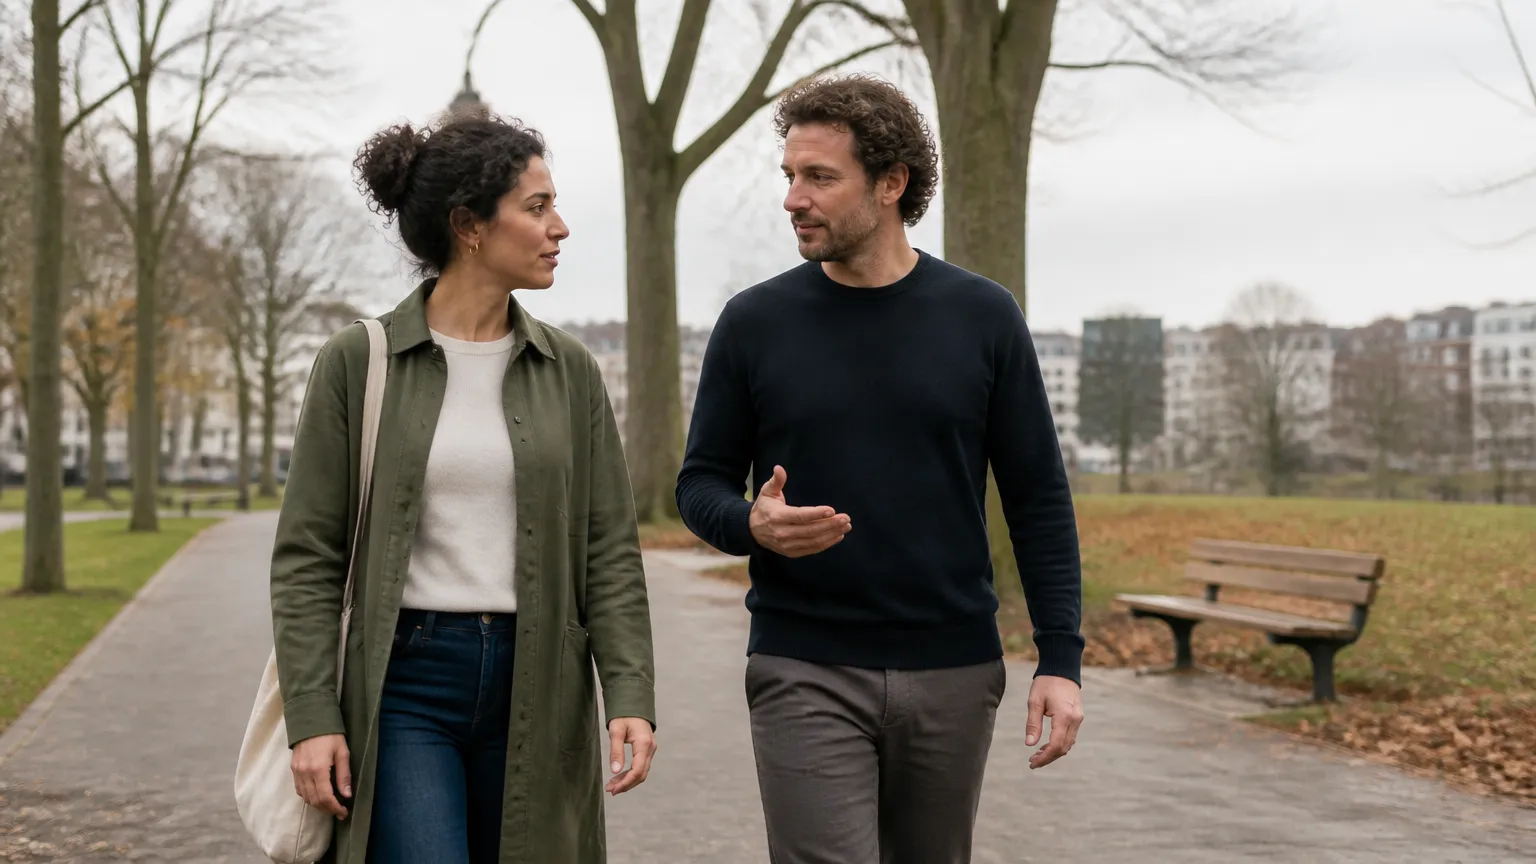
Zwei Erwachsene gehen und unterhalten sich auf einem von Bäumen gesäumten Weg in einem städtischen Park, gestikulieren dabei auf natürliche Weise, im Zusammenhang mit dem Holt-Oram-Syndrom und dem Alltag mit einer angeborenen Erkrankung.

Manche Babys kommen mit einem auffällig geformten Daumen oder Arm zur Welt – ein Detail, das zunächst nur wie eine kosmetische Besonderheit wirkt. Dahinter kann jedoch mehr stecken: ein angeborener Herzfehler, Störungen im Herzrhythmus oder Einschränkungen der Handfunktion, die erst später auffallen. Wie hängen Form der Hand und Funktion des Herzens miteinander zusammen?

Mit künstlicher Intelligenz erstellt. Offen zur Prüfung durch Fachpersonen

Inhaltsverzeichnis
Inhaltsverzeichnis

Ein Kind kommt zur Welt, und der Arzt bemerkt als erstes die Hand: Der Daumen fehlt, ist verkümmert oder hat drei statt zwei Glieder – und die Speiche im Unterarm ist zu kurz oder gar nicht angelegt. Was wie eine isolierte Auffälligkeit am Arm aussieht, ist in Wirklichkeit ein Signal, das tief ins Innere des Körpers weist.

Denn das Holt-Oram-Syndrom ist kein Zufallsbefund an der Hand. Es ist ein genetisch bedingtes Muster, bei dem ein einziger Gendefekt – im TBX5-Gen – gleichzeitig die Entwicklung des Arms und des Herzens stört. Das Herz und der daumenseitige Unterarm entstehen in derselben frühen Phase der Embryonalentwicklung und werden vom selben Entwicklungsschalter gesteuert. Fällt dieser aus, sind fast immer beide betroffen.

Was überrascht: Bei vielen Betroffenen sind die Herzveränderungen zunächst unauffällig – kein lautes Geräusch, keine sichtbaren Beschwerden. Trotzdem kann im Herzmuskel eine Lücke bestehen oder das elektrische System des Herzens aus dem Takt geraten. Ein Verdacht allein aufgrund des Armbefunds reicht, um eine gründliche Herzabklärung zu rechtfertigen.

Das Syndrom vererbt sich autosomal-dominant: Eine einzige veränderte Kopie des Gens genügt, damit es sich zeigt – und ein betroffenes Elternteil gibt es mit 50-prozentiger Wahrscheinlichkeit an jedes Kind weiter. Gleichzeitig kann die Ausprägung innerhalb derselben Familie erheblich variieren: Eltern mit kaum sichtbarer Handveränderung haben manchmal Kinder mit ausgeprägten Herzfehlern – oder umgekehrt.

Anlaufstellen, die weiterhelfen

Dieses Thema ist offen für Anlaufstellen wie Praxen, Apotheken oder Kliniken. Werden Sie eine Anlaufstelle, die hier erscheint.

Befunde & Zeichen

Das Holt-Oram-Syndrom zeigt sich an zwei Körperstellen gleichzeitig: am Arm – mit Veränderungen am Daumen oder der Speiche, die bei rund der Hälfte der Betroffenen auftreten – und am Herzen, wo sich strukturelle Defekte und Störungen des Reizleitungssystems nebeneinander finden können, ohne dass eine davon die andere zwingend ankündigt.

Behandlung

Eine ursächliche Behandlung des Gendefekts gibt es nicht – die Therapie richtet sich nach dem, was das Syndrom im Einzelfall hinterlässt: Herzfehler werden je nach Art und Ausmass operativ oder interventionell versorgt, Herzrhythmusstörungen medikamentös oder mit technischen Hilfsmitteln behandelt, Fehlbildungen am Arm durch rekonstruktive Eingriffe und Ergotherapie funktionell verbessert.

Mögliche Folgen

Die grössten Risiken gehen vom Herzen aus: Unbehandelte Defekte können die Herzleistung langfristig belasten, und offene Verbindungen zwischen Herzabschnitten erhöhen die Anfälligkeit für eine bakterielle Herzinnenhautentzündung – eine seltene, aber schwere Komplikation, die prophylaktisch bedacht werden muss.

Diagnose

Der Weg zur Diagnose beginnt meist am sichtbaren Befund – der Handfehlbildung – und führt von dort zwingend zur Herzuntersuchung, denn beide Bereiche müssen unabhängig voneinander beurteilt werden: Ein unauffälliger Arm schliesst einen Herzfehler nicht aus, und umgekehrt.

Was ist das Holt-Oram-Syndrom?

Das Holt-Oram-Syndrom ist eine seltene angeborene Erkrankung, bei der Veränderungen an Arm oder Hand zusammen mit einem Herzfehler auftreten. Ursache ist eine Veränderung in einem bestimmten Gen. Die Erkrankung ist von Person zu Person sehr unterschiedlich ausgeprägt – von kaum merklich bis deutlich sichtbar.
Zwei Erwachsene gehen spazieren und unterhalten sich auf einem von Bäumen gesäumten Weg in einem städtischen Park, gestikulieren dabei auf natürliche Weise, im Zusammenhang mit dem Holt-Oram-Syndrom und dem Alltag mit einer angeborenen Erkrankung.

Das Holt-Oram-Syndrom – in der Medizin auch als Herz-Hand-Syndrom bekannt – ist eine angeborene Erkrankung, bei der zwei Körperbereiche gleichzeitig betroffen sind: die oberen Gliedmassen (Hände, Handgelenke, Arme) und das Herz. Diese Kombination ist kein Zufall, sondern hat eine gemeinsame genetische Ursache: Ein bestimmtes Gen, das sogenannte TBX5-Gen, spielt in der frühen Embryonalentwicklung sowohl für die Bildung des Herzens als auch für die Entwicklung der Arme eine entscheidende Rolle. Fällt dieses Gen aus oder arbeitet es nicht korrekt, können beide Bereiche gleichzeitig fehlgebildet sein.

Die Erkrankung wurde in den 1960er-Jahren erstmals durch den britischen Kardiologen Mary Holt und den Genetiker Samuel Oram beschrieben – daher der Name. Sie gehört zu den seltenen genetischen Erkrankungen: Weltweite Schätzungen gehen von etwa einer betroffenen Person pro 100'000 Geburten aus, wobei die tatsächliche Häufigkeit möglicherweise etwas höher liegt, weil leichte Fälle gelegentlich nicht erkannt werden.

Was das Syndrom besonders macht: Zwei Menschen mit demselben Genfehler – selbst innerhalb derselben Familie – können sich stark unterscheiden. Eine Person hat vielleicht nur einen kaum auffälligen Daumen und ein winziges Loch im Herzen, das keine Beschwerden macht. Eine andere hat eine stark veränderte Hand und einen ausgeprägten Herzfehler, der operiert werden muss. Diese Variabilität ist typisch für das Holt-Oram-Syndrom und macht die Einschätzung ohne ärztliche Abklärung schwierig.

Was das Syndrom von anderen Erkrankungen unterscheidet

Es gibt andere Syndrome, bei denen ebenfalls Handveränderungen vorkommen. Das Holt-Oram-Syndrom ist jedoch das einzige, bei dem eine Herzfehlbildung und Veränderungen der oberen Gliedmassen gemeinsam auftreten und auf eine Veränderung im TBX5-Gen zurückgehen. Handveränderungen ohne Herzbeteiligung oder Herzfehler ohne Handveränderungen sind für sich allein kein Hinweis auf dieses Syndrom. Nur das gemeinsame Auftreten – und der genetische Nachweis – sichert die Diagnose.

Welche Fehlbildungen können beim Holt-Oram-Syndrom auftreten?

Beim Holt-Oram-Syndrom können Handgelenke, Daumen oder ganze Armabschnitte verändert oder verkürzt sein. Gleichzeitig kommen Herzfehler vor, zum Beispiel Löcher in den Herzwänden oder Störungen des Herzrhythmus. Die Ausprägung ist sehr unterschiedlich – manche Veränderungen fallen kaum auf, andere sind deutlich sichtbar oder behandlungsbedürftig.

Die Fehlbildungen beim Holt-Oram-Syndrom lassen sich in zwei grosse Bereiche einteilen: die oberen Gliedmassen und das Herz. Beide Bereiche müssen nicht gleich stark betroffen sein.

Bei den Armen und Händen reicht das Spektrum von einer leichten Veränderung des Daumens – er kann kleiner sein, ungewöhnlich beweglich oder an einer anderen Stelle sitzen – bis hin zu vollständig fehlenden Unterarmknochen oder sehr kurzen, veränderten Armen. Besonders häufig betroffen ist das Speichenbein (der Unterarmknochen auf der Daumenseite). Der Daumen selbst ist oft das auffälligste Merkmal: Er kann fingerartig aussehen (sogenannter Dreifinger-Daumen), fehlen oder in seiner Bewegung eingeschränkt sein. Manchmal sind beide Seiten betroffen, manchmal nur eine – und die linke Seite ist häufig stärker verändert als die rechte.

Am Herzen treten am häufigsten Löcher in den Herzwänden auf. Konkret handelt es sich dabei um Öffnungen zwischen den oberen Herzkammern (Vorhofscheidewanddefekt) oder zwischen den unteren Herzkammern (Kammerscheidewanddefekt). Diese Öffnungen können unterschiedlich gross sein und unterschiedliche Auswirkungen haben – kleine Defekte verursachen oft keine Symptome, grössere können zu Atemnot, verminderter Belastbarkeit oder Herzinsuffizienz führen. Daneben kommen beim Holt-Oram-Syndrom auch Herzrhythmusstörungen vor, die auftreten können, ohne dass gleichzeitig ein sichtbarer Herzfehler besteht.

Typische Fehlbildungen im Überblick

Obere Gliedmassen: veränderter oder fehlender Daumen, verkürzte oder fehlgebildete Unterarmknochen (häufig das Speichenbein), eingeschränkte Beweglichkeit im Handgelenk, selten auch verkürzte oder fehlende Oberarmknochen. Herz: Öffnung zwischen den oberen Herzkammern (häufigste Herzfehlbildung beim Holt-Oram-Syndrom), Öffnung zwischen den unteren Herzkammern, Herzrhythmusstörungen wie ein zu langsamer Herzschlag oder unregelmässiger Herzschlag. Wichtig: Ein Herzfehler kann auch dann vorhanden sein, wenn die Handveränderungen gering oder kaum sichtbar sind – und umgekehrt.

Ist das Holt-Oram-Syndrom erblich?

Ja, das Holt-Oram-Syndrom ist erblich. Es wird nach dem sogenannten autosomal-dominanten Muster vererbt: Ein betroffenes Elternteil gibt das veränderte Gen mit einer Wahrscheinlichkeit von 50 Prozent an jedes Kind weiter. In etwa einem Drittel der Fälle entsteht die Veränderung jedoch neu, ohne dass ein Elternteil betroffen ist.

Das Holt-Oram-Syndrom folgt einem Vererbungsmuster, das Fachleute als autosomal-dominant bezeichnen. Das bedeutet vereinfacht: Die veränderte Kopie des TBX5-Gens reicht aus, damit das Syndrom auftreten kann – es braucht nicht auf beiden Chromosomen eine Veränderung. Jeder Mensch hat zwei Kopien jedes Gens, eine vom Vater, eine von der Mutter. Ist eine dieser Kopien verändert, kann das Syndrom entstehen.

Wenn ein Elternteil das Holt-Oram-Syndrom hat, besteht für jedes Kind – bei jeder Schwangerschaft neu – eine Wahrscheinlichkeit von 50 Prozent, die veränderte Genkopie zu erben. Diese Wahrscheinlichkeit gilt unabhängig davon, ob das erste Kind betroffen war oder nicht. Die anderen 50 Prozent erben die gesunde Kopie und sind nicht betroffen.

Ein wichtiger Punkt, der oft überrascht: In etwa einem Drittel der bekannten Fälle ist das Syndrom nicht von einem Elternteil geerbt, sondern entsteht neu – das heisst, die Veränderung im TBX5-Gen tritt erstmals bei diesem Kind auf, ohne dass ein Elternteil betroffen ist. Solche neu entstehenden Veränderungen nennt man in der Genetik de-novo-Mutationen.

Ein häufiger Denkfehler bei der Vererbung

Viele Menschen nehmen an: „Wenn ich das Syndrom nur leicht habe, wird mein Kind es auch nur leicht haben.“ Das stimmt leider nicht. Die Schwere der Erkrankung – also ob jemand stark oder kaum betroffen ist – wird durch dieses Vererbungsmuster nicht weitergegeben. Ein Elternteil mit sehr mildem Verlauf kann ein Kind mit ausgeprägten Herzfehlern oder Handveränderungen bekommen, und umgekehrt. Die genaue Ausprägung ist selbst innerhalb einer Familie nicht vorhersehbar. Eine genetische Beratung kann helfen, diese Zusammenhänge im Einzelfall einzuordnen.

Umfrage

Wie sind Sie zum ersten Mal auf das Holt-Oram-Syndrom gestossen?

Die Abstimmung erfolgt vollkommen anonym.

Wie wird das Holt-Oram-Syndrom festgestellt?

Die Diagnose wird durch eine Kombination aus körperlicher Untersuchung, Herzabklärungen und einem Gentest gesichert. Charakteristisch ist das gleichzeitige Auftreten von Veränderungen an den Armen oder Händen und Herzauffälligkeiten. Ein Gentest kann die Veränderung im TBX5-Gen direkt nachweisen.

Die Diagnose des Holt-Oram-Syndroms beginnt meist mit einem klinischen Verdacht – oft weil ein Kind mit einer Handfehlbildung und einem Herzfehler auffällt, oder weil bei einer Ultraschalluntersuchung in der Schwangerschaft beides erkannt wird. In manchen Fällen wird ein Elternteil erst dann untersucht, wenn bei seinem Kind die Diagnose gestellt wird.

Der erste Schritt ist die genaue körperliche Untersuchung: Wie sehen die Hände und Handgelenke aus? Sind Daumen, Unterarmknochen oder die Beweglichkeit verändert? Parallel dazu wird das Herz untersucht – am häufigsten mit einem Herzultraschall (Echokardiographie), der Herzwände, Klappen und den Blutfluss beurteilt. Ein EKG erfasst zusätzlich den Herzrhythmus.

Den sicheren Nachweis liefert ein Gentest aus dem Blut: Er sucht nach Veränderungen im TBX5-Gen. Bei einem Grossteil der Betroffenen – etwa 70 bis 74 Prozent gemäss Angaben aus der Fachliteratur – lässt sich mit modernen Methoden eine solche Veränderung nachweisen. Wird keine Veränderung gefunden, schliesst das das Syndrom nicht vollständig aus, weil nicht alle Veränderungen mit den verfügbaren Tests sichtbar sind. Die Diagnose kann dann auf klinischen Kriterien basieren.

Wer stellt die Diagnose?

In der Schweiz erfolgt die Abklärung in der Regel durch eine Kinderkardiologe oder Kinderkardiologen, eine Fachperson für Medizinische Genetik oder eine spezialisierte Poliklinik für seltene Erkrankungen – häufig an einem Universitätsspital. Weil das Syndrom selten ist, empfiehlt sich die Abklärung an einem erfahrenen Zentrum, das beide Bereiche (Herz und Genetik) abdeckt. Eine genetische Beratung gehört zur Diagnose dazu, weil die Befunde auch für Geschwister und Elternteile relevant sein können.

Kann man das Holt-Oram-Syndrom schon vor der Geburt erkennen?

Ja, in vielen Fällen ist eine Früherkennung vor der Geburt möglich. Wenn ein Elternteil das Syndrom hat, kann ein Pränataltest die Veränderung im TBX5-Gen direkt nachweisen. Auch beim Ultraschall in der Schwangerschaft können Hinweise auf Herzfehler oder Armveränderungen sichtbar werden.

Wenn in einer Familie das Holt-Oram-Syndrom bekannt ist – weil ein Elternteil betroffen ist oder weil die Veränderung im TBX5-Gen bereits nachgewiesen wurde – gibt es zwei Wege der vorgeburtlichen Abklärung.

Der erste Weg ist eine direkte Genuntersuchung an fötalem Gewebe. Dazu werden entweder Zellen aus dem Mutterkuchen entnommen (Chorionzottenbiopsie, möglich ab etwa der 11. Schwangerschaftswoche) oder Fruchtwasserzellen untersucht (Amniozentese, möglich ab etwa der 15. Woche). Beide Methoden sind kleine Eingriffe mit einem geringen, aber vorhandenen Risiko für eine Fehlgeburt. Sie können die TBX5-Veränderung direkt nachweisen oder ausschliessen.

Der zweite Weg ist der Ultraschall. Ein erfahrener Pränataldiagnostiker kann im Ultraschall auf Herzfehler oder Veränderungen an den Armen achten. Allerdings: Nicht jede Veränderung ist im Ultraschall sichtbar – vor allem leichte Handveränderungen oder kleine Herzdefekte können übersehen werden. Der Ultraschall ist also kein sicherer Ausschlusstest.

Was ist, wenn kein Elternteil betroffen ist?

Entsteht das Syndrom neu (de-novo-Mutation, also ohne betroffene Eltern), wird der erste Hinweis oft erst beim Ultraschall sichtbar – etwa wenn Herzauffälligkeiten oder Armveränderungen entdeckt werden. In diesem Fall kann ein nachfolgender Gentest die Diagnose sichern. Eine genetische Beratung hilft, die Befunde einzuordnen und die nächsten Schritte zu besprechen. Die Entscheidung für oder gegen einen invasiven Test liegt dabei immer bei den betroffenen Eltern.

Wie häufig ist das Holt-Oram-Syndrom?

Das Holt-Oram-Syndrom ist eine seltene Erkrankung. Schätzungen gehen von etwa einer betroffenen Person pro 100'000 Geburten aus. Die tatsächliche Zahl könnte etwas höher liegen, weil leichte Fälle manchmal nicht erkannt oder falsch zugeordnet werden.

Das Holt-Oram-Syndrom gehört zu den seltenen genetischen Erkrankungen. In der wissenschaftlichen Literatur – unter anderem in der Datenbank für seltene Krankheiten Orphanet – wird die Häufigkeit auf etwa 1 von 100'000 Geburten geschätzt. In der Schweiz mit rund 80'000 Geburten pro Jahr würden das statistisch gesehen weniger als eine betroffene Person pro Jahr bedeuten.

Diese Zahl ist jedoch mit Vorsicht zu betrachten. Da das Syndrom sehr unterschiedlich ausgeprägt sein kann, werden manche Betroffenen mit milden Veränderungen an Hand oder Herz möglicherweise nie richtig eingeordnet. Ein leicht veränderter Daumen ohne auffälligen Herzfehler kann jahrelang als isolierte Fehlbildung gelten, ohne dass ein Zusammenhang vermutet wird. Die tatsächliche Häufigkeit könnte deshalb etwas höher sein.

Warum die genaue Zahl schwierig zu ermitteln ist

Bei seltenen Erkrankungen ist die Häufigkeitsangabe grundsätzlich schwieriger als bei verbreiteten Krankheiten. Es gibt keine systematische Pflicht zur Erfassung solcher Diagnosen in einer zentralen Datenbank. Viele Zahlen basieren auf Fallserien, also Berichten aus spezialisierten Zentren, die naturgemäss vor allem schwere Fälle sehen. Das Holt-Oram-Syndrom ist dadurch im milden Bereich wahrscheinlich unterdiagnostiziert. Für Betroffene bedeutet das auch: Eine Diagnose zu erhalten, die dieses Syndrom korrekt benennt, kann länger dauern als bei häufigeren Erkrankungen – was den Wert eines erfahrenen Spezialzentrums unterstreicht.

Welche Herzprobleme treten beim Holt-Oram-Syndrom auf?

Am häufigsten sind Öffnungen in den Herzwänden zwischen den oberen oder unteren Herzkammern. Daneben kommen Herzrhythmusstörungen vor, die auch unabhängig von einer Wandöffnung auftreten können. Die Schwere reicht von kleinen, symptomlosen Befunden bis zu Herzfehlern, die operiert werden müssen.

Das Herz ist neben den Armen der zweite Kern-Betroffene beim Holt-Oram-Syndrom. Nicht jeder Betroffene hat einen schweren Herzfehler – aber die Bandbreite ist gross, und auch vermeintlich harmlose Befunde können sich im Verlauf verändern.

Die häufigsten Herzveränderungen sind Öffnungen in den Trennwänden des Herzens. Beim sogenannten Vorhofseptumdefekt (eine Öffnung in der Wand zwischen den beiden oberen Herzkammern) fliesst Blut zwischen den Kammern, das eigentlich getrennt fliessen sollte. Kleine Defekte dieser Art verursachen oft jahrelang keine Beschwerden und werden manchmal erst zufällig entdeckt. Grössere Defekte können zu verminderter Belastbarkeit, Atemnot oder langfristig zu einer Überlastung des Herzens führen. Ähnliches gilt für Öffnungen in der Wand zwischen den unteren Herzkammern (Ventrikelseptumdefekt).

Daneben treten beim Holt-Oram-Syndrom Herzrhythmusstörungen auf – und das unabhängig davon, ob auch eine Wandöffnung besteht. Die häufigste Form ist ein verlangsamter Herzschlag durch eine gestörte Weiterleitung des elektrischen Signals im Herz (Reizleitungsstörung). In manchen Fällen kann ein langsamer Herzschlag Schwindel, Ohnmacht oder verminderte Belastbarkeit verursachen. Wenn eine Reizleitungsstörung fortschreitet, kann ein Herzschrittmacher notwendig werden.

Warum kardiologische Kontrollen lebenslang wichtig sind

Ein häufiger Fehler: Wer mit einem kleinen, symptomlosen Herzdefekt aufgewachsen ist und nie Probleme hatte, denkt: „Ich brauche keine Herzkontrollen mehr.“ Das kann sich rächen. Herzrhythmusstörungen beim Holt-Oram-Syndrom können sich im Erwachsenenalter erst entwickeln oder verschlechtern – auch ohne dass ein anfangs diagnostizierter Wanddefekt das auslöst. Regelmässige kardiologische Kontrollen mit EKG und Herzultraschall bleiben deshalb ein Leben lang sinnvoll.

Wie wird das Holt-Oram-Syndrom behandelt?

Eine Heilung des Syndroms gibt es nicht, weil es genetisch bedingt ist. Behandelt werden die einzelnen Auswirkungen: Herzfehler können operiert oder mit einem Kathetereingriff verschlossen werden, Herzrhythmusstörungen werden medikamentös behandelt oder mit einem Schrittmacher versorgt. Handveränderungen können je nach Art handchirurgisch oder ergotherapeutisch angegangen werden.

Das Holt-Oram-Syndrom selbst lässt sich nicht ursächlich behandeln – die genetische Veränderung im TBX5-Gen bleibt bestehen. Was behandelt werden kann und muss, sind die konkreten Auswirkungen auf Herz und Arme.

Bei Herzfehlbildungen richtet sich die Behandlung nach Art und Schwere des Defekts. Kleine Öffnungen in den Herzwänden können sich im Säuglingsalter manchmal von selbst schliessen und werden dann nur beobachtet. Grössere Defekte werden operativ verschlossen – entweder durch einen klassischen herzchirurgischen Eingriff oder, wenn möglich, durch einen sogenannten Kathetereingriff, bei dem ein Schliessvorrichtung durch ein Blutgefäss ins Herz eingebracht wird, ohne den Brustkorb zu öffnen. Welcher Weg geeignet ist, hängt von der Lage und Grösse des Defekts ab und wird von der Kinderkardiologie entschieden.

Herzrhythmusstörungen – vor allem eine zu langsame oder unterbrochene Reizweiterleitung im Herz – werden zunächst beobachtet. Wenn sie Beschwerden verursachen oder sich verschlechtern, kommen Medikamente oder ein Herzschrittmacher in Frage. Der Herzschrittmacher übernimmt dabei das Taktgeben, wenn das Herz es selbst nicht zuverlässig tut.

Bei Veränderungen an Händen und Armen entscheidet ein Handchirurg oder eine Handchirurgin, was möglich und sinnvoll ist. Nicht jede Veränderung braucht eine Operation – Ziel ist immer die bestmögliche Funktion im Alltag, nicht die optische Angleichung an eine Normform. Ergotherapie hilft, alltägliche Bewegungsabläufe anzupassen und die vorhandene Hand- und Armfunktion optimal zu nutzen.

Wer koordiniert die Behandlung?

Weil das Holt-Oram-Syndrom mehrere Fachbereiche betrifft, ist eine koordinierte Betreuung besonders wichtig. Ideales Setting ist ein interdisziplinäres Team aus Kinderkardiologie, Handchirurgie, Genetik und Physiotherapie – wie es an grossen Kinderspitälern und Universitätsspitälern in der Schweiz angeboten wird. Eine einzelne Fachperson allein kann die unterschiedlichen Aspekte dieses Syndroms selten vollständig abdecken.

Wie ist die Lebenserwartung beim Holt-Oram-Syndrom?

Die Lebenserwartung hängt stark vom Ausmass der Herzfehlbildung ab. Bei rechtzeitiger Behandlung eines Herzfehlers ist eine normale oder nahezu normale Lebenserwartung möglich. Unbehandelte oder übersehene schwere Herzfehler können die Lebenserwartung verkürzen. Handveränderungen allein beeinflussen die Lebenserwartung nicht.

Eine pauschale Aussage zur Lebenserwartung beim Holt-Oram-Syndrom ist nicht möglich – dafür ist die Bandbreite der Erkrankung zu gross. Menschen mit einer kaum sichtbaren Handveränderung und einem kleinen, symptomlosen Herzdefekt leben in vielen Fällen ein normales Leben ohne Einschränkung der Lebenserwartung. Menschen mit schweren Herzfehlern tragen ein höheres Risiko, wenn diese nicht rechtzeitig erkannt und behandelt werden.

Der entscheidende Faktor ist das Herz. Herzfehler, die den Blutfluss im Herzen dauerhaft belasten, können – wenn sie unbehandelt bleiben – langfristig zu einer Herzinsuffizienz oder zu Herzrhythmusstörungen führen, die die Lebenserwartung verkürzen. Mit rechtzeitiger chirurgischer oder interventioneller Behandlung lässt sich dieses Risiko bei vielen Betroffenen erheblich reduzieren.

Herzrhythmusstörungen, die beim Holt-Oram-Syndrom häufig sind, können auch im Erwachsenenalter erstmals auftreten oder sich verschlechtern. Ein Herzschrittmacher kann hier die Lebensqualität sichern und ernsten Folgen vorbeugen. Regelmässige kardiologische Kontrollen – auch bei bisher unauffälligem Verlauf – sind deshalb ein wesentlicher Teil des langfristigen Managements.

Was die Prognose positiv beeinflusst

Frühe Diagnose, regelmässige Herzkontrollen und rechtzeitig behandelte Herzfehler sind die wichtigsten Faktoren für eine gute Prognose. Wer seine Diagnose kennt und die empfohlenen Kontrollen wahrnimmt, ist deutlich besser gestellt als jemand, bei dem das Syndrom spät oder zufällig entdeckt wird. Handveränderungen können die Lebensqualität im Alltag beeinflussen, haben aber auf die Lebenserwartung keinen direkten Einfluss.

Kann man mit dem Holt-Oram-Syndrom ein normales Leben führen?

Viele Menschen mit dem Holt-Oram-Syndrom führen ein weitgehend normales Leben – mit Arbeit, Familie und Sport. Entscheidend ist, wie stark Herz und Arme betroffen sind. Mit guter medizinischer Begleitung und angepassten Alltagsstrategien sind die Einschränkungen für viele Betroffene gut handhabbar.

Die Antwort ist für die meisten Betroffenen ja – aber sie hängt davon ab, wie ausgeprägt das Syndrom ist und wie gut es medizinisch begleitet wird. Das Holt-Oram-Syndrom ist keine Erkrankung, die per se ein selbständiges Leben verunmöglicht. Es ist eine Erkrankung, die je nach Ausprägung unterschiedliche Anpassungen verlangt.

Menschen mit einem leichten Verlauf – etwa einem kaum veränderten Daumen und einem kleinen, bereits behandelten Herzfehler – bemerken im Alltag möglicherweise kaum noch etwas von der Erkrankung. Andere mit stärker veränderten Armen oder Händen brauchen möglicherweise Anpassungen im Beruf, spezielle Hilfsmittel oder Unterstützung durch Ergotherapie. Wer einen Herzschrittmacher trägt, hat bestimmte Einschränkungen – zum Beispiel bei bestimmten Sportarten oder in der Nähe von starken Magnetfeldern – aber kein grundsätzlich eingeschränktes Leben.

Körperliche Belastbarkeit ist ein häufiges Thema für Betroffene: Viele können Sport treiben, sollten aber gemeinsam mit ihrer Kardiologin oder ihrem Kardiologen besprechen, welche Belastungen geeignet sind. Eine pauschale Einschränkung besteht nicht – der individuelle Befund zählt.

Eine realistische Alltagsperspektive

Emma, 34, hat das Holt-Oram-Syndrom: Ihr linker Daumen ist verkürzt und weniger beweglich, und sie hat als Kind einen Vorhofscheidewanddefekt operiert bekommen. Heute arbeitet sie als Grafikdesignerin, hat zwei Kinder und geht regelmässig schwimmen. Sie geht einmal jährlich zur Herzkontrolle. „Ich lebe einfach mein Leben“, sagt sie. „Ich weiss, worauf ich achten muss – und das gibt mir Sicherheit.“ Dieses Bild trifft auf viele – nicht alle – Betroffenen zu. Wer schwerer betroffen ist, hat andere Herausforderungen. Aber auch dort gibt es medizinische und praktische Unterstützung.

Was bedeutet eine TBX5-Mutation beim Holt-Oram-Syndrom?

TBX5 ist ein Gen, das in der frühen Embryonalentwicklung die Bildung von Herz und Armen steuert. Eine Veränderung in diesem Gen kann dazu führen, dass das Herz und die oberen Gliedmassen sich nicht vollständig normal entwickeln. Diese Veränderung ist die häufigste bekannte Ursache des Holt-Oram-Syndroms.

Gene sind die Baupläne des Körpers. Das TBX5-Gen enthält die Anleitung für ein bestimmtes Steuereiweiss (ein sogenannter Transkriptionsfaktor), das in der frühen Embryonalentwicklung – also in den ersten Wochen nach der Befruchtung – aktiv dazu beiträgt, das Herz und die Arme korrekt aufzubauen. TBX5 ist dabei kein kleines Rädchen, sondern ein zentraler Schalter: Es aktiviert andere Gene, die den Herzrhythmus, die Herzwände und die Knochenentwicklung in den Armen steuern.

Wenn das TBX5-Gen verändert (mutiert) ist, funktioniert dieses Steuereiweiss nicht mehr richtig – oder gar nicht mehr. Die Folge: Der embryonale Bauplan für Herz und Arme wird nicht vollständig umgesetzt. Das erklärt, warum beim Holt-Oram-Syndrom nie nur das Herz oder nur die Arme betroffen sind, sondern immer beide Bereiche – weil TBX5 für beide zuständig ist.

Es gibt viele verschiedene Arten von Veränderungen im TBX5-Gen: Manche betreffen einen einzelnen Buchstaben im genetischen Code (Punktmutation), andere betreffen grössere Abschnitte. Je nach Art der Veränderung kann die Funktion des Steuereiweisses mehr oder weniger stark beeinträchtigt sein – was möglicherweise zur unterschiedlichen Schwere der Erkrankung beiträgt, auch wenn dieser Zusammenhang wissenschaftlich noch nicht vollständig verstanden ist.

Was bedeutet das für Betroffene konkret?

Wenn der Gentest eine TBX5-Mutation nachweist, bedeutet das: Die genetische Ursache des Syndroms ist gesichert. Das hat praktische Folgen: Erstens hilft es, die Diagnose eindeutig zu bestätigen. Zweitens kann dieselbe Veränderung in einer Blutprobe der Eltern oder Geschwister gesucht werden. Drittens ermöglicht der Nachweis eine gezielte pränatale Diagnostik in einer späteren Schwangerschaft. Der Gentest gibt keine Auskunft darüber, wie schwer das Kind betroffen sein wird – aber er gibt der Familie Klarheit über die Ursache.

Wenn ein Elternteil das Holt-Oram-Syndrom hat – wie gross ist das Risiko für das Kind?

Wenn ein Elternteil das Holt-Oram-Syndrom hat, besteht für jedes Kind eine Wahrscheinlichkeit von 50 Prozent, ebenfalls betroffen zu sein. Wie stark ein betroffenes Kind erkrankt sein wird, lässt sich nicht vorhersagen – selbst wenn das Elternteil nur leicht betroffen ist, kann das Kind stärker betroffen sein, und umgekehrt.

Das Holt-Oram-Syndrom wird autosomal-dominant vererbt. Das heisst: Eine einzige veränderte Kopie des TBX5-Gens genügt, damit das Syndrom auftreten kann. Wer das Syndrom hat, trägt eine normale und eine veränderte Kopie dieses Gens. Bei jeder Schwangerschaft wird entweder die normale oder die veränderte Kopie weitergegeben – je zur Hälfte, unabhängig davon, welches Kind es in der Familie ist.

Die 50-Prozent-Wahrscheinlichkeit gilt bei jeder Schwangerschaft neu. Das ist keine kumulative Wahrscheinlichkeit – wer bereits ein betroffenes Kind hat, hat beim nächsten Kind wieder 50 Prozent Risiko, nicht weniger. Und wer beim ersten Kind Glück hatte, hat beim zweiten nicht automatisch mehr Risiko.

Was viele Eltern am stärksten beschäftigt, ist nicht die Frage ob – sondern die Frage wie stark. Und hier gibt es eine schwierige Wahrheit: Die Schwere des Syndroms lässt sich nicht aus dem Elternteil vorhersagen. Ein Elternteil mit einem kaum sichtbaren Daumenproblem und einem kleinen Herzfehler kann ein Kind bekommen, das einen schweren Herzfehler hat. Das liegt daran, dass andere Gene und Umgebungsfaktoren die Ausprägung mitbeeinflussen – Faktoren, die durch den Gentest allein nicht erfasst werden.

Was hilft in dieser Situation?

Eine genetische Beratung vor oder während einer Schwangerschaft gibt Orientierung. Sie erklärt nicht nur die Wahrscheinlichkeiten, sondern auch die Optionen: pränatale Diagnostik (Gentest an fötalem Gewebe), sorgfältige Ultraschallkontrollen in der Schwangerschaft, oder die Entscheidung, keine invasive Abklärung zu machen und nach der Geburt zu schauen. Es gibt keine richtige oder falsche Entscheidung – aber eine informierte Entscheidung ist immer besser als eine unvorbereitete. In der Schweiz bieten die genetischen Beratungsstellen an den Universitätsspitälern diese Gespräche an.

Siehe auch

Oberbegriffe

  • Angeborene Fehlbildung der Gliedmassen(Kongenitale Dysplasie der Extremitäten)
  • Angeborene Fehlbildung der oberen Extremität(Kongenitale Anomalie der oberen Extremität)
  • Angeborener Herzfehler(Kongenitaler Herzfehler)
  • Autosomal-dominante Erbkrankheit
  • Erbliche Entwicklungsstörung(Hereditäre Entwicklungsstörung)
  • Erbliche Erkrankung des Bewegungsapparats(Hereditäre Erkrankung des Bewegungsapparats)
  • Erbliche Herzkreislauf-Erkrankung(Hereditäre Erkrankung des kardiovaskulären Systems)
  • Fehlbildungssyndrom mit Gliedmassendefekten(Multiples Malformationssyndrom mit Gliedmassendefekt als Hauptmerkmal)
  • Herzrhythmusstörung(Kardiale Arrhythmie)
  • Strukturelle Knochenveränderung am Arm(Strukturelle Anomalie des Knochens der oberen Extremität)

Anatomie

  • Herz(Herzstruktur)
  • Knochen des Arms(Knochenstruktur der oberen Extremität)
  • Reizleitungssystem des Herzens(Kardiales Reizleitungssystem)

Änderungen verwerfen?

Ihre Änderungen sind noch nicht gespeichert.