
Cookies und externe Inhalte

Notwendige Cookies brauchen wir, damit die Website funktioniert; sie sind immer aktiv. Alles Weitere lädt nur, wenn Sie einwilligen oder es selbst aufrufen. Ihre Wahl können Sie jederzeit unter „Cookie-Einstellungen“ im Seitenfuss ändern; mehr dazu in der Datenschutzerklärung.

Inhalte anderer Anbieter, etwa die Karte bei einer Anlaufstelle oder ein Hörbeitrag. Beim Laden erfährt der Anbieter Ihre IP-Adresse und kann eigene Cookies setzen.

neomedis

Sprache

neomedis
Inhalt fachlich korrekt?

Der aktuelle Artikel ist aus meiner Sicht fachlich korrekt. Ich kann jederzeit später Korrekturen am Text vorschlagen. Bei Änderungen durch andere Fachpersonen nach meiner Zustimmung werde ich automatisch per E-Mail informiert.

Diagnosesnomed 763658004wikidata Q5961448icd-10 Q82.8

HOPP-Syndrom(Hypotrichose-Osteolyse-Parodontitis-Palmoplantarkeratodermie-Syndrom)

Hypotrichosis-osteolysis-periodontitis-palmoplantar keratoderma syndrome

Wenn dünnes Haar, harte Handflächen und lockere Zähne zusammenkommen

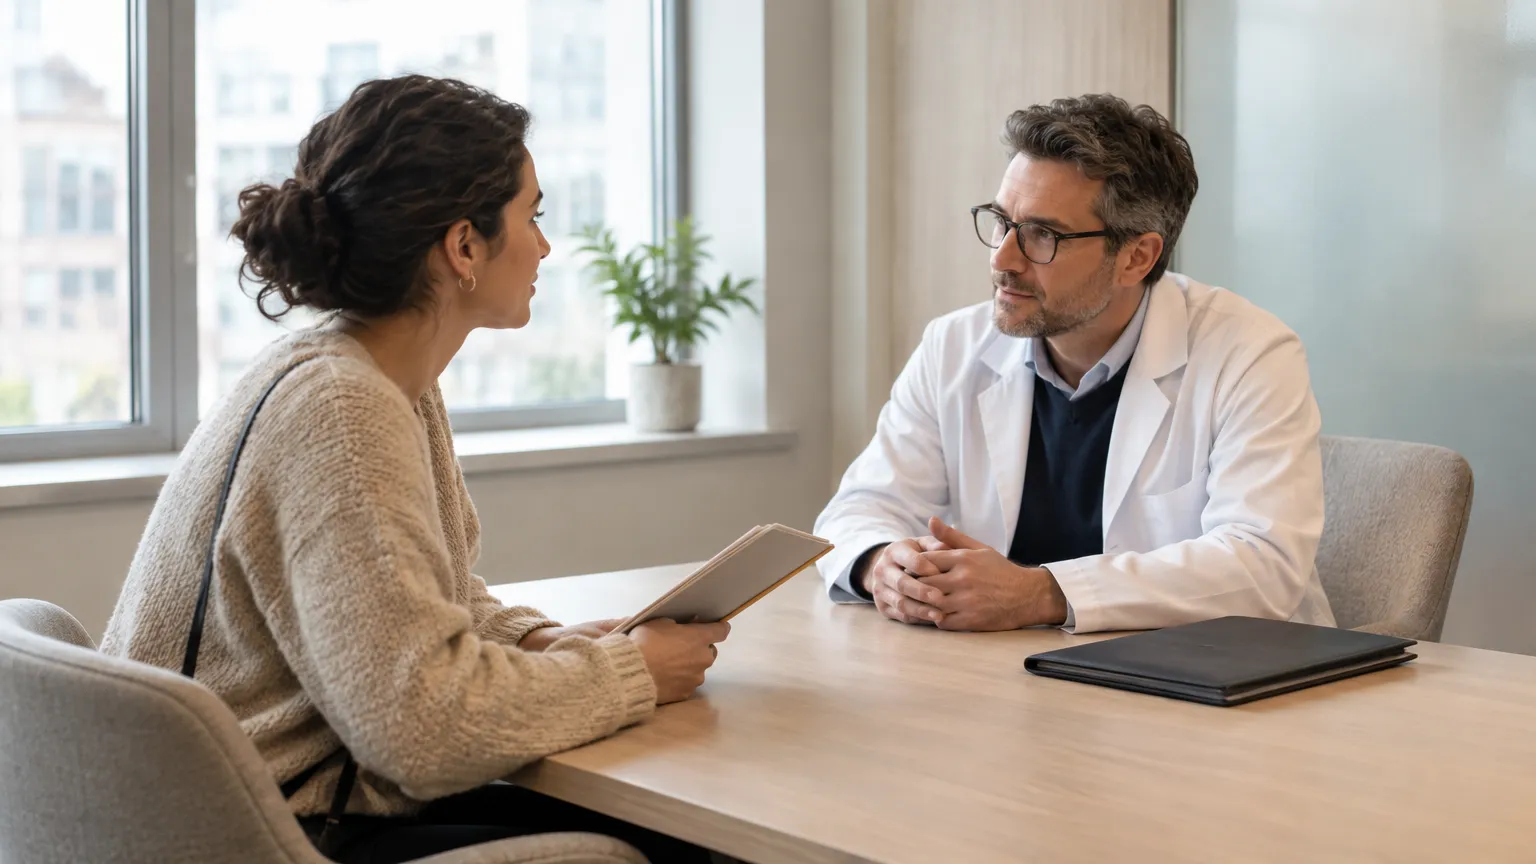
Patient und Spezialist in einem ruhigen Beratungszimmer beim gemeinsamen Durchsehen von Unterlagen zur Diagnose eines seltenen Bindegewebs- und Hautsyndroms.

Manche Beschwerden wirken wie unabhängige Alltagsprobleme: dünnes Haar, verhärtete Handflächen, lockere Zähne. Was viele nicht wissen: Diese Anzeichen können gemeinsam auftreten und auf tief liegende Veränderungen an Haut, Knochen und Zahnhalteapparat hinweisen. Betroffen sind oft schon Kinder, die Beschwerden verstärken sich mit den Jahren. Welche Ursache steckt hinter dieser seltenen Kombination?

Mit künstlicher Intelligenz erstellt. Offen zur Prüfung durch Fachpersonen

Wenn jemand schon als Kind auffallend wenig Haare hat, früh mit schwerem Zahnfleischabbau kämpft und gleichzeitig die Haut an Handflächen und Fusssohlen verdickt und rau wird, klingt das nach drei verschiedenen Problemen – die aber in Wirklichkeit eine einzige, genetisch bedingte Erkrankung sind.

Ein verbreiteter Irrtum ist, dass so unterschiedliche Körperstellen wie Haare, Zähne, Knochen und Haut nichts miteinander zu tun haben können. Tatsächlich entwickeln sich all diese Strukturen aus demselben embryonalen Gewebe – dem Ektoderm – und ein einziger Gendefekt kann sie alle gleichzeitig betreffen.

Was das Syndrom besonders tückisch macht: Die Zahnbetterkrankung verläuft oft schneller und schwerer als bei anderen Betroffenen, und der Knochenschwund an den Fingern und Zehen beginnt still, lange bevor er schmerzt oder sichtbar wird.

Anlaufstellen, die weiterhelfen

Dieses Thema ist offen für Anlaufstellen wie Praxen, Apotheken oder Kliniken. Werden Sie eine Anlaufstelle, die hier erscheint.

Typische Befunde

Das Krankheitsbild ist durch eine auffällig enge Kombination von Befunden geprägt: spärlicher Haarwuchs, Verdickung der Handflächen- und Fusssohlenthaut sowie Zahnbettentzündung treten bei fast allen Betroffenen gemeinsam auf, was die Erkennung des Syndroms erleichtert.

Ursachen & Risikofaktoren

Das Syndrom folgt einem erblichen Muster, und Blutsverwandtschaft der Eltern erhöht das Risiko, da ein rezessiver Gendefekt von beiden Seiten vererbt werden muss.

Behandlung

Eine ursächliche Behandlung existiert bislang nicht; der therapeutische Fokus liegt auf der Linderung der einzelnen Beschwerden – von hautpflegenden Massnahmen bei der Verhornungsstörung bis zu zahnmedizinischen und kieferchirurgischen Eingriffen, um den Knochenschwund und den Zahnverlust so lange wie möglich hinauszuzögern.

Mögliche Folgen

Die schwerwiegendste Folgeerscheinung ist der dauerhafte Zahnverlust, der bei einem erheblichen Teil der Betroffenen eintritt und das Ergebnis des fortschreitenden Knochen- und Zahnbettabbaus ist.

Was ist das HOPP-Syndrom?

Das HOPP-Syndrom ist eine sehr seltene, angeborene Erkrankung, bei der vier Körperbereiche gleichzeitig betroffen sind: das Haar wächst kaum, die Zähne fallen früh aus, bestimmte Knochen bauen sich ab und die Haut an Handflächen und Fusssohlen verdickt sich. Der Name ist ein Kürzel dieser vier Hauptmerkmale.
Patient und Spezialist in einem ruhigen Untersuchungsraum beim gemeinsamen Durchsehen von Unterlagen zu einer Diagnose eines seltenen Bindegewebe- und Hautsyndroms.

HOPP steht für vier englische Fachbegriffe: Hypotrichosis (sehr spärlicher Haarwuchs), Osteolysis (Knochenabbau), Periodontitis (schwere Entzündung des Zahnhalteapparats) und Palmoplantar Keratoderma (Verdickung der Hornhaut an Handflächen und Fusssohlen). Diese vier Merkmale treten gemeinsam auf – nicht zufällig nebeneinander, sondern weil sie alle auf denselben genetischen Fehler zurückgehen.

Das Syndrom gehört zu den sogenannten Genodermatosen – das sind Hauterkrankungen, die durch einen Fehler im Erbgut entstehen. Der Körper kann bestimmte Eiweisse nicht richtig herstellen, die für den Aufbau und die Pflege von Haut, Haaren, Zähnen und bestimmten Knochen gebraucht werden. Die Folge ist, dass diese Gewebe sich nicht normal entwickeln oder schneller abgebaut werden als sie sollten. In der Medizin wird das HOPP-Syndrom auch als Hypotrichose-Osteolyse-Parodontitis-Palmoplantarkeratodermie-Syndrom bezeichnet.

Wichtig zu verstehen: Das HOPP-Syndrom ist keine Infektionskrankheit und keine Folge von Pflege- oder Ernährungsfehlern. Es liegt von Geburt an im Erbgut vor – auch wenn die Beschwerden oft erst im Kleinkind- oder frühen Schulalter sichtbar werden.

Was das HOPP-Syndrom von ähnlichen Erkrankungen unterscheidet

Einzelne Merkmale wie spärliches Haar oder verdickte Fusshaut kommen auch bei anderen Syndromen vor. Das HOPP-Syndrom ist spezifisch durch das gleichzeitige Auftreten aller vier Merkmale – und durch den genetischen Hintergrund – abgegrenzt. Wer nur eines dieser Zeichen hat, hat nicht automatisch das HOPP-Syndrom. Erst die Kombination und der genetische Nachweis sichern die Diagnose.

Wie selten ist das HOPP-Syndrom?

Das HOPP-Syndrom ist ausgesprochen selten – weltweit sind bisher nur eine sehr kleine Zahl von Betroffenen in der medizinischen Literatur beschrieben worden. Genaue Häufigkeitszahlen existieren nicht, weil die Erkrankung so wenig bekannt ist, dass sie oft nicht oder spät erkannt wird.

Das HOPP-Syndrom zählt zu den sogenannten seltenen Krankheiten. In der Europäischen Union gilt eine Erkrankung als selten, wenn weniger als 5 von 10'000 Menschen betroffen sind. Das HOPP-Syndrom liegt weit darunter – es gehört zu jenen Erkrankungen, bei denen in der gesamten medizinischen Weltliteratur bisher nur einige Dutzend Fälle dokumentiert sind. Die genaue Häufigkeit lässt sich nicht zuverlässig angeben, weil viele Betroffene wahrscheinlich nie korrekt diagnostiziert werden.

Dieser Umstand hat eine direkte Konsequenz für Betroffene und Angehörige: Selbst erfahrene Ärztinnen und Ärzte haben das HOPP-Syndrom möglicherweise noch nie gesehen. Der Weg zur richtigen Diagnose dauert häufig Jahre und führt über mehrere Fachrichtungen. Das ist kein Versagen des Gesundheitssystems – es ist ein bekanntes Muster bei sehr seltenen Erkrankungen.

Was „selten“ im Alltag bedeutet

Für Familien mit einem betroffenen Kind bedeutet diese Seltenheit, dass es kaum Gleichgesinnte gibt, mit denen man Erfahrungen teilen kann. Internationale Patientenorganisationen für seltene Erkrankungen – etwa EURODIS (Rare Diseases Europe) oder nationale Anlaufstellen wie die Schweizerische Vereinigung für seltene Krankheiten (SVSK) – können helfen, Anschluss zu finden und Informationen zu bündeln, auch wenn keine HOPP-spezifische Selbsthilfegruppe existiert.

Welche Gene sind beim HOPP-Syndrom betroffen?

Das HOPP-Syndrom entsteht durch Veränderungen im CDSN-Gen. Dieses Gen enthält die Bauanleitung für ein Eiweiss, das Hautzellen zusammenhält. Fehlt es oder funktioniert es nicht richtig, sind Haut, Haare, Zähne und Knochen gleichermassen betroffen.

Im Erbgut jedes Menschen befinden sich die Anleitungen für Tausende von Eiweissen, die der Körper braucht. Beim HOPP-Syndrom ist das sogenannte CDSN-Gen verändert – das steht für Corneodesmosin, ein Eiweiss, das vor allem in der äussersten Hautschicht und in den Haarwurzeln vorkommt. Es sorgt dafür, dass Hautzellen in der richtigen Schicht zusammenhalten und sich geordnet erneuern.

Wenn dieses Eiweiss fehlt oder nicht richtig gebildet wird, verlieren verschiedene Körpergewebe ihre normale Struktur. Die Haut an Handflächen und Fusssohlen verdickt sich unkontrolliert, die Haarwurzeln entwickeln sich nicht normal, und auch Gewebe, das Zähne und bestimmte Knochen hält, wird beeinträchtigt. Das erklärt, warum scheinbar so unterschiedliche Körperstellen gleichzeitig betroffen sind – sie alle brauchen dieses Eiweiss.

Wie der Erbgang funktioniert

Das HOPP-Syndrom wird autosomal-rezessiv vererbt. Das bedeutet: Ein Kind erkrankt nur dann, wenn es von beiden Elternteilen je eine veränderte Kopie des CDSN-Gens geerbt hat. Eltern, die je nur eine veränderte Kopie tragen (sogenannte Träger), sind selbst gesund – sie merken nichts von ihrem Trägerstatus. Haben beide Elternteile diesen Trägerstatus, besteht bei jeder Schwangerschaft eine Wahrscheinlichkeit von 25%, dass das Kind beide veränderten Kopien erbt und erkrankt. Die genetische Beratung kann diese Zusammenhänge für betroffene Familien konkret durchrechnen.

Umfrage

Was tun Sie aktiv, um Ihre Haut, Zähne und Knochen zu schützen?

Die Abstimmung erfolgt vollkommen anonym.

Welche Beschwerden hat man beim HOPP-Syndrom?

Beim HOPP-Syndrom treten vier Hauptbeschwerden auf: Die Haare sind sehr dünn und wachsen kaum, die Zähne entzünden sich früh und fallen aus, bestimmte Fingerknochen bauen sich ab, und die Haut an Handflächen und Fusssohlen ist verdickt und rau. Die Schwere kann von Person zu Person unterschiedlich sein.

Die vier Hauptmerkmale des HOPP-Syndroms können unterschiedlich stark ausgeprägt sein und sich zu unterschiedlichen Zeitpunkten im Leben zeigen – meist beginnen die Zeichen bereits im Kleinkindalter.

Spärlicher Haarwuchs: Das Haar ist von Geburt an sehr dünn, wächst langsam oder kaum und kann diffus ausfallen. Auch Augenbrauen und Wimpern können dünn oder unvollständig sein. Das Kopfhaar bleibt oft kurz und brüchig.

Zahnprobleme: Bereits das Milchgebiss ist betroffen. Das Zahnfleisch entzündet sich früh und wiederholt. Die Strukturen, die den Zahn im Kieferknochen verankern, werden abgebaut – in der Medizin spricht man von Parodontitis, also einer Erkrankung des Zahnhalteapparats. Die Folge ist, dass Zähne lockern und ausfallen, oft bevor das Kind das Schulalter erreicht.

Knochenabbau: An den Fingerendgliedern und manchmal an anderen kleinen Knochen baut sich Knochensubstanz ab (Osteolyse). Das kann zu Verformungen und in manchen Fällen zu eingeschränkter Beweglichkeit führen.

Verdickte Haut: Die Handflächen und Fusssohlen entwickeln eine übermässig starke Hornhautschicht (Palmoplantarkeratodermie). Das kann das Gehen und die Feinmotorik beeinträchtigen und manchmal schmerzhaft sein.

Was häufig übersehen wird

Ein häufiger Denkfehler: Weil jedes Merkmal für sich allein auch andere harmlosere Ursachen haben kann, werden die Punkte oft nicht zusammengeführt. Erst wenn Haarwuchs, Zahnverlust, Knochenveränderungen und Hautbefund als Muster erkannt werden, entsteht der Verdacht auf das HOPP-Syndrom.

Woran erkennt man ein HOPP-Syndrom bei Kindern?

Die ersten Hinweise zeigen sich oft im frühen Kleinkindalter: Das Haar wächst kaum, das Zahnfleisch entzündet sich schon beim Milchgebiss, und die Haut an Handflächen oder Fusssohlen ist ungewöhnlich verdickt. Kein einzelnes Zeichen allein, sondern die Kombination mehrerer Auffälligkeiten weckt den Verdacht.

Bei Kindern mit HOPP-Syndrom fallen die ersten Zeichen häufig dem Umfeld auf, bevor ein Arztbesuch stattfindet: Das Baby hat ungewöhnlich wenig Haar, das auch im Kleinkindalter kaum nachkommt. Beim Zahnarztbesuch zeigt sich, dass das Zahnfleisch entzündet ist, obwohl die Zahnpflege nicht vernachlässigt wird. Und die Haut an den kleinen Handflächen oder Fusssohlen ist dicker und rauer als bei anderen Kindern.

Keines dieser Zeichen wirkt für sich allein dramatisch – Haarwuchsprobleme können viele Ursachen haben, Zahnfleischentzündungen kommen vor, und verdickte Fusshaut ist im frühen Kindesalter nicht unbekannt. Der entscheidende Punkt ist das gleichzeitige Auftreten mehrerer dieser Zeichen, besonders wenn auch Knochenveränderungen an den Fingern sichtbar werden oder Zähne früh ausfallen.

Typische Situation in der Praxis

Oft ist es die Zahnärztin oder der Kinderarzt, der als erste Person den Zusammenhang herstellt. Ein Kind, das mit zwei oder drei Jahren bereits Zähne verliert, ohne dass eine Verletzung oder Karies die Ursache wäre, ist ein starkes Warnsignal. Wenn zu diesem Befund noch spärliches Haar und verdickte Handflächen kommen, sollte eine Überweisung an ein Zentrum für seltene Erkrankungen erfolgen. In der Schweiz bieten die Universitätsspitäler Zürich, Bern und Basel entsprechende spezialisierte Anlaufstellen.

Wie wird ein HOPP-Syndrom festgestellt?

Die Diagnose des HOPP-Syndroms erfordert mehrere Schritte: eine gründliche körperliche Untersuchung aller betroffenen Bereiche, Bildgebung der Knochen und schliesslich einen Gentest, der eine Veränderung im CDSN-Gen nachweist. Dieser genetische Nachweis ist der einzige Weg zur gesicherten Diagnose.

Der Weg zur Diagnose beginnt meist mit dem klinischen Verdacht – also damit, dass Ärztin oder Arzt die vier Hauptmerkmale als zusammengehöriges Muster erkennen. Dann folgen mehrere Untersuchungsschritte:

Körperliche Untersuchung: Beurteilung von Haarwuchs, Hautzustand an Handflächen und Fusssohlen sowie des Zahnfleischs und Zahnstatus durch entsprechende Fachleute (Dermatologe, Zahnarzt, Kinderarzt).

Bildgebung: Röntgenaufnahmen der Hände und Zähne können Knochenabbau an den Fingerendgliedern und den Kieferknochen sichtbar machen, bevor er äusserlich auffällt.

Genetischer Test: Eine Blutprobe oder ein Abstrich liefert das Erbgut. Molekulargenetische Analysen prüfen das CDSN-Gen auf charakteristische Veränderungen. Nur wenn dort eine ursächliche Variante gefunden wird, gilt die Diagnose als gesichert. Dieser Test wird in der Schweiz an spezialisierten genetischen Labors durchgeführt und kann über ein Zentrum für seltene Krankheiten veranlasst werden.

Was die Diagnose erschwert

Weil das HOPP-Syndrom so selten ist, denken viele Ärztinnen und Ärzte beim Anblick einzelner Symptome nicht daran. Zudem können manche Befunde im frühen Kindesalter noch mild sein. Eine Hautbiopsie (kleine Gewebeprobe der Haut) wird manchmal ergänzend entnommen, ist aber für die Diagnose nicht zwingend. Entscheidend ist, dass alle betroffenen Körperbereiche koordiniert beurteilt werden – das gelingt am besten in einem interdisziplinären Team.

Kann man das HOPP-Syndrom heilen?

Nein, das HOPP-Syndrom ist derzeit nicht heilbar. Da es durch einen angeborenen Fehler im Erbgut verursacht wird, gibt es keine Behandlung, die die Grundursache beseitigt. Was möglich ist: die Beschwerden lindern, Schäden verlangsamen und die Lebensqualität so weit wie möglich erhalten.

Das HOPP-Syndrom ist eine genetische Erkrankung – das bedeutet, der Fehler liegt im Erbgut und betrifft jede Zelle des Körpers. Eine Heilung im Sinne von „das Problem wird dauerhaft behoben“ ist mit den heute verfügbaren Methoden nicht möglich. Gentherapien, die genetische Erkrankungen grundlegend korrigieren, befinden sich für viele seltene Syndrome noch in der Forschungsphase und stehen für das HOPP-Syndrom aktuell nicht zur Verfügung.

Was das jedoch nicht bedeutet: dass man dem Syndrom hilflos gegenübersteht. Viele der konkreten Beschwerden – Zahnverlust, Hautverdickungen, Knochenschäden – können mit gezielten Massnahmen beeinflusst werden. Früh eingeleitete, regelmässige Behandlung kann den Verlauf deutlich mitgestalten.

Ein häufiges Missverständnis

Manche Familien verstehen „nicht heilbar“ als „nichts zu machen“. Das ist ein wichtiger Irrtum. Bei vielen dauerhaften genetischen Erkrankungen ist der Unterschied zwischen guter Betreuung und fehlender Betreuung erheblich – nicht für die Grundursache, aber für Alltagsqualität, Komplikationen und den langfristigen Verlauf. Gerade beim HOPP-Syndrom, wo Zähne und Knochen früh betroffen sind, kann frühe Behandlung bleibende Schäden deutlich reduzieren.

Wie wird das HOPP-Syndrom behandelt?

Da es keine ursächliche Behandlung gibt, wird jedes betroffene Körpersystem einzeln behandelt: Zahnarzt, Hautarzt, Orthopäde und Genetiker arbeiten zusammen. Im Vordergrund stehen der Zahnerhalt, die Pflege der verdickten Haut und die Überwachung der Knochen.

Die Behandlung des HOPP-Syndroms ist symptomorientiert – das bedeutet, man behandelt nicht die Grundursache, sondern die Auswirkungen des Syndroms auf die einzelnen Körperbereiche. Weil vier Systeme gleichzeitig betroffen sind, braucht es ein Team aus verschiedenen Fachrichtungen, die koordiniert vorgehen.

Zähne und Zahnfleisch: Die Zahnmedizin spielt die zentrale Rolle. Intensive Prophylaxe, regelmässige professionelle Reinigung und früh eingeleitete parodontologische Behandlung (Behandlung des entzündeten Zahnhalteapparats) können den Zahnverlust hinauszögern. Wenn Zähne trotzdem verloren gehen, sind Prothesen oder Implantate je nach Alter und Kiefersituation mögliche Lösungen.

Haut an Handflächen und Fusssohlen: Rückfettende Pflegeprodukte, hornhautlösende Wirkstoffe (sogenannte Keratolytika, die die verdickte Hornschicht aufweichen) und in manchen Fällen unter ärztlicher Begleitung angewendete Vitamin-A-Abkömmlinge (Retinoide) können die Beschwerden lindern. Was hilft, ist individuell unterschiedlich und wird durch den Hautarzt begleitet.

Knochen: Röntgenkontrollen überwachen den Knochenabbau. Physiotherapie kann helfen, die Beweglichkeit von Fingern oder anderen betroffenen Gelenken zu erhalten.

Haarwuchs: Gegen den spärlichen Haarwuchs gibt es derzeit keine wirksame spezifische Therapie. Kosmetische Lösungen wie Perücken oder angepasste Frisuren können für Betroffene eine Rolle spielen.

Koordination als Schlüssel

Weil alle diese Massnahmen parallel laufen und aufeinander abgestimmt sein müssen, ist ein Zentrum für seltene Erkrankungen der geeignetste Rahmen. Dort werden die Befunde zusammengeführt, Behandlungsprioritäten gesetzt und Familien langfristig begleitet.

Warum fallen beim HOPP-Syndrom Zähne früh aus?

Beim HOPP-Syndrom baut sich der Kieferknochen und das Gewebe, das die Zähne im Kiefer hält, früh ab. Das passiert nicht wegen schlechter Zahnpflege, sondern weil das fehlende Eiweiss auch für den Aufbau dieser Haltestrukturen gebraucht wird. Die Folge ist ein frühzeitiger, fortschreitender Zahnverlust.

Zähne sitzen nicht einfach lose im Kiefer – sie werden von einem komplexen System aus Fasern, Gewebe und Knochen gehalten. Dieses System heisst Parodont (auf Deutsch: Zahnhalteapparat). Beim HOPP-Syndrom wird das Eiweiss Corneodesmosin nicht oder zu wenig gebildet. Dieses Eiweiss ist nicht nur für die Haut wichtig – es spielt auch eine Rolle dabei, wie sich Gewebe rund um die Zahnwurzel aufbaut und erneuert.

Fehlt das Eiweiss, entzündet sich das Zahnfleisch früh und wiederholt. Die Entzündung greift auf den Kieferknochen über und baut ihn ab. Sobald der Knochen schwindet, verliert der Zahn seinen Halt – er lockert sich und fällt schliesslich aus. Dieser Prozess beginnt oft bereits beim Milchgebiss und setzt sich beim bleibenden Gebiss fort.

Das Heimtückische: Die Entzündung verläuft häufig ohne starke Schmerzen, bis der Schaden bereits fortgeschritten ist. Kinder merken oft nicht, dass ihre Zähne lockerer werden – Eltern bemerken es manchmal erst, wenn Zähne von selbst ausfallen.

Was das für die Behandlung bedeutet

Genau wegen dieses Mechanismus ist intensive Zahnprophylaxe so wichtig – und muss früh beginnen, idealerweise sobald die Diagnose gestellt ist. Professionelle Zahnreinigungen, antibakterielle Spülungen und regelmässige Kontrollen können den Entzündungsprozess verlangsamen. Eine vollständige Verhinderung des Zahnverlusts ist jedoch bei schweren Verläufen trotz bester Pflege oft nicht möglich.

Kann man mit einem HOPP-Syndrom ein normales Leben führen?

Viele Aspekte des Alltags sind mit einem HOPP-Syndrom möglich – Schule, Beziehungen, Beruf. Die Erkrankung ist jedoch dauerhaft und erfordert regelmässige medizinische Betreuung. Was „normal“ bedeutet, hängt von der Schwere des Verlaufs und dem Zugang zu guter Behandlung ab.

Das HOPP-Syndrom beeinflusst den Alltag – das lässt sich nicht schönreden. Früher Zahnverlust ist sichtbar und kann das Selbstbild prägen, besonders in der Kindheit und Jugend. Verdickte Haut an Handflächen und Fusssohlen kann das Gehen und feinmotorische Tätigkeiten erschweren. Knochenabbau an den Fingern kann die Beweglichkeit einschränken.

Gleichzeitig gilt: Die kognitive Entwicklung ist beim HOPP-Syndrom nicht betroffen. Betroffene Kinder lernen, entwickeln sich geistig normal und können alle Bildungswege einschlagen. Die Erkrankung schränkt die Lebenserwartung nach aktuellem Wissensstand nicht grundlegend ein.

Was den Alltag langfristig prägt, ist vor allem die psychosoziale Seite: sichtbare Unterschiede wie Haarausfall und fehlende Zähne, häufige Arztbesuche und das Gefühl, eine seltene Erkrankung zu haben, über die kaum jemand informiert ist. Psychologische Begleitung und der Kontakt zu anderen Betroffenen – etwa über Netzwerke für seltene Erkrankungen – können hier eine wichtige Rolle spielen.

Was gute Betreuung verändert

Studien zu seltenen Syndromen zeigen konsistent, dass früh behandelte Betroffene im Alltag deutlich weniger eingeschränkt sind als spät diagnostizierte. Für das HOPP-Syndrom gilt das besonders für die Zahngesundheit: Wer früh parodontologische Betreuung erhält, behält länger mehr Zähne – und das hat direkte Auswirkungen auf Sprechen, Essen und soziale Selbstsicherheit.

Ist das HOPP-Syndrom vererbbar?

Ja, das HOPP-Syndrom ist vererbbar. Es folgt einem sogenannten rezessiven Erbgang: Beide Elternteile müssen je eine veränderte Genkopie weitergeben, damit ein Kind erkrankt. Eltern, die nur eine veränderte Kopie tragen, sind selbst gesund – merken aber nichts von ihrem Trägerstatus.

Das HOPP-Syndrom wird durch Veränderungen im CDSN-Gen verursacht und folgt dem autosomal-rezessiven Erbgang. „Autosomal“ bedeutet: Das betroffene Gen liegt nicht auf einem Geschlechtschromosom, sondern auf einem der übrigen Chromosomen – die Erkrankung betrifft Mädchen und Jungen gleichermassen. „Rezessiv“ bedeutet: Eine einzige veränderte Genkopie reicht nicht aus, um zu erkranken. Erst wenn beide Kopien des Gens verändert sind – je eine vom Vater, eine von der Mutter –, tritt das Syndrom auf.

Eltern, die je nur eine veränderte Kopie tragen, sind sogenannte Überträger (in der Medizin: heterozygote Träger). Sie haben keinerlei Beschwerden und wissen oft nichts von ihrem Trägerstatus – bis ein Kind mit dem Syndrom geboren wird.

Was das für Familien bedeutet

Wenn beide Elternteile Träger sind, gilt bei jeder Schwangerschaft folgende Wahrscheinlichkeit: 25%, dass das Kind beide veränderten Kopien erbt und erkrankt; 50%, dass es Träger ist (wie die Eltern, aber gesund); 25%, dass es keine veränderte Kopie erbt. Diese Zahlen gelten unabhängig davon, ob bereits ein betroffenes Kind in der Familie lebt. Eine genetische Beratung – in der Schweiz etwa an den Universitätsspitälern oder beim Institut für Medizinische Genetik – kann diese Zusammenhänge für betroffene Familien individuell besprechen und auf Wunsch auch eine pränatale Diagnostik (Untersuchung vor der Geburt) organisieren.

Siehe auch

Oberbegriffe

  • Angeborener Haarwuchsmangel(Kongenitale Hypotrichose)
  • Ektodermale Dysplasie mit Haar-, Zahn- und Nageldefekten
  • Erbliche Akroosteolyse(Hereditäre Akroosteolyse)
  • Erbliche Nagelerkrankung(Genetische Nagelerkrankung)
  • Erbliche palmoplantare Keratodermie(Hereditäre palmoplantare Keratodermie)
  • Erbliche Zahnerkrankung(Hereditäre Zahnerkrankung)

Anatomie

  • Ektoderm(Ektoderm-Struktur)
  • Fusssohlenhaut(Hautstruktur der Fusssohle)
  • Haaraufbau(Haarstruktur)
  • Haut der Handfläche(Hautstruktur der palmaren Handregion)
  • Knochenaufbau(Knochenstruktur)
  • Nageleinheit
  • Zahnaufbau(Zahnstruktur)

Änderungen verwerfen?

Ihre Änderungen sind noch nicht gespeichert.