
Cookies und externe Inhalte

Notwendige Cookies brauchen wir, damit die Website funktioniert; sie sind immer aktiv. Alles Weitere lädt nur, wenn Sie einwilligen oder es selbst aufrufen. Ihre Wahl können Sie jederzeit unter „Cookie-Einstellungen“ im Seitenfuss ändern; mehr dazu in der Datenschutzerklärung.

Inhalte anderer Anbieter, etwa die Karte bei einer Anlaufstelle oder ein Hörbeitrag. Beim Laden erfährt der Anbieter Ihre IP-Adresse und kann eigene Cookies setzen.

neomedis

Sprache

neomedis
Inhalt fachlich korrekt?

Der aktuelle Artikel ist aus meiner Sicht fachlich korrekt. Ich kann jederzeit später Korrekturen am Text vorschlagen. Bei Änderungen durch andere Fachpersonen nach meiner Zustimmung werde ich automatisch per E-Mail informiert.

Diagnosesnomed 716997004icd-10 Q04.3

Joubert-Syndrom

JBTS

Wenn die Atmung eines Babys ganz eigene Regeln kennt

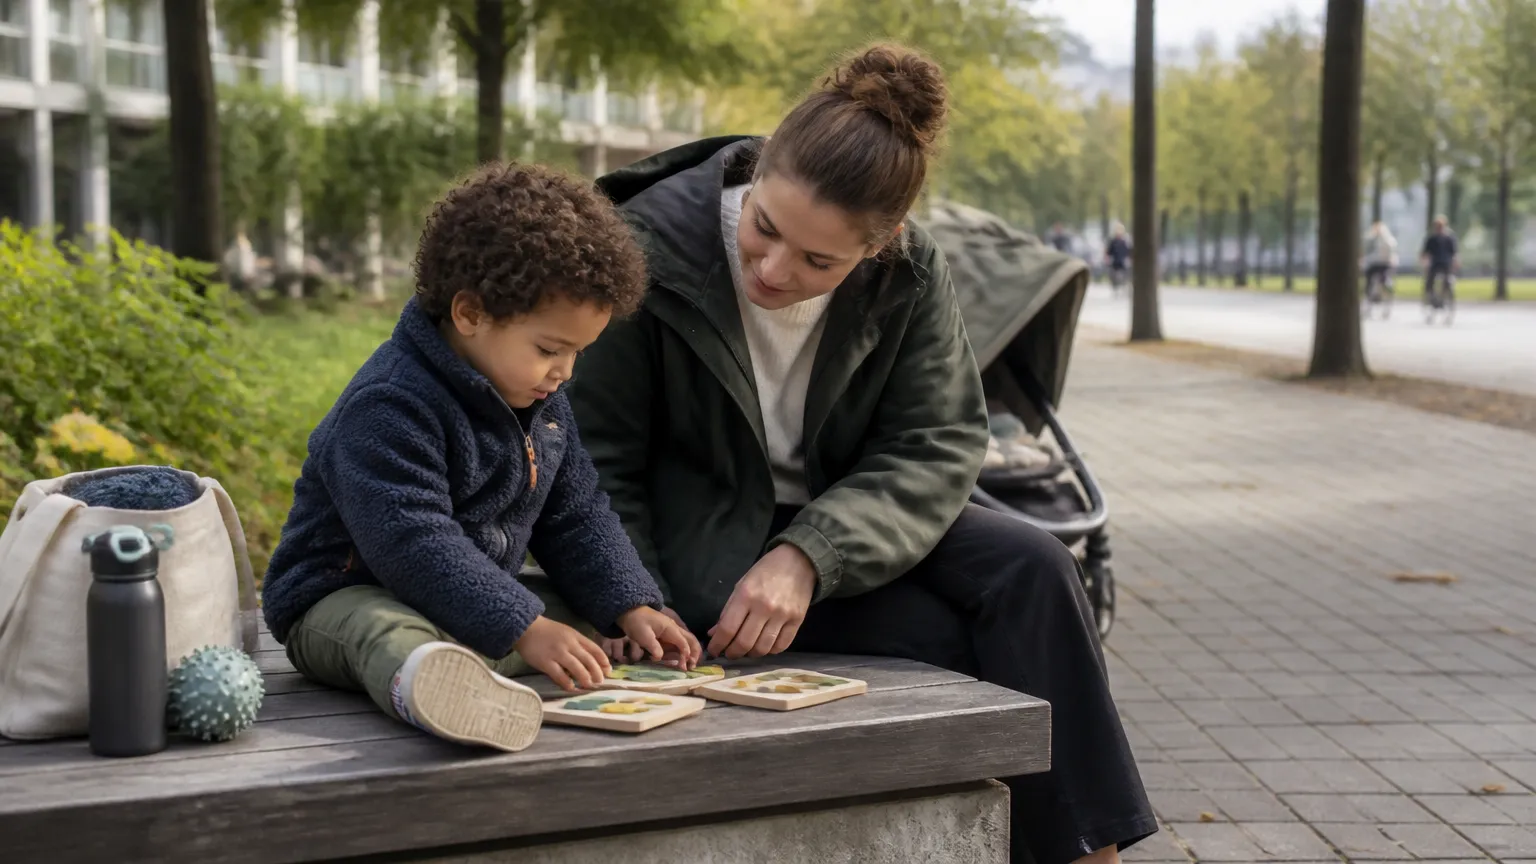
Kleines Kind und Erwachsener teilen einen ruhigen Moment mit Holzpuzzleteilen auf einer Parkbank, als Illustration der frühen kindlichen Entwicklung in einem Joubert-Syndrom-Kontext.

Manche Babys atmen bereits in den ersten Lebenswochen ungewöhnlich schnell und stocken dann plötzlich – ein Muster, das Eltern oft beunruhigt, ohne dass sofort jemand eine Erklärung hat. Dazu kommen manchmal wackelige Augenbewegungen, eine schwache Muskelspannung und spätere Verzögerungen bei Bewegung und Gleichgewicht. Manche Kinder entwickeln zusätzlich Probleme mit Nieren oder Leber. Was steckt hinter diesem seltenen Zusammenspiel von Atmung, Augen und Gleichgewicht?

Mit künstlicher Intelligenz erstellt. Offen zur Prüfung durch Fachpersonen

Inhaltsverzeichnis
Inhaltsverzeichnis

Ein Kind lernt laufen, später als andere – vielleicht ein bisschen spät, vielleicht auch deutlich. Ein Kind spricht mit zwei Jahren kaum Worte. Solche Beobachtungen lösen in Familien oft eine lange Suche aus: Was steckt dahinter, und warum?

Beim Joubert-Syndrom liegt die Antwort tief im Gehirn, genauer in einem kleinen Bereich, der Kleinhirnwurm heisst und Bewegung, Gleichgewicht und grundlegende Entwicklungsprozesse koordiniert. Dieser Bereich ist bei Betroffenen von Geburt an nicht vollständig ausgebildet – nicht weil etwas in der Schwangerschaft schiefgelaufen ist, sondern weil eine genetische Veränderung den Bauplan verändert hat.

Ein verbreiteter Irrtum ist, dass seltene genetische Erkrankungen nur dann auftreten, wenn bereits Fälle in der Familie bekannt sind. Beim Joubert-Syndrom tragen beide Elternteile in der Regel eine veränderte Genkopie, ohne selbst krank zu sein – und wissen oft nichts davon, bis ein Kind mit dem Syndrom zur Welt kommt.

Was das Syndrom besonders macht: Es bleibt selten nicht auf das Gehirn beschränkt. Je nach betroffenem Gen können Augen, Nieren oder Leber mitbeteiligt sein – was aus einer neurologischen Diagnose ein Krankheitsbild macht, das verschiedene Organe gleichzeitig betreffen kann.

Anlaufstellen, die weiterhelfen

Dieses Thema ist offen für Anlaufstellen wie Praxen, Apotheken oder Kliniken. Werden Sie eine Anlaufstelle, die hier erscheint.

Typische Beschwerden

Bewegungskoordination und Entwicklungstempo sind die Bereiche, die beim Joubert-Syndrom am frühesten und am stärksten auffallen – beides ist eng mit der unvollständigen Ausbildung des Kleinhirnwurms verknüpft.

Ursachen & Risikofaktoren

Das Joubert-Syndrom ist ausschliesslich genetisch bedingt und folgt einem autosomal-rezessiven Erbgang – ein Muster, das Blutsverwandtschaft unter den Eltern als einzigen bekannten beeinflussbaren Risikofaktor übrig lässt.

Behandlung

Eine ursächliche Behandlung des Joubert-Syndroms existiert bislang nicht; die Therapie zielt darauf ab, die betroffenen Funktionen so gut wie möglich zu fördern und Folgeschäden an beteiligten Organen früh zu erkennen und zu behandeln.

Mögliche Folgen

Die Komplikationen des Joubert-Syndroms entstehen nicht im Gehirn allein, sondern in Organen wie Augen, Nieren und Leber – alle betroffen durch denselben zugrunde liegenden Defekt in winzigen Zellstrukturen, den sogenannten Zilien, die in vielen Gewebetypen eine Rolle spielen.

Was ist das Joubert-Syndrom?

Das Joubert-Syndrom ist eine seltene, angeborene Erkrankung des Gehirns, bei der ein bestimmter Bereich im Kleinhirn nicht richtig ausgebildet ist. Betroffene Kinder haben Schwierigkeiten mit Bewegung, Gleichgewicht und oft auch mit der Entwicklung. Die Erkrankung ist genetisch bedingt und verläuft sehr unterschiedlich.
Kleines Kind und Erwachsener teilen einen ruhigen Moment mit Holzpuzzleteilen auf einer Parkbank, als Illustration der frühkindlichen Entwicklung im Kontext des Joubert-Syndroms.

Im hinteren Teil des Gehirns sitzt das Kleinhirn – jener Bereich, der Bewegungen koordiniert, das Gleichgewicht steuert und viele automatische Körperfunktionen mitregelt. Beim Joubert-Syndrom ist eine bestimmte Struktur in diesem Bereich, der sogenannte Hirnstamm-Kleinhirn-Übergang, nicht vollständig ausgebildet. Konkret fehlt oder ist verändert ein schmaler Gewebestreifen, der die beiden Hälften des Kleinhirns verbindet – die Vermis cerebelli. Diese Fehlbildung ist von Geburt an vorhanden und entsteht während der frühen Schwangerschaft.

Das Ergebnis ist charakteristisch: Im MRT zeigt die Fehlbildung ein Bild, das in der Medizin als „Molar-Tooth-Zeichen“ bekannt ist – es sieht aus wie ein Backenzahn im Querschnitt. Dieses Bild ist so eindeutig, dass es heute das zentrale Diagnosekriterium für das Joubert-Syndrom darstellt.

Das Joubert-Syndrom gehört zur Gruppe der sogenannten Ziliopathien – Erkrankungen, bei denen winzige Zellfortsätze (Zilien), die wie Antennen auf Zellen sitzen, nicht richtig funktionieren. Diese Zilien spielen in vielen Organen eine Rolle: im Gehirn, in den Nieren, in den Augen und in der Leber. Das erklärt, warum das Joubert-Syndrom nicht nur das Gehirn betrifft, sondern in manchen Fällen auch andere Organe.

Die Erkrankung ist selten – nach Schätzungen in der medizinischen Fachliteratur ist etwa 1 von 80'000 bis 100'000 Neugeborenen betroffen, wobei die genaue Häufigkeit aufgrund von Unterdiagnosen schwer zu bestimmen ist.

Was das Joubert-Syndrom von ähnlichen Erkrankungen unterscheidet

Das Joubert-Syndrom wird manchmal mit anderen angeborenen Entwicklungsstörungen verwechselt. Der entscheidende Unterschied: Die Diagnose wird nicht allein durch klinische Zeichen gestellt, sondern durch den spezifischen MRT-Befund (Molar-Tooth-Zeichen) bestätigt. Ohne diesen Befund kann die Diagnose nicht gesichert werden – was bedeutet, dass ein Verdacht immer eine MRT-Untersuchung erfordert. Auch genetisch ist das Joubert-Syndrom sehr heterogen: Über 40 verschiedene Gene können betroffen sein, was erklärt, warum der Verlauf von Kind zu Kind so unterschiedlich ist.

Wie wird das Joubert-Syndrom vererbt?

Das Joubert-Syndrom wird in den meisten Fällen autosomal-rezessiv vererbt. Das bedeutet: Beide Elternteile tragen eine fehlerhafte Genkopie, ohne selbst krank zu sein. Nur wenn das Kind von beiden Elternteilen je eine fehlerhafte Kopie erbt, erkrankt es. Es gibt seltene Ausnahmen mit anderen Vererbungsmustern.

Gene liegen immer in zwei Kopien vor – eine vom Vater, eine von der Mutter. Beim Joubert-Syndrom funktioniert das betroffene Gen nur dann normal, wenn mindestens eine der beiden Kopien intakt ist. Eltern, die Träger sind, haben eine funktionierende und eine fehlerhafte Kopie – das reicht aus, damit sie selbst gesund bleiben. Ihr Kind erkrankt jedoch, wenn es von beiden Elternteilen je die fehlerhafte Kopie erbt. Dieses Muster nennt sich in der Genetik autosomal-rezessiv.

Der häufige Denkfehler: „In unserer Familie gab es das nie, also kann es das nicht sein.“ Beim autosomal-rezessiven Erbgang können viele Generationen ohne erkranktes Kind bleiben – bis zwei Träger zufällig zusammenkommen. Eltern von Kindern mit Joubert-Syndrom hatten in aller Regel keinen früheren Hinweis auf diese Anlage.

Bekannt sind derzeit mehr als 40 Gene, deren Veränderungen ein Joubert-Syndrom verursachen können. Bei einigen dieser Gene gibt es andere, seltenere Vererbungsmuster: So wurden auch sogenannte X-chromosomale Vererbungen beschrieben, bei denen fast ausschliesslich Jungen betroffen sind, sowie sehr seltene Fälle mit anderen Mechanismen. Die humangenetische Beratung klärt für jede Familie, welches Gen betroffen ist – und welches Vererbungsmuster damit verbunden ist.

Was der Erbgang für die Familienplanung bedeutet

Bei autosomal-rezessiver Vererbung liegt das statistische Risiko für ein weiteres Kind bei 25% – also eine von vier Möglichkeiten bei jeder Schwangerschaft. Dieser Wert gilt unabhängig davon, ob ein früheres Kind bereits betroffen war. Der Zufall hat kein Gedächtnis: Auch wenn bereits zwei Kinder erkrankt sind, bleibt das Risiko bei 25% für jede weitere Schwangerschaft. Diese Zahl ist ein statistischer Richtwert, keine Vorhersage für den konkreten Einzelfall – und sie wird in der genetischen Beratung immer im Zusammenhang mit den verfügbaren Diagnosemöglichkeiten besprochen.

Woran erkennt man das Joubert-Syndrom bei einem Säugling?

Die ersten Zeichen zeigen sich meist in den ersten Lebensmonaten: Das Kind atmet unregelmässig, die Augen machen unkontrollierte Bewegungen, und die motorische Entwicklung ist deutlich verzögert. Manche Kinder haben einen auffällig niedrigen Muskeltonus – sie wirken „schlaff“. Diese Kombination ist oft der erste Anlass zur Abklärung.

Eltern beschreiben den ersten Hinweis häufig so: Das Kind entwickelt sich anders als erwartet – es hebt den Kopf nicht, rollt sich nicht um, sitzt später als andere. Gleichzeitig fällt manchmal eine ungewöhnliche Atemmuster auf: Das Baby atmet in Schüben sehr schnell, dann wieder langsam oder mit kurzen Pausen. Dieses Muster – in der Medizin als episodische Hyper- und Hypopnoe bezeichnet – ist typisch für das Joubert-Syndrom und in den ersten Lebenswochen und -monaten besonders ausgeprägt.

Ein weiteres frühes Zeichen sind unkontrollierte Augenbewegungen: Die Augen zittern oder wandern unkoordiniert, ohne dass das Kind sie gezielt fixieren kann. Dieses Zeichen (Nystagmus) ist nicht bei allen betroffenen Kindern vorhanden, aber ein relevanter Hinweis.

Der Muskeltonus – also die Grundspannung der Muskulatur – ist bei vielen Säuglingen mit Joubert-Syndrom herabgesetzt. Das Kind fühlt sich beim Hochheben schwerer an als erwartet, der Körper gibt nach. Dieser sogenannte Hypotonus ist kein spezifisches Zeichen (er kommt bei vielen anderen Erkrankungen vor), aber er verstärkt den Verdacht, wenn er gemeinsam mit den anderen Zeichen auftritt.

Wann sollte man mit dem Arzt sprechen?

  • Das Kind zeigt unregelmässige Atemschübe in den ersten Lebensmonaten
  • Die Augen zittern oder bewegen sich unkontrolliert
  • Das Kind ist auffällig schlaff und entwickelt motorische Meilensteine deutlich später als andere (z. B. kein Halten des Kopfes bis 4 Monate)
  • Mehrere dieser Zeichen treten gleichzeitig auf

Keines dieser Zeichen allein beweist ein Joubert-Syndrom – aber die Kombination ist ein klarer Anlass für eine neurologische Abklärung beim Kinderarzt oder Kinderneurologen.

Umfrage

Wie sind Sie zum ersten Mal auf das Joubert-Syndrom aufmerksam geworden?

Die Abstimmung erfolgt vollkommen anonym.

Was ist das Molar-Tooth-Zeichen im MRT?

Das Molar-Tooth-Zeichen ist ein charakteristisches Bild, das im MRT des Gehirns sichtbar wird. Es entsteht durch eine Fehlbildung im Hirnstamm-Kleinhirn-Bereich und sieht im Querschnitt aus wie ein Backenzahn. Dieses Bild ist das wichtigste Diagnosekriterium für das Joubert-Syndrom.

Wer ein MRT des Gehirns kennt, weiss: Es zeigt das Innere des Kopfes in Schichten, wie aufgeschnittene Scheiben. In einer bestimmten Schnittebene – auf Höhe des Übergangs zwischen Hirnstamm und Kleinhirn – sieht man beim Joubert-Syndrom eine sehr charakteristische Form. Die normale Anatomie an dieser Stelle sieht gerundet aus. Beim Joubert-Syndrom ragen zwei seitliche Stränge aus dem Hirnstamm heraus, und dazwischen fehlt der verbindende Gewebestreifen. Das Bild erinnert an einen Backenzahn im Querschnitt – daher der Name „Molar-Tooth-Zeichen“ (englisch für Backenzahn-Zeichen).

Was anatomisch dahintersteckt: Der verbindende Streifen zwischen den beiden Kleinhirnhälften – die Kleinhirnwurm genannte Struktur – ist nicht vollständig ausgebildet oder fehlt. Gleichzeitig sind die seitlichen Bahnen des Hirnstamms verändert. Diese Kombination ist so charakteristisch, dass Radiologen und Neurologen sie auch ohne Gentest eindeutig zuordnen können.

Wichtig zu wissen: Das Molar-Tooth-Zeichen ist nicht dasselbe wie ein „Zufallsbefund“ – es erscheint nur bei einem bestimmten Kamerawinkel im MRT und muss gezielt gesucht werden. Ein unauffälliges Routine-MRT schliesst das Zeichen nicht aus, wenn diese spezifische Schichtebene nicht beurteilt wurde.

Warum dieses eine Bild so viel erklärt

Das Molar-Tooth-Zeichen ist in der Medizin der Anker der Diagnose, weil es die Brücke zwischen Bild und Funktion macht: Dort, wo diese Fehlbildung sitzt, werden Gleichgewicht, Koordination und bestimmte Atemreflexe gesteuert. Wer das Bild versteht, versteht auch, warum Kinder mit Joubert-Syndrom Schwierigkeiten mit Bewegung und Koordination haben und warum die Atemregulation in den ersten Lebensmonaten auffällig ist. Das Zeichen erklärt die Symptome – nicht umgekehrt.

Wie wird das Joubert-Syndrom festgestellt?

Die Diagnose wird durch ein MRT des Gehirns gestellt, das das typische Molar-Tooth-Zeichen zeigt. Ergänzend wird ein Gentest durchgeführt, um das betroffene Gen zu identifizieren. Die Diagnose beginnt oft beim Kinderarzt und führt über den Kinderneurologen zu einem spezialisierten Zentrum.

Der Weg zur Diagnose beginnt meist mit einer klinischen Beobachtung: Das Kind entwickelt sich auffällig langsam, zeigt Augenbewegungsstörungen oder unregelmässige Atemschübe. Der Kinderarzt veranlasst dann eine MRT-Untersuchung des Gehirns. Im MRT sucht der Radiologe gezielt nach dem Molar-Tooth-Zeichen – und wenn er es findet, ist der Verdacht auf ein Joubert-Syndrom begründet.

Die MRT-Untersuchung allein sichert die Diagnose jedoch nicht vollständig. Um das betroffene Gen zu finden, ist ein Gentest notwendig. Das ist wichtig, weil über 40 verschiedene Gene bekannt sind, die ein Joubert-Syndrom verursachen können – und weil das betroffene Gen mitbestimmt, welche anderen Organe im Verlauf betroffen sein könnten (z. B. Nieren bei bestimmten Genen). Der Gentest wird heute meist als umfassende Analyse durchgeführt, bei der viele Gene gleichzeitig untersucht werden.

Parallel zur Bildgebung und Genetik werden weitere Untersuchungen eingeleitet: Augenärztliche Kontrolle (auf Netzhautbeteiligung), Nierenfunktionsprüfung und Leberwerte. Das Ziel ist nicht nur die Diagnose, sondern von Anfang an auch das vollständige Bild aller betroffenen Organe.

Wie der Diagnoseweg in der Schweiz typischerweise aussieht

In der Schweiz beginnt der Weg oft beim Kinderarzt oder in einer Kinderklinik, wenn die ersten Auffälligkeiten bemerkt werden. Von dort führt er in der Regel zu einem Kinderneurologen und dann zu einem spezialisierten Zentrum – etwa dem Kinderspital Zürich, dem Inselspital Bern oder dem CHUV in Lausanne. Diese Zentren koordinieren MRT, Gentest und die weiteren Organ-Abklärungen. Für Familien bedeutet das oft mehrere Termine an verschiedenen Orten – ein Case Manager oder eine Sozialarbeit der Klinik kann dabei helfen, den Überblick zu behalten.

Kann man das Joubert-Syndrom in der Schwangerschaft erkennen?

In manchen Fällen lassen sich Hinweise auf ein Joubert-Syndrom bereits vor der Geburt erkennen – entweder durch einen Ultraschall oder durch einen Gentest am ungeborenen Kind. Voraussetzung für den Gentest ist, dass der Gendefekt in der Familie bereits bekannt ist. Ohne dieses Vorwissen ist die vorgeburtliche Diagnose unsicher.

Wenn in einer Familie bereits ein Kind mit Joubert-Syndrom geboren wurde und der verursachende Gendefekt bekannt ist, gibt es für die nächste Schwangerschaft konkrete Möglichkeiten. Die sicherste Methode ist ein vorgeburtlicher Gentest: Dabei wird entweder eine kleine Gewebemenge aus dem Mutterkuchen entnommen (Chorionzottenbiopsie, ab etwa der 11. Schwangerschaftswoche) oder Fruchtwasser untersucht (Amniozentese, ab etwa der 15. Woche). In der Zellprobe wird dann gezielt nach dem familiären Gendefekt gesucht.

Daneben gibt es die Möglichkeit, das typische Bild im MRT noch vor der Geburt zu erkennen: Ein fetales MRT – also eine MRT-Untersuchung des ungeborenen Kindes – kann ab etwa der 20.–22. Schwangerschaftswoche das Molar-Tooth-Zeichen zeigen, wenn die Fehlbildung ausgeprägt ist. Das Ultraschall-Screening im Mutterpass kann in manchen Fällen Auffälligkeiten am Kleinhirn zeigen, ist aber für die sichere Diagnose allein nicht ausreichend.

Wichtig zu wissen: Ohne vorherige Familienanamnese und bekannten Gendefekt ist das Joubert-Syndrom bei einem ersten betroffenen Kind im Ultraschall oder fetalen MRT oft nicht erkennbar – die Veränderungen können im frühen Schwangerschaftsverlauf zu subtil sein.

Präimplantationsdiagnostik als weitere Option

Für Familien, die bereits ein betroffenes Kind haben und den Gendefekt kennen, besteht in der Schweiz unter bestimmten Bedingungen auch die Möglichkeit der Präimplantationsdiagnostik (PID): Dabei werden befruchtete Eizellen vor dem Einsetzen in die Gebärmutter genetisch untersucht. Die rechtlichen und medizinischen Voraussetzungen für dieses Verfahren sind in der Schweiz im Fortpflanzungsmedizingesetz geregelt. Eine humangenetische Beratung ist in jedem Fall der erste Schritt, bevor eine Entscheidung getroffen wird.

Wie entwickeln sich Kinder mit Joubert-Syndrom?

Die Entwicklung ist sehr individuell und hängt stark davon ab, welche Gene betroffen sind und wie ausgeprägt die Fehlbildung ist. Die meisten Kinder lernen Laufen und Sprechen, aber deutlich später als gleichaltrige. Mit gezielter Frühförderung machen viele Kinder erhebliche Fortschritte – die Prognose ist oft besser als zunächst befürchtet.

Kein Kind mit Joubert-Syndrom entwickelt sich genau wie ein anderes. Das Spektrum reicht von Kindern mit schwerem körperlichen und geistigen Entwicklungsrückstand bis zu Kindern, die zur Schule gehen, lesen lernen und ein weitgehend selbstständiges Leben führen. Diese Variabilität ist kein Zufall – sie hängt direkt damit zusammen, welches der über 40 möglichen Gene betroffen ist und wie stark die Kleinhirnfehlbildung ausgeprägt ist.

Was sich über den Verlauf sagen lässt: Die motorische Entwicklung ist fast immer verzögert. Die meisten Kinder lernen zu laufen, aber oft erst zwischen dem 3. und 6. Lebensjahr. Das Gleichgewicht bleibt häufig eine Schwäche – viele Kinder fallen leichter als Gleichaltrige, brauchen mehr Aufmerksamkeit im Strassenverkehr und in unbekannten Umgebungen. Die Sprachentwicklung folgt einem ähnlichen Muster: Sie startet später, aber die meisten Kinder entwickeln eine funktionale Sprache.

Die kognitive Entwicklung – also Denken, Lernen und Verstehen – ist ebenfalls variabel. Manche Kinder haben eine leichte Lernschwäche, andere haben einen stärkeren Förderbedarf. Eine Minderheit ist kaum kognitiv beeinträchtigt. Entscheidend ist: Die kognitive Prognose lässt sich im ersten Lebensjahr kaum zuverlässig voraussagen.

Was Frühförderung konkret bringt

Physiotherapie verbessert Gleichgewicht und Körperkoordination – je früher begonnen, desto mehr kann das Gehirn in seiner plastischsten Phase profitieren. Logopädie unterstützt die Sprachentwicklung und hilft auch bei Schluckschwierigkeiten, die manche Säuglinge zeigen. Ergotherapie fördert die Feinmotorik und die Alltagskompetenz. Diese drei Säulen sind keine „netten Extras“ – sie sind nach aktuellem Forschungsstand der wirksamste Baustein in der Behandlung des Joubert-Syndroms, weil es keine medikamentöse Therapie gibt, die die Grunderkrankung beeinflusst.

Gibt es eine Behandlung für das Joubert-Syndrom?

Eine Behandlung, die die Ursache des Joubert-Syndroms behebt, existiert bisher nicht. Die Therapie richtet sich auf die Förderung der Entwicklung und auf die Behandlung von Begleitsymptomen. Physiotherapie, Logopädie und Ergotherapie sind die wichtigsten Bausteine im Alltag.

Die Fehlbildung im Kleinhirn, die dem Joubert-Syndrom zugrunde liegt, kann medizinisch nicht rückgängig gemacht werden – weder mit Medikamenten noch mit Operationen. Das ist die ehrliche Antwort, die Eltern früh hören müssen. Was das jedoch nicht bedeutet: dass man nichts tun kann. Im Gegenteil – der Alltag von Kindern mit Joubert-Syndrom wird massgeblich durch das geprägt, was an Förderung und Überwachung geschieht.

Die Förderung setzt früh an und kombiniert mehrere Fachbereiche: Physiotherapie für Gleichgewicht und Motorik, Logopädie für Sprache und Schlucken, Ergotherapie für Feinmotorik und Alltagsfähigkeiten. Diese Massnahmen nutzen die natürliche Plastizität des kindlichen Gehirns – die Fähigkeit, Funktionen teilweise auf andere Bereiche zu verlagern. Je früher begonnen wird, desto grösser ist dieses Fenster.

Parallel dazu werden begleitende Probleme behandelt, falls sie auftreten: Atemaussetzer im Schlaf (Schlafapnoe) können mit Atemhilfen unterstützt werden. Augenbewegungsstörungen und Sehprobleme werden augenärztlich begleitet. Wenn Nieren oder Leber betroffen sind, übernimmt ein entsprechender Spezialist die Betreuung. Bei epileptischen Anfällen – die bei einem Teil der betroffenen Kinder auftreten können – ist eine neurologische Behandlung notwendig.

Was Forschung aktuell untersucht

Da das Joubert-Syndrom eine Ziliopathie ist – also auf fehlerhaft funktionierenden Zell-Antennen (Zilien) beruht – wird in der Grundlagenforschung untersucht, ob sich diese Funktion prinzipiell beeinflussen lässt. Klinische Therapiestudien speziell für das Joubert-Syndrom gibt es derzeit keine, die bereits in der Praxis angewandt werden. Familien, die sich über Studien informieren möchten, können über die Datenbank clinicaltrials.gov aktuelle Forschungsprojekte einsehen.

Wie stark ist die Intelligenz beim Joubert-Syndrom beeinträchtigt?

Das ist sehr unterschiedlich – von kaum merklicher Lernschwäche bis zu stärkerem Förderbedarf. Viele Kinder besuchen die Schule, manche mit Unterstützung, manche in einer Regelschule. Eine verlässliche Prognose im Säuglingsalter ist kaum möglich. Die kognitive Entwicklung hängt stark vom betroffenen Gen und von der Förderung ab.

Der häufige Denkfehler: Weil das Joubert-Syndrom eine Gehirnfehlbildung ist, müsse die Intelligenz stark beeinträchtigt sein. Das stimmt so nicht. Das Kleinhirn – das bei Joubert-Syndrom fehlgebildet ist – ist in erster Linie für Bewegung und Koordination zuständig, nicht für Denken und Verstehen im klassischen Sinne. Der Frontal- und Schläfenlappen des Grosshirns, der für Sprache, Lernen und soziales Denken zentral ist, ist beim Joubert-Syndrom nicht primär betroffen.

Was die Forschung zeigt: Kognitive Fähigkeiten variieren deutlich. Ein Teil der betroffenen Kinder hat eine leichte bis mittlere Lernschwäche und benötigt schulische Unterstützung. Andere Kinder entwickeln sich kognitiv annähernd im Normbereich. Ein kleiner Teil hat stärkeren Förderbedarf. Diese Variabilität ist direkt mit dem betroffenen Gen verknüpft – manche Gene sind mit stärkeren kognitiven Einschränkungen assoziiert als andere.

Wichtig für Eltern: Kognitive Tests im ersten und zweiten Lebensjahr sind bei Kindern mit Joubert-Syndrom schwer zu interpretieren, weil motorische Einschränkungen die Testergebnisse stark beeinflussen können. Ein Kind, das nicht zeigen oder nicht sprechen kann, schneidet in einem Standardtest schlechter ab – obwohl es mehr versteht, als der Test misst. Eine neuropsychologische Einschätzung durch erfahrene Fachpersonen, die diesen Bias kennen, ist deshalb wichtig.

Was die Schule zeigt

Viele Kinder mit Joubert-Syndrom besuchen die Primarschule – ein Teil mit heilpädagogischer Unterstützung, ein Teil in einer Regelklasse mit Integrationsmassnahmen, ein kleinerer Teil in einer Sonderschule. Die schulische Situation sollte individuell und ohne frühe Festlegung geplant werden. Eine frühzeitige Zusammenarbeit zwischen Schule, Heilpädagogik und dem behandelnden Neurologen hilft, den richtigen Rahmen zu finden.

Können beim Joubert-Syndrom auch Nieren oder Augen betroffen sein?

Ja – beim Joubert-Syndrom können neben dem Gehirn auch Nieren, Augen und Leber betroffen sein. Nicht bei allen Kindern, aber bei einem relevanten Teil. Welche Organe betroffen sind, hängt stark davon ab, welches Gen verändert ist. Regelmässige Kontrollen sind deshalb wichtig, auch wenn anfangs keine Probleme sichtbar sind.

Das Joubert-Syndrom ist keine reine Hirnerkrankung. Es gehört zur Gruppe der Ziliopathien – Erkrankungen, bei denen winzige Zellfortsätze (Zilien) in verschiedenen Geweben nicht richtig funktionieren. Zilien sitzen nicht nur im Gehirn, sondern auch in den Nieren, in der Netzhaut des Auges und in der Leber. Deshalb kann das Joubert-Syndrom – je nach betroffenem Gen – auch diese Organe in Mitleidenschaft ziehen.

Bei den Nieren kann es zu einer sogenannten Nephronophthise kommen – einer Form der Nierenerkrankung, bei der die kleinen Filtereinheiten der Niere (Nephrone) nach und nach geschädigt werden. Diese Veränderung macht oft lange keine Symptome und wird nur durch regelmässige Blut- und Urinkontrollen erkannt. Bei einem Teil der betroffenen Kinder kann diese Nierenerkrankung über Jahre bis zu einem Nierenversagen fortschreiten.

Die Augen können durch eine Netzhauterkrankung betroffen sein, die das Sehen schrittweise beeinträchtigt. Diese Veränderungen sind bei der Geburt meist noch nicht sichtbar und entwickeln sich im Lauf der Kindheit oder Jugend. Regelmässige augenärztliche Untersuchungen sind deshalb fester Bestandteil der Nachsorge.

Die Leber kann in seltenen Fällen eine Fibrose entwickeln – also eine Verhärtung des Lebergewebes – die in der Regel durch Leberwertkontrollen im Blut überwacht wird.

Welche Gene mit welchen Organ-Beteiligungen verbunden sind

Nicht jedes Kind mit Joubert-Syndrom entwickelt Nieren- oder Augenprobleme. Das Risiko hängt stark vom betroffenen Gen ab. Bestimmte Gene (wie NPHP1, CEP290, TMEM67) sind bekannt dafür, häufiger mit Nieren- oder Augenbeteiligung verbunden zu sein. Deshalb ist der Gentest nicht nur für die Diagnose wichtig, sondern auch für die Frage: Welche Organe müssen wie engmaschig überwacht werden? Die Antwort gibt das Organbild – nicht die Diagnose allein.

Wie hoch ist das Risiko, dass ein zweites Kind auch betroffen ist?

Wenn das erste Kind ein Joubert-Syndrom hat und beide Elternteile Träger desselben Gendefekts sind, liegt das statistische Risiko für jede weitere Schwangerschaft bei 25%. Das gilt unabhängig davon, ob frühere Kinder betroffen waren. Eine humangenetische Beratung klärt das genaue Risiko für die jeweilige Familie.

Bei der häufigsten Vererbungsform des Joubert-Syndroms – dem autosomal-rezessiven Erbgang – sind beide Elternteile gesunde Träger: Sie tragen je eine fehlerhafte und eine funktionsfähige Kopie des betroffenen Gens. Für jede Schwangerschaft gibt es vier gleich wahrscheinliche Kombinationen, wie die Genkopien auf das Kind übergehen: 1 von 4 führt zur Erkrankung, 2 von 4 machen das Kind zum Träger ohne Erkrankung, und 1 von 4 gibt dem Kind zwei funktionierende Kopien. Daraus ergibt sich ein statistisches Risiko von 25% für jede Schwangerschaft.

Wichtig: Dieser Wert bezieht sich auf jede einzelne Schwangerschaft neu. Er wird nicht kleiner, weil ein Vorgängerkind bereits betroffen war. Und er wird nicht grösser, wenn mehrere Kinder gesund zur Welt kamen. Statistik hat kein Gedächtnis.

Bei seltenen Ausnahmen mit X-chromosomalem Erbgang – also bei bestimmten, weniger häufig betroffenen Genen – gelten andere Risikowerte, und das Geschlecht des Kindes spielt eine Rolle. Auch hier klärt die humangenetische Beratung die konkreten Zahlen für die Familie.

Optionen für die nächste Schwangerschaft

Wenn der Gendefekt im ersten Kind bekannt ist, gibt es für eine weitere Schwangerschaft drei mögliche Wege: Erstens, die Schwangerschaft ohne vorherige Diagnostik zu führen und nach der Geburt zu schauen. Zweitens, eine vorgeburtliche Diagnose (Chorionzottenbiopsie oder Amniozentese) durchzuführen, um frühzeitig Klarheit zu haben. Drittens, eine Präimplantationsdiagnostik in Betracht zu ziehen, bei der befruchtete Eizellen vor dem Einsetzen in die Gebärmutter genetisch untersucht werden. Welcher Weg der richtige ist, ist eine persönliche Entscheidung – die genetische Beratung informiert, ohne zu werten.

Wo finden Familien mit einem Kind mit Joubert-Syndrom Unterstützung?

Familien finden Unterstützung über spezialisierte Kinderkliniken, nationale Anlaufstellen für seltene Erkrankungen und internationale Patientenorganisationen. In der Schweiz hilft etwa Kosek – das nationale Netzwerk für seltene Krankheiten – beim Zugang zu Spezialisten und Informationen. Selbsthilfegruppen ermöglichen den Austausch mit anderen Betroffenen.

Eine seltene Diagnose wie das Joubert-Syndrom stellt Familien vor eine besondere Herausforderung: Die meisten Ärzte kennen die Erkrankung kaum, verständliche Informationen auf Deutsch sind rar, und der Weg zu Spezialisten kann lang sein. Gleichzeitig ist das Bedürfnis nach Austausch mit Menschen, die dasselbe erleben, oft ebenso gross wie der Wunsch nach medizinischen Informationen.

In der Schweiz ist Kosek – das Nationale Netzwerk für seltene Krankheiten – die zentrale Anlaufstelle. Kosek vermittelt an spezialisierte Zentren und informiert über Diagnose- und Behandlungsmöglichkeiten. Die Website des Bundesamts für Gesundheit (BAG) informiert über Rechte und Leistungen bei seltenen Erkrankungen. Für Fragen zur Finanzierung von Therapien und Hilfsmitteln sind die jeweilige Krankenkasse sowie die Invalidenversicherung (IV) relevante Ansprechpartner.

International gibt es aktive Patientenorganisationen: Die Joubert Syndrome & Related Disorders Foundation (JSRDF) – eine US-amerikanische Organisation – bietet umfangreiche englischsprachige Ressourcen und vernetzt Familien weltweit. Über die europäische Plattform Orphanet (orphanet.net) lassen sich Spezialisten und Zentren für seltene Erkrankungen in der Schweiz und in Europa finden.

Selbsthilfe und Familienverbände

Der Dachverband der Selbsthilfe Schweiz (selbsthilfeschweiz.ch) kann beim Finden von Selbsthilfegruppen helfen – sowohl für Eltern von Kindern mit seltenen Erkrankungen allgemein als auch für spezifischere Gruppen. Der Austausch mit Familien, die ähnliches erlebt haben, ersetzt keine medizinische Beratung, aber er gibt etwas, das kein Arztgespräch geben kann: das Gefühl, nicht allein zu sein.

Siehe auch

Oberbegriffe

  • Autosomal-rezessive Erbkrankheit
  • Erbliche Entwicklungsstörung(Hereditäre Entwicklungsstörung)
  • Erbliche Erkrankung des Nervensystems(Hereditäre Erkrankung des Nervensystems)
  • Familiäre Kleinhirnwurm-Aplasie(Familiäre Aplasie des Vermis cerebelli)

Unterformen

  • Joubert-Syndrom mit angeborener Leberfibrose(Joubert-Syndrom mit kongenitaler hepatischer Fibrose)
  • Joubert-Syndrom mit Auge-Niere-Beteiligung(Joubert-Syndrom mit okulorenalem Defekt)
  • Joubert-Syndrom mit Augenfehlbildung(Joubert-Syndrom mit okularem Defekt)
  • Joubert-Syndrom mit Jeune-Syndrom(Joubert-Syndrom mit asphyxierender Thoraxdystrophie nach Jeune)
  • Joubert-Syndrom mit Nierenbeteiligung(Joubert-Syndrom mit renalem Defekt)
  • Joubert-Syndrom mit orofaziodigitaler Fehlbildung(Joubert-Syndrom mit orofaziodigitalem Defekt)

Anatomie

  • Kleinhirnwurm(Vermis cerebelli)

Änderungen verwerfen?

Ihre Änderungen sind noch nicht gespeichert.