
Cookies und externe Inhalte

Notwendige Cookies brauchen wir, damit die Website funktioniert; sie sind immer aktiv. Alles Weitere lädt nur, wenn Sie einwilligen oder es selbst aufrufen. Ihre Wahl können Sie jederzeit unter „Cookie-Einstellungen“ im Seitenfuss ändern; mehr dazu in der Datenschutzerklärung.

Inhalte anderer Anbieter, etwa die Karte bei einer Anlaufstelle oder ein Hörbeitrag. Beim Laden erfährt der Anbieter Ihre IP-Adresse und kann eigene Cookies setzen.

neomedis

Sprache

neomedis
Inhalt fachlich korrekt?

Der aktuelle Artikel ist aus meiner Sicht fachlich korrekt. Ich kann jederzeit später Korrekturen am Text vorschlagen. Bei Änderungen durch andere Fachpersonen nach meiner Zustimmung werde ich automatisch per E-Mail informiert.

Diagnosesnomed 39390005wikidata Q50349677icd-10 E75.2

Niemann-Pick-Krankheit Typ B(Saure Sphingomyelinase-Defizienz, chronisch-viszerale Form)

Niemann-Pick-Syndrom Typ BSaurer Sphingomyelinase-Mangel Typ BChronisch-viszerale Niemann-Pick-KrankheitASMD Typ B

Warum wird der Bauch grösser, ohne mehr zu essen?

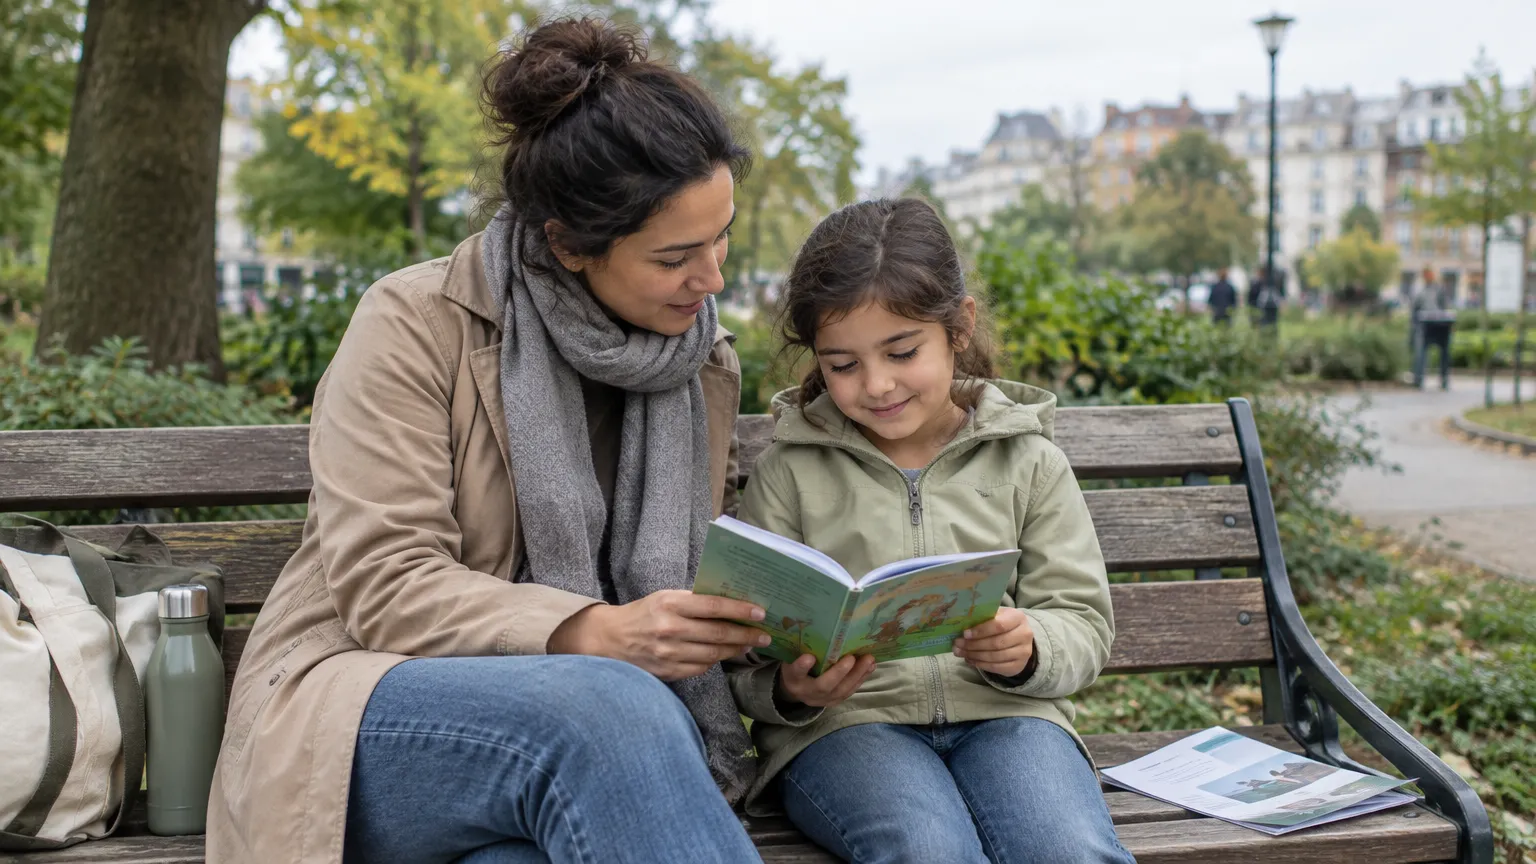
Elternteil und Kind sitzen zusammen auf einer Parkbank und schauen gemeinsam in ein illustriertes Buch, in einer städtischen Parkumgebung – im Kontext einer seltenen Stoffwechselerkrankung im Kindesalter (Niemann-Pick-Krankheit Typ B).

Ein runder Bauch bei einem schlanken Kind wirkt erst harmlos – die meisten denken an nichts Ernstes. Tatsächlich können dahinter vergrösserte innere Organe stecken, die sich auf Atmung, Wachstum und Blutwerte auswirken: Kurzatmigkeit, verzögertes Wachstum und ein erhöhtes Blutungsrisiko sind möglich. Was verbirgt sich hinter diesem stillen Zusammenspiel im Körperinneren?

Mit künstlicher Intelligenz erstellt. Offen zur Prüfung durch Fachpersonen

Inhaltsverzeichnis
Inhaltsverzeichnis

Eine Milz, die sich so stark ausdehnt, dass sie den Bauch sichtbar vorwölbt – das klingt nach einer dramatischen Ausnahme. Bei Niemann-Pick Typ B ist es eines der zuverlässigsten ersten Zeichen: Der Körper kann einen bestimmten Fettstoff nicht abbauen, und dieser häuft sich jahrelang still in den Organen an, bevor jemand den Zusammenhang erkennt.

Ein verbreiteter Irrtum ist, dass Niemann-Pick eine reine Kinderkrankheit sei, die das Nervensystem befällt. Typ B verläuft grundlegend anders: Das Gehirn bleibt in der Regel verschont, dafür tragen Milz, Leber und Lunge die Last – und die Erkrankung kann sich erst im Erwachsenenalter vollständig zeigen.

Was diese Zeitachse bedeutet: Der Fettstoff Sphingomyelin sammelt sich von Geburt an in bestimmten Zellen an. Die Organe kompensieren – jahrelang. Atemnot bei Belastung, eine leicht erhöhte Blutungsneigung, Wachstumsverzögerungen im Kindesalter: Jedes dieser Zeichen für sich ist unspezifisch genug, um zunächst übersehen oder anderen Ursachen zugeschrieben zu werden.

Anlaufstellen, die weiterhelfen

Dieses Thema ist offen für Anlaufstellen wie Praxen, Apotheken oder Kliniken. Werden Sie eine Anlaufstelle, die hier erscheint.

Symptome & Befunde

Das Bild wird von Organ-Befunden geprägt, die der Arzt misst, bevor der Patient selbst etwas benennen kann – vergrösserte Milz und Leber gehören zu den frühesten und konstantesten Zeichen; Atemnot bei Belastung tritt hinzu, wenn die Lunge zunehmend betroffen ist.

Ursache & Risikofaktor

Niemann-Pick Typ B folgt einem klaren autosomal-rezessiven Erbgang: Beide Elternteile müssen je eine Kopie des veränderten SMPD1-Gens weitergeben, damit die Erkrankung entsteht – elterliche Blutsverwandtschaft erhöht diese Wahrscheinlichkeit messbar.

Behandlung

Die Behandlung zielt auf zwei Ebenen: Enzymersatztherapie setzt direkt an der molekularen Ursache an und reduziert die Fettspeicherung in den Organen, während chirurgische Eingriffe schwerwiegende mechanische Folgen der Organvergrösserung lindern können.

Mögliche Folgen

Die schwersten Komplikationen entwickeln sich an Lunge und Leber – von einer fortschreitenden Lungenerkrankung bis hin zu bindegewebigem Umbau der Leber – und zeigen, dass unbehandelt die Organlast mit der Zeit zunimmt.

Was ist die Niemann-Pick-Krankheit Typ B?

Die Niemann-Pick-Krankheit Typ B ist eine seltene, erbliche Stoffwechselkrankheit. Dem Körper fehlt ein bestimmtes Enzym, das normalerweise eine Fettsubstanz in den Zellen abbaut. Weil dieses Enzym fehlt oder kaum vorhanden ist, lagert sich die Fettsubstanz in Organen wie Leber, Milz und Lunge ab und schädigt sie über die Zeit.
Elternteil und Kind sitzen gemeinsam auf einer Parkbank und schauen sich ein illustriertes Buch an, in einer städtischen Parkumgebung im Zusammenhang mit seltenen Stoffwechselerkrankungen im Kindesalter, im Kontext der Niemann-Pick-Krankheit Typ B.

Im Innern jeder Zelle gibt es kleine Strukturen, die wie Recycling-Stationen funktionieren – sie bauen alte oder überflüssige Stoffe ab. Für eine bestimmte Fettsubstanz namens Sphingomyelin ist dabei ein Enzym namens Saure Sphingomyelinase zuständig. Bei der Niemann-Pick-Krankheit Typ B ist dieses Enzym durch einen Gendefekt nicht ausreichend vorhanden. Das bedeutet: Sphingomyelin wird nicht abgebaut, sondern lagert sich Schicht für Schicht in bestimmten Zellen an – vor allem in jenen, die zum Immunsystem gehören und in Leber, Milz und Lunge sitzen.

Mit der Zeit füllen sich diese Zellen mit Fett und verlieren ihre normale Funktion. Die betroffenen Organe vergrössern sich, werden in ihrer Arbeit eingeschränkt und können geschädigt werden. Im Unterschied zum verwandten Typ A bleibt das Gehirn bei Typ B weitgehend verschont – das ist der entscheidende Unterschied, der den Verlauf grundlegend bestimmt.

Medizinisch wird die Erkrankung auch als Saure Sphingomyelinase-Defizienz, chronisch-viszerale Form bezeichnet – der Begriff „viszeral“ weist darauf hin, dass vor allem die inneren Organe betroffen sind. Die Erkrankung gehört zur Gruppe der lysosomalen Speicherkrankheiten, einer Familie von angeborenen Stoffwechselstörungen, bei denen Abbau-Enzyme fehlen oder nicht richtig funktionieren.

Was hier anders ist als bei anderen Fettstoffwechselstörungen

Viele Menschen kennen Begriffe wie „hohe Blutfette“ oder „Cholesterin“ – beides sind Fettstoffwechselprobleme, die durch Ernährung oder Medikamente beeinflusst werden können. Die Niemann-Pick-Krankheit Typ B ist grundsätzlich verschieden: Hier liegt der Defekt in den Zellen selbst, tief in einem Enzym, das seit der Geburt fehlt oder kaum vorhanden ist. Ernährungsumstellung oder gängige Cholesterinsenker können die Ablagerungen nicht rückgängig machen. Die Erkrankung ist angeboren und bleibt lebenslang – was sich aber durch Therapie beeinflussen lässt, ist das Tempo der Organschäden.

Wie wird die Niemann-Pick-Krankheit Typ B vererbt?

Die Niemann-Pick-Krankheit Typ B wird autosomal-rezessiv vererbt. Das bedeutet: Beide Elternteile müssen je eine fehlerhafte Genkopie weitergegeben haben, damit ein Kind erkrankt. Träger mit nur einer fehlerhaften Kopie sind selbst gesund, können die Veranlagung aber an ihre Kinder weitergeben.

Jeder Mensch hat von jedem Gen zwei Kopien – eine vom Vater, eine von der Mutter. Das Gen, das die Saure Sphingomyelinase steuert, heisst SMPD1. Bei der Niemann-Pick-Krankheit Typ B sind beide Kopien dieses Gens verändert und funktionieren nicht richtig. Nur wenn beide Kopien betroffen sind, entwickelt sich die Krankheit – das nennt man autosomal-rezessiven Erbgang.

Wenn beide Elternteile jeweils eine fehlerhafte und eine funktionierende Kopie tragen, sind sie selbst gesund – sie haben genug Enzym. Statistisch gesehen hat jedes ihrer Kinder eine 25-prozentige Chance, beide fehlerhaften Kopien zu erben und zu erkranken, eine 50-prozentige Chance, selbst Träger zu werden (gesund, aber mit einer fehlerhaften Kopie), und eine 25-prozentige Chance, beide gesunden Kopien zu erhalten.

Auffällig ist, dass Niemann-Pick Typ B in bestimmten Bevölkerungsgruppen häufiger vorkommt – darunter Menschen nordafrikanischer oder aschkenasisch-jüdischer Herkunft. Das liegt daran, dass in diesen Populationen bestimmte Genvarianten historisch häufiger vorkommen.

Was Träger wissen sollten

Wer weiss, dass in der Familie Niemann-Pick Typ B vorkommt, kann sich genetisch beraten lassen – das ist in der Schweiz über spezialisierte Humangenetik-Zentren möglich. Eine Trägerschaft bedeutet keine Erkrankung und keinen Grund zur Sorge für die eigene Gesundheit. Relevant wird sie erst bei der Familienplanung: Wenn beide Partner Träger sind, ist eine vorgeburtliche oder präkonzeptionelle genetische Beratung sinnvoll.

Welche Organe sind bei der Niemann-Pick-Krankheit Typ B betroffen?

Am häufigsten betroffen sind Milz, Leber und Lunge. Die Milz und Leber vergrössern sich durch die Fettablagerungen, die Lunge kann in ihrer Funktion eingeschränkt werden. Im Unterschied zu Typ A bleibt das Gehirn bei Typ B weitgehend verschont – das ist ein wesentlicher Unterschied.

Die Fettablagerungen aus der fehlenden Enzymaktivität häufen sich dort an, wo viele der betroffenen Immunzellen sitzen – und das sind vor allem die grossen Filterstationen des Körpers: Milz und Leber. Beide Organe vergrössern sich im Verlauf der Erkrankung deutlich, was man als Organomegalie bezeichnet. Die Milzvergrösserung ist oft das erste Zeichen, das bei einer Untersuchung auffällt.

Die Lunge ist das dritte wichtige Zielorgan. Fettbeladene Zellen lagern sich dort in den feinen Lufträumen ab und können die Atmung einschränken. Im Verlauf kann sich eine sogenannte interstitielle Lungenerkrankung entwickeln – eine Form von Veränderung des Lungengewebes, die den Gasaustausch erschwert. Bei manchen Betroffenen ist die Lungenbeteiligung das bestimmende Merkmal für den Verlauf.

Auch das Blut ist indirekt betroffen: Die überlastete Milz beeinflusst die Bildung und den Abbau von Blutplättchen und roten Blutkörperchen, was zu Blutarmut oder einer erhöhten Blutungsneigung führen kann. Blutfettwerte sind bei vielen Betroffenen auffällig – typischerweise sinkt das sogenannte HDL-Cholesterin (das als „gutes“ Cholesterin bekannte Fett im Blut), während andere Fettanteile erhöht sein können.

Das Gehirn – warum es bei Typ B anders ist

Ein verbreiteter Denkfehler: Weil Typ A und Typ B denselben Enzymdefekt teilen, nehmen manche an, auch Typ B führe zwingend zu Hirnschäden. Das ist bei Typ B in der Regel nicht der Fall. Der Grund liegt wahrscheinlich in der Restaktivität des Enzyms: Bei Typ B ist noch eine geringe Enzymmenge vorhanden – genug, um das Gehirn weitgehend zu schützen, aber nicht genug für die hochbelasteten Organzellen in Leber, Milz und Lunge. Einzelne Betroffene können leichte neurologische Auffälligkeiten zeigen, aber eine schwere Hirnbeteiligung wie bei Typ A ist bei Typ B die Ausnahme.

Umfrage

Wie sind Sie zum ersten Mal mit dem Niemann-Pick-Syndrom Typ B in Berührung gekommen?

Die Abstimmung erfolgt vollkommen anonym.

Woran erkennt man die Niemann-Pick-Krankheit Typ B?

Die häufigsten ersten Zeichen sind ein aufgetriebener Bauch durch eine vergrösserte Milz oder Leber, Müdigkeit und eine erhöhte Blutungsneigung. Viele Betroffene werden durch einen Zufallsbefund bei einer Routineuntersuchung auf die Krankheit aufmerksam – die Symptome sind unspezifisch und können lange anderen Ursachen zugeschrieben werden.

Die Niemann-Pick-Krankheit Typ B hat kein einzelnes, eindeutiges Zeichen. Was Betroffene erleben, klingt zunächst nach vielem anderen: ein dicker Bauch, Müdigkeit, häufige Infekte, oder blaue Flecken, die schneller entstehen als gewöhnlich. Genau das macht die Diagnose so schwierig – die Symptome sind nicht spezifisch für diese Erkrankung.

Das auffälligste körperliche Zeichen ist die vergrösserte Milz (Splenomegalie), manchmal begleitet von einer vergrösserten Leber. Beides lässt sich beim Abtasten des Bauches feststellen oder zeigt sich im Ultraschall. Kinder können dadurch einen sichtbar vorgewölbten Bauch haben. Die vergrösserte Milz führt dazu, dass Blutplättchen schneller abgebaut werden – das äussert sich in einer erhöhten Blutungsneigung oder häufigeren Nasenbluten.

Lungen-Symptome wie Atemnot bei körperlicher Belastung oder ein anhaltender Husten kommen hinzu, wenn die Lunge betroffen ist – sie werden aber oft zunächst anderen Ursachen zugeschrieben. Im Blut zeigen sich typischerweise veränderte Fettblutwerte, vor allem ein sehr niedriger HDL-Wert.

Wann der Verdacht entsteht – ein typisches Muster

In der Praxis sieht ein typischer Weg zur Diagnose so aus: Ein Kind oder junger Erwachsener hat seit Jahren einen grossen Bauch oder häufige Nasenbluten. Eine Routineblutuntersuchung zeigt niedrige Blutplättchen und veränderte Blutfettwerte. Ein Ultraschall bestätigt die vergrösserte Milz. Erst dann, nach oft langen Jahren, entsteht der Verdacht auf eine Speicherkrankheit – und es folgen gezielte Tests. Diese Verzögerung ist bei seltenen Erkrankungen häufig und kein Versagen des Systems, sondern Ausdruck der Seltenheit der Krankheit.

Wie wird die Niemann-Pick-Krankheit Typ B festgestellt?

Die Diagnose wird durch eine Messung der Enzymaktivität im Blut gesichert. Zusätzlich kann eine genetische Untersuchung den genauen Gendefekt nachweisen. Bildgebung wie Ultraschall und Lungenfunktionstests zeigen, wie stark die Organe bereits betroffen sind.

Der erste entscheidende Schritt zur Diagnose ist die Messung der Aktivität der Sauren Sphingomyelinase – jenes Enzyms, das bei der Niemann-Pick-Krankheit Typ B fehlt oder kaum vorhanden ist. Diese Messung erfolgt aus einer einfachen Blutprobe (aus bestimmten weissen Blutzellen). Ist die Enzymaktivität stark vermindert, ist das ein klares Zeichen für die Erkrankung. Dieser Test ist heute in spezialisierten Laboratorien gut durchführbar.

Um die Diagnose zu bestätigen und die genauen Genvarianten zu kennen – was für die Familienplanung und die Einschätzung des Verlaufs wichtig ist – folgt in der Regel eine genetische Untersuchung des SMPD1-Gens. Sie zeigt, welche spezifischen Veränderungen im Erbgut vorliegen.

Parallel dazu werden bildgebende Untersuchungen eingesetzt: Ultraschall oder eine Kernspintomografie (MRT) des Bauches zeigen die Grösse von Leber und Milz. Eine Lungenfunktionsmessung und ein hochauflösendes Computertomogramm (CT) der Lunge prüfen, ob und wie stark die Lunge betroffen ist. Blutuntersuchungen erfassen Blutbild, Blutfettwerte und Leberwerte.

Was diese Untersuchungen zusammen ergeben

Die Diagnose ist kein einzelner Test, sondern ein Puzzlebild: Enzymmessung sichert die Diagnose, Genetik klärt den Erbgang, Bildgebung und Funktionstests zeigen das Ausmass der Organschäden. Erst das Zusammenspiel aller Befunde erlaubt eine realistische Einschätzung, wie schwer die Erkrankung aktuell ist und welche Therapie wann sinnvoll ist. In der Schweiz erfolgt diese Abklärung typischerweise an einem spezialisierten Stoffwechsel- oder Universitätszentrum.

Gibt es eine Behandlung für die Niemann-Pick-Krankheit Typ B?

Ja – seit 2022 ist mit Olipudase alfa eine Enzymersatztherapie für die Niemann-Pick-Krankheit Typ B zugelassen. Sie ersetzt das fehlende Enzym und kann Organschäden verlangsamen oder teilweise rückgängig machen. Ergänzend werden Symptome wie Blutarmut oder Atemnot behandelt.

Lange gab es für die Niemann-Pick-Krankheit Typ B keine ursächliche Behandlung – nur die Beschwerden konnten gelindert werden. Das hat sich 2022 geändert: Die Europäische Arzneimittelbehörde (EMA) hat eine sogenannte Enzymersatztherapie mit dem Wirkstoff Olipudase alfa zugelassen. Diese Therapie ersetzt das fehlende Enzym von aussen: Der Wirkstoff wird regelmässig als Infusion verabreicht und kann so die Fettablagerungen in den Organen teilweise abbauen.

Klinische Studien haben gezeigt, dass Olipudase alfa die Milzgrösse deutlich reduzieren, die Leberfunktion verbessern und die Lungenfunktion stabilisieren oder verbessern kann. Auch die Blutfettwerte bessern sich in der Regel. Die Therapie wird in der Regel alle zwei Wochen als Infusion gegeben – zunächst in einer Klinik, später teils zu Hause.

Daneben gibt es unterstützende Massnahmen: Bei starker Milzvergrösserung mit Blutungsproblemen können in bestimmten Fällen operative Eingriffe nötig sein. Blutarmut, Lungenbeschwerden und veränderte Blutfettwerte werden entsprechend mitbehandelt. Physiotherapie und sportliche Aktivität werden oft empfohlen, um die Organfunktion zu stärken.

Was die Therapie kann – und was nicht

Ein häufiger Irrtum: Enzymersatztherapie heilt die Niemann-Pick-Krankheit Typ B nicht. Der Gendefekt bleibt bestehen. Was die Therapie leistet: Sie verlangsamt oder stoppt das Fortschreiten der Organschäden und kann bereits entstandene Ablagerungen abbauen. Je früher begonnen wird, desto grösser ist in der Regel der Nutzen – bereits schwere Narbenveränderungen in der Lunge lassen sich kaum rückgängig machen. Der Therapiestart und -zeitpunkt ist daher eine wichtige Entscheidung, die im Gespräch mit einem spezialisierten Zentrum getroffen werden sollte.

Wie verläuft die Niemann-Pick-Krankheit Typ B im Erwachsenenalter?

Viele Menschen mit Niemann-Pick-Krankheit Typ B erreichen das Erwachsenenalter und leben mit der Erkrankung über Jahrzehnte. Der Verlauf ist sehr unterschiedlich: Manche haben wenige Beschwerden, bei anderen schreiten Organ- und Lungenveränderungen fort. Regelmässige Kontrollen und eine angepasste Therapie sind entscheidend.

Im Gegensatz zu Typ A, der im frühen Kindesalter zum Tod führt, erleben Menschen mit Typ B das Erwachsenenalter – viele sogar in relativem Wohlbefinden. Der Verlauf ist aber keine gerade Linie: Er hängt davon ab, wie viel Restaktivität des Enzyms vorhanden ist, welche Organe wie stark betroffen sind, und wann eine Therapie begonnen wurde.

Im Erwachsenenalter rücken typischerweise die Lunge und die Leberfunktion in den Vordergrund. Die Lungenbeteiligung kann sich schleichend verschlechtern und zu Belastungsluftnot führen. Bei einem Teil der Betroffenen entwickeln sich im Laufe der Jahre auch Anzeichen einer Lebervernarbung (Fibrose). Blutfettwerte bleiben oft dauerhaft verändert, was das Herzkreislaufrisiko beeinflussen kann.

Wichtig zu wissen: Auch im Erwachsenenalter neu diagnostizierte Personen können von einer Enzymersatztherapie profitieren – der Verlauf ist nicht unumkehrbar, solange keine schweren Narbenveränderungen bestehen. Regelmässige Kontrollen von Lunge, Leber, Blutbild und Blutfettwerten sind die Grundlage für eine gute Langzeitbetreuung.

Was den Verlauf beeinflusst

Drei Faktoren bestimmen massgeblich, wie der Verlauf im Erwachsenenalter aussieht: Erstens die Art der Genvariante – bestimmte Mutationen im SMPD1-Gen sind mit milderen Verläufen verbunden. Zweitens der Zeitpunkt und die Konsequenz der Therapie. Drittens begleitende Massnahmen: Wer nicht raucht, körperlich aktiv bleibt und Begleiterkrankungen wie erhöhte Blutfette konsequent behandeln lässt, kann den Verlauf positiv beeinflussen. Keiner dieser Faktoren garantiert einen guten Verlauf – aber alle zusammen machen einen Unterschied.

Ist die Niemann-Pick-Krankheit Typ B lebensbedrohlich?

Die Niemann-Pick-Krankheit Typ B kann lebensbedrohlich werden, muss es aber nicht zwingend. Schwere Verläufe entstehen vor allem durch fortschreitende Lungenprobleme oder Leberschäden. Mit früher Diagnose, regelmässiger Kontrolle und heute verfügbarer Therapie ist die Prognose deutlich besser als noch vor wenigen Jahrzehnten.

Die ehrliche Antwort ist: Es kommt darauf an. Die Niemann-Pick-Krankheit Typ B ist keine harmlose Erkrankung – sie kann zu schwerwiegenden Organschäden führen und die Lebenserwartung beeinflussen. Gleichzeitig ist sie kein Todesurteil: Viele Betroffene leben Jahrzehnte mit der Erkrankung, arbeiten, gründen Familien und führen ein weitgehend normales Leben.

Das grösste Risiko für einen schweren Verlauf kommt aus zwei Richtungen: Erstens die Lunge – wenn die Lungenfunktion über Jahre abnimmt und irgendwann nicht mehr ausreicht, kann das lebensbedrohlich werden. Zweitens die Leber – bei einem Teil der Betroffenen entwickelt sich eine fortschreitende Lebervernarbung, die im schlimmsten Fall in ein Leberversagen übergehen kann.

Kinder mit schwerer Verlaufsform können stärker betroffen sein als Erwachsene mit mildem Verlauf. Die Variabilität der Erkrankung ist gross – manche Betroffene werden erst im Erwachsenenalter diagnostiziert und hatten vorher kaum Beschwerden.

Wie sich die Prognose verändert hat

Noch vor wenigen Jahrzehnten gab es keine Therapie, und Betroffene mit schwerer Verlaufsform hatten wenig Optionen. Mit der Zulassung der Enzymersatztherapie hat sich das grundlegend verändert: Studien zeigen, dass Organschäden verlangsamt und teils rückgängig gemacht werden können. Das bedeutet nicht, dass alle Verläufe kontrollierbar sind – aber die Aussichten für Menschen, die früh diagnostiziert und konsequent behandelt werden, sind heute deutlich besser als früher. Regelmässige Verlaufskontrollen bleiben aber lebenslang notwendig.

Was ist der Unterschied zwischen Niemann-Pick Typ A und Typ B?

Beide Typen beruhen auf demselben Enzymdefekt, verlaufen aber sehr unterschiedlich. Typ A betrifft das Gehirn schwer und führt meist im frühen Kindesalter zum Tod. Typ B schont das Gehirn weitgehend und erlaubt ein langes Leben – obwohl Leber, Milz und Lunge betroffen sind.

Typ A und Typ B teilen dieselbe Grundursache: Beiden fehlt das Enzym Saure Sphingomyelinase, weil das SMPD1-Gen verändert ist. Der entscheidende Unterschied liegt in der Menge an Restenzymaktivität. Bei Typ A ist das Enzym so gut wie vollständig inaktiv – kein Rest. Bei Typ B ist noch eine geringe, aber messbare Menge vorhanden. Dieser scheinbar kleine Unterschied hat riesige Auswirkungen auf den Verlauf.

Bei Typ A beginnt die Erkrankung bereits in den ersten Lebensmonaten. Fettablagerungen entstehen nicht nur in Leber und Milz, sondern auch im Gehirn und Nervensystem – mit schwerer, rasch fortschreitender Hirnschädigung. Kinder mit Typ A überleben in der Regel nicht über das dritte Lebensjahr hinaus.

Bei Typ B bleiben Gehirn und Nervensystem weitgehend verschont. Die Fettablagerungen beschränken sich auf die inneren Organe – vor allem Leber, Milz und Lunge. Betroffene können Jahrzehnte leben, ins Erwachsenenalter kommen, arbeiten, Familien gründen. Die Krankheit schreitet fort, aber viel langsamer und ohne die verheerende neurologische Komponente von Typ A.

Ein Zwischenbereich existiert

Was viele nicht wissen: Es gibt Betroffene, deren Verlauf zwischen Typ A und Typ B liegt – teils mit leichten neurologischen Auffälligkeiten, aber ohne den schweren Hirnbefall von Typ A. Diese Zwischenform wird manchmal als Typ A/B bezeichnet. Sie zeigt, dass Typ A und Typ B keine absoluten Kategorien sind, sondern zwei Pole auf einem Spektrum – mit fliessenden Übergängen, die durch die spezifische Genvariante und die verbleibende Enzymaktivität bestimmt werden.

Wie häufig ist die Niemann-Pick-Krankheit Typ B?

Die Niemann-Pick-Krankheit Typ B ist sehr selten. Weltweit sind vermutlich einige Hundert bis wenige Tausend Fälle bekannt. In der Schweiz leben schätzungsweise einige Dutzend Betroffene – genaue Zahlen existieren nicht, weil viele Fälle unentdeckt oder spät diagnostiziert bleiben.

Genaue Prävalenzzahlen für die Niemann-Pick-Krankheit Typ B sind schwer zu nennen, weil die Erkrankung selten ist, oft spät erkannt wird und nicht überall systematisch erfasst wird. Sie gilt als sogenannte seltene Krankheit – in Europa definiert als Erkrankung, die weniger als 5 von 10'000 Menschen betrifft. Schätzungen gehen von einer Häufigkeit in der Grössenordnung von etwa 1 pro 250'000 Menschen aus, aber belastbare, länderübergreifende Registerdaten fehlen.

In bestimmten Bevölkerungsgruppen ist die Häufigkeit höher: Bei Menschen mit aschkenasisch-jüdischer Herkunft und bei Nordafrikanern wurden bestimmte häufigere Genvarianten beschrieben, was dort zu einer etwas grösseren Zahl von Betroffenen führt.

Die Seltenheit hat praktische Folgen: Weil nur wenige Ärzte jemals einen Betroffenen gesehen haben, dauert die Diagnose im Schnitt viele Jahre. Studien zu seltenen Krankheiten sind schwierig durchzuführen, weil kaum genug Teilnehmende zusammenkommen. Und die Verfügbarkeit von Spezialisten und Therapien ist weltweit sehr ungleich verteilt.

Was Seltenheit für Betroffene bedeutet

Für jemanden, der oder dessen Kind die Diagnose erhält, ist die Seltenheit der Erkrankung eine eigene Herausforderung: Man findet kaum Betroffene in der näheren Umgebung, und viele Ärzte kennen die Krankheit nicht aus eigener Erfahrung. Patientenorganisationen wie die NPUK (Niemann-Pick UK) oder die National Niemann-Pick Disease Foundation in den USA spielen deshalb eine wichtige Rolle – sie vernetzen Betroffene weltweit und bündeln Wissen, das lokal oft nicht vorhanden ist. In der Schweiz ist Rare Disease Switzerland eine Anlaufstelle für seltene Erkrankungen.

Kann man mit der Niemann-Pick-Krankheit Typ B ein normales Leben führen?

Viele Menschen mit Niemann-Pick-Krankheit Typ B führen ein weitgehend normales Leben – sie gehen zur Schule, arbeiten und gründen Familien. Die Krankheit bringt aber lebenslange Einschränkungen und Kontrolltermine mit sich. Wie viel Einschränkung spürbar ist, hängt stark vom individuellen Verlauf ab.

„Normal“ ist ein Begriff, der bei einer chronischen Erkrankung neu definiert werden muss – aber die Antwort ist grundsätzlich: Ja, viele Menschen mit Niemann-Pick-Krankheit Typ B führen ein erfülltes, aktives Leben. Sie besuchen die Schule, studieren, arbeiten, reisen und gründen Familien. Die Erkrankung ist kein Hindernis für ein lebenswertes Leben – aber sie ist ein dauerhafter Begleiter, der Aufmerksamkeit braucht.

Was das konkret bedeutet: Regelmässige Arzttermine und Kontrolluntersuchungen gehören zum Alltag – Ultraschall des Bauches, Lungenfunktionstests, Blutuntersuchungen, je nach Verlauf alle sechs bis zwölf Monate. Wer eine Enzymersatztherapie erhält, kommt alle zwei Wochen zu einer Infusion. Bei körperlicher Belastung – Sport, Reisen in grosse Höhen, Narkosen bei Operationen – müssen besondere Vorsichtsmassnahmen besprochen werden.

Sportliche Aktivität wird in der Regel ausdrücklich empfohlen: Sie stärkt die Lungenfunktion und das Herz-Kreislauf-System. Kontaktsportarten mit hohem Verletzungsrisiko werden bei stark vergrösserter Milz oft vermieden, da die gedehnte Milz empfindlicher auf Traumata reagiert.

Was die Psyche braucht

Eine seltene, chronische, kaum bekannte Erkrankung zu haben – das ist nicht nur körperlich fordernd. Viele Betroffene berichten von Gefühlen der Isolation, weil kaum jemand in ihrer Umgebung die Krankheit kennt. Kinder können in der Schule auf Fragen stossen, die sie nicht beantworten können. Erwachsene kämpfen manchmal mit der Frage, wie sie die Diagnose im Beruf oder in Beziehungen kommunizieren. Psychologische Unterstützung und der Kontakt zu anderen Betroffenen über Selbsthilfegruppen – auch online – können dabei helfen, mit diesen Herausforderungen umzugehen.

Siehe auch

Oberbegriffe

  • Niemann-Pick-Krankheit(Sphingomyelin-/Cholesterin-Lipidose)

Änderungen verwerfen?

Ihre Änderungen sind noch nicht gespeichert.