
Cookies und externe Inhalte

Notwendige Cookies brauchen wir, damit die Website funktioniert; sie sind immer aktiv. Alles Weitere lädt nur, wenn Sie einwilligen oder es selbst aufrufen. Ihre Wahl können Sie jederzeit unter „Cookie-Einstellungen“ im Seitenfuss ändern; mehr dazu in der Datenschutzerklärung.

Inhalte anderer Anbieter, etwa die Karte bei einer Anlaufstelle oder ein Hörbeitrag. Beim Laden erfährt der Anbieter Ihre IP-Adresse und kann eigene Cookies setzen.

neomedis

Sprache

neomedis
Inhalt fachlich korrekt?

Der aktuelle Artikel ist aus meiner Sicht fachlich korrekt. Ich kann jederzeit später Korrekturen am Text vorschlagen. Bei Änderungen durch andere Fachpersonen nach meiner Zustimmung werde ich automatisch per E-Mail informiert.

Diagnosesnomed 777998000wikidata Q9390463icd-10 Q87.2

Präaxiales Brachydaktylie-Syndrom Typ Temtamy

Temtamy-SyndromPräaxiale Brachydaktylie Typ Temtamy

Wenn Hände, Ohren und Zähne denselben Bauplan teilen

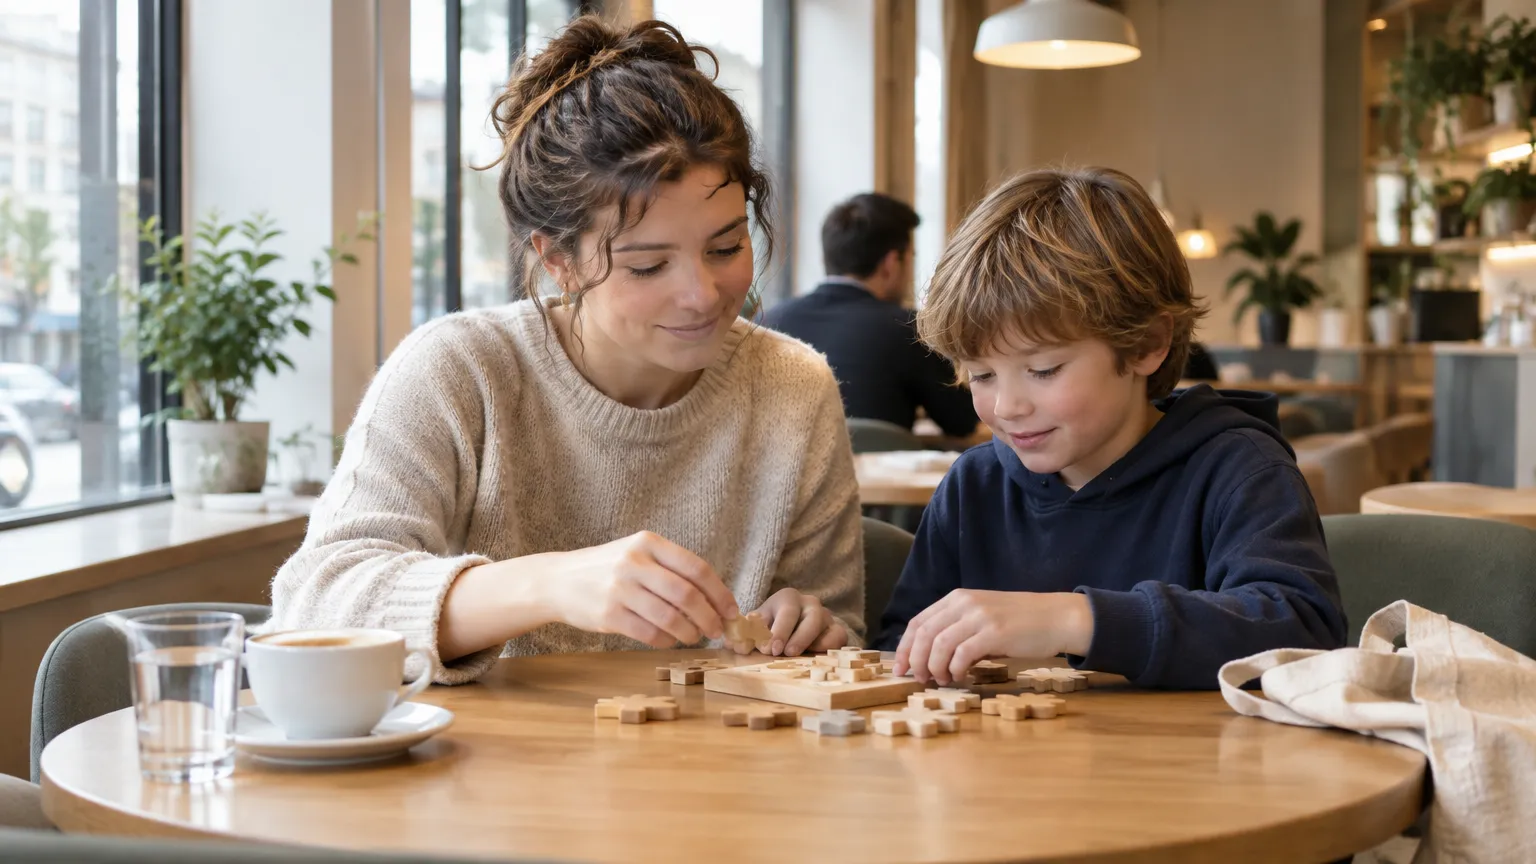
Erwachsener und Kind sitzen an einem Cafétisch und setzen gemeinsam ein Holzpuzzle zusammen, die Hände aktiv eingesetzt, im Zusammenhang mit angeborenen Fehlbildungen der Gliedmassen.

Manche Auffälligkeiten an Fingern oder Zehen wirken zunächst wie eine reine Formsache – dabei können sie mit dem Gehör, den Zähnen und der Gesichtsform zusammenhängen. Betroffene Kinder zeigen oft mehrere dieser Merkmale gleichzeitig, von auffällig geformten Zehen bis zu Hörproblemen, die erst später auffallen. Woher kommt diese seltene Verbindung von Skelett, Gehör und Zahnentwicklung?

Mit künstlicher Intelligenz erstellt. Offen zur Prüfung durch Fachpersonen

Inhaltsverzeichnis
Inhaltsverzeichnis

Wenn ein Kind zur Welt kommt und die Finger oder Zehen kürzer wirken als erwartet, denken viele zunächst an eine Eigenheit ohne weitere Bedeutung. Das Temtamy-Präaxiale-Brachydaktylie-Syndrom zeigt, dass solche körperlichen Merkmale manchmal Teil eines grösseren Musters sind – eines, das erst im Zusammenspiel mehrerer scheinbar unverbundener Zeichen erkennbar wird.

Das Syndrom ist von Geburt an angelegt und betrifft nicht nur die Knochen der Hände und Füsse, sondern gleichzeitig das Hörvermögen, die Zahnentwicklung und die kognitive Entwicklung. Es handelt sich um eine seltene genetische Erkrankung, die autosomal-rezessiv vererbt wird – das bedeutet, beide Elternteile tragen eine veränderte Genversion in sich, ohne selbst krank zu sein, und geben sie gemeinsam an das Kind weiter.

Ein verbreiteter Irrtum ist, dass kurze Finger oder Zehen bei einem Neugeborenen eine isolierte Auffälligkeit ohne Krankheitswert darstellen. Tatsächlich können sie das erste sichtbare Zeichen eines Syndroms sein, das mehrere Organsysteme gleichzeitig betrifft und dessen frühzeitige Erkennung für die weitere Entwicklung des Kindes entscheidend ist.

Anlaufstellen, die weiterhelfen

Dieses Thema ist offen für Anlaufstellen wie Praxen, Apotheken oder Kliniken. Werden Sie eine Anlaufstelle, die hier erscheint.

Körperliche Zeichen

Das Syndrom zeigt sich in Befunden, die verschiedene Körperbereiche gleichzeitig betreffen – von den Knochen der Gliedmassen über das Gesicht bis zu den Füssen.

Behandlung

Da es sich um eine genetisch bedingte Entwicklungsstörung handelt, gibt es keine Therapie, die an der Ursache ansetzt – die Behandlung richtet sich nach den einzelnen betroffenen Organsystemen und zielt darauf ab, Funktion zu erhalten und die Entwicklung des Kindes bestmöglich zu unterstützen.

Was ist das Präaxiale Brachydaktylie-Syndrom Typ Temtamy?

Das Präaxiale Brachydaktylie-Syndrom Typ Temtamy ist eine sehr seltene angeborene Erkrankung, bei der bestimmte Finger und Zehen kürzer als üblich sind. Die Ursache liegt in einer Veränderung der Erbanlagen. Zusätzlich zur Kurzfingrigkeit können weitere körperliche Merkmale auftreten.
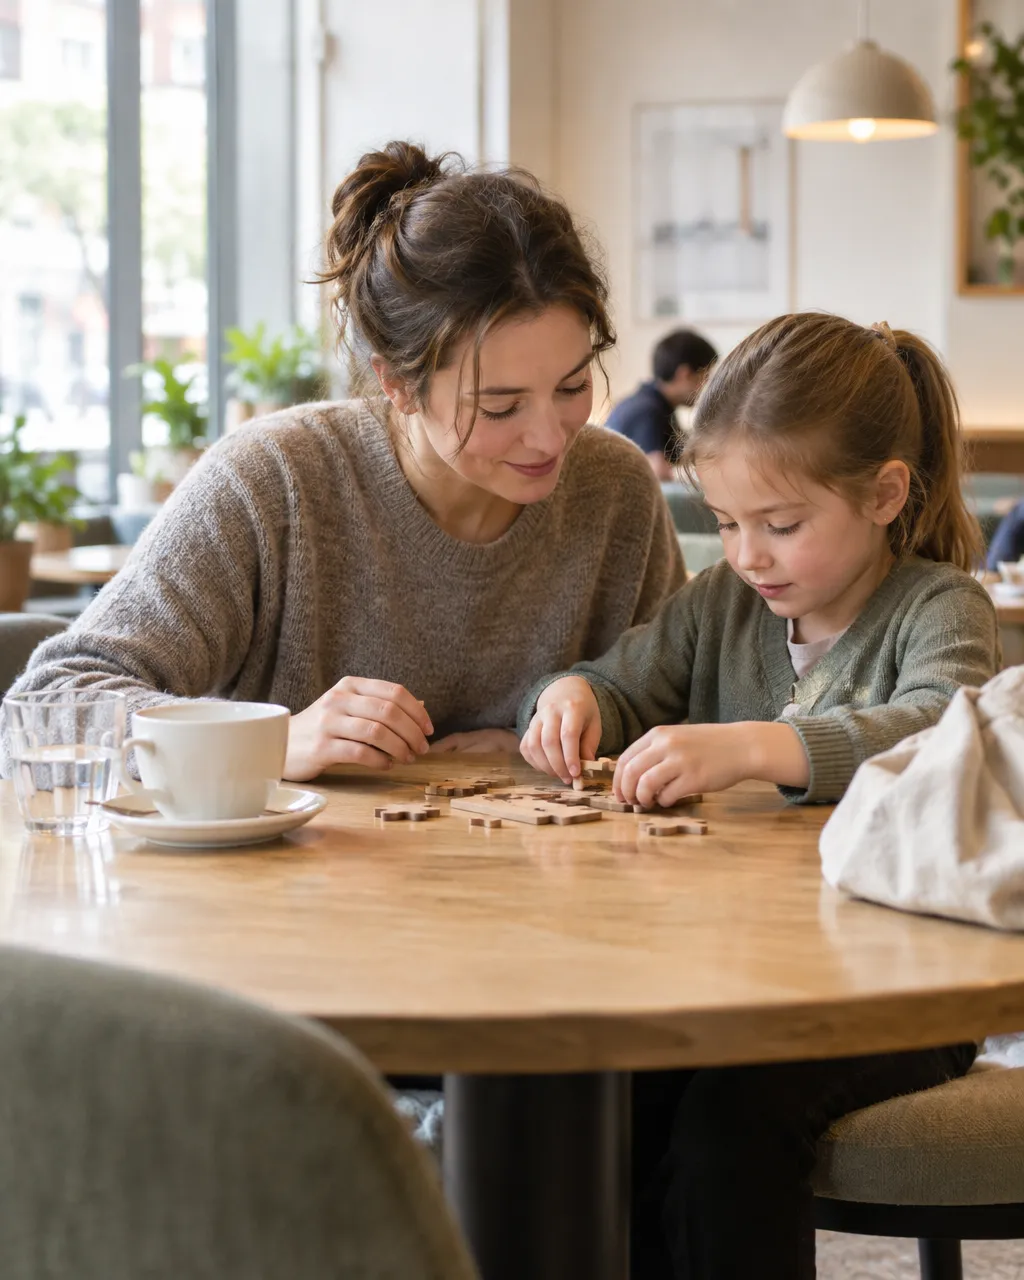
Erwachsener und Kind sitzen an einem Cafétisch und setzen gemeinsam ein Holzpuzzle zusammen, die Hände aktiv beschäftigt, im Zusammenhang mit angeborenen Fehlbildungen der Gliedmassen.

Hinter dem langen Namen steckt ein klar umrissenes Bild: Menschen mit diesem Syndrom werden mit Fingern und Zehen geboren, die in bestimmten Bereichen kürzer sind als bei anderen – nicht weil etwas in der Entwicklung schiefgelaufen ist, sondern weil eine bestimmte Veränderung in der Erbanlage dazu führt, dass sich die Knochen in diesen Bereichen anders entwickeln. Der Begriff „präaxial“ beschreibt, welche Seite der Hand oder des Fusses betroffen ist: die Seite des Daumens und der grossen Zehe. „Brachydaktylie“ bedeutet einfach Kurzfingrigkeit – also zu kurze Finger oder Zehen.

Das Syndrom wurde nach der ägyptischen Humangenetikerin Samia Temtamy benannt, die es erstmals systematisch beschrieben hat. Es gehört zur Gruppe der seltenen genetischen Skelettfehlbildungen und ist seit 2013 im internationalen Klassifikationssystem für seltene Erkrankungen (OMIM) unter einer eigenen Nummer geführt.

Wichtig zu verstehen: Dieses Syndrom ist von Geburt an vorhanden, nicht erworben. Es entsteht nicht durch äussere Einflüsse während der Schwangerschaft, sondern hat eine genetische Ursache, die bereits bei der Befruchtung vorliegt.

Was dieses Syndrom von ähnlichen Zuständen unterscheidet

Es gibt viele Formen von Kurzfingrigkeit – einige betreffen alle Finger gleichmässig, andere nur einzelne. Das Temtamy-Syndrom zeichnet sich dadurch aus, dass es spezifisch die daumenseitige (präaxiale) Region betrifft und gleichzeitig weitere körperliche Merkmale auftreten können, die über die Hände hinausgehen. Diese Kombination macht es zu einem eigenständigen Syndrom – nicht nur zu einer isolierten Handfehlbildung.

Welche Merkmale hat das Temtamy-Syndrom an Händen und Füssen?

Das auffälligste Merkmal sind verkürzte Daumen und grosse Zehen, teilweise auch andere Finger. Die betroffenen Knochen sind kürzer als üblich, was die Form der Hand und des Fusses sichtbar verändert. Die Beweglichkeit kann eingeschränkt sein, muss es aber nicht.

Das Kernmerkmal des Syndroms zeigt sich an den Händen und Füssen: Die Knochen auf der Daumenseite – also Daumen, Zeigefinger und grosse Zehe – sind kürzer als bei den meisten Menschen. Das liegt daran, dass bestimmte Knochen innerhalb der Finger (die sogenannten Fingerglieder) oder die Mittelhandknochen kürzer ausgebildet sind. Das sieht man oft schon beim ersten Blick auf die Hand: Der Daumen wirkt gedrungen, die Finger ungleichmässig in der Länge.

Bei manchen Betroffenen ist zusätzlich die Form der Fingerkuppen verändert – sie können breiter oder abgeflacht erscheinen. Auch an den Füssen ist die grosse Zehe häufig kürzer als erwartet. In einigen Fällen berichten Betroffene von einer eingeschränkten Beugefähigkeit einzelner Finger.

Was häufig verwechselt wird

Eltern bemerken die kürzeren Finger oft schon bei der Geburt, deuten sie aber manchmal als normale Variante oder „Familienform der Hände“ – besonders wenn ähnliche Merkmale auch bei einem Elternteil vorhanden sind. Das ist nachvollziehbar, kann aber dazu führen, dass eine gezielte Abklärung lange aufgeschoben wird. Der entscheidende Unterschied zu normalen Varianten liegt darin, dass beim Temtamy-Syndrom die Kurzfingrigkeit einem spezifischen Muster folgt und mit weiteren Merkmalen verbunden sein kann – das unterscheidet es von der blossen „kurzen Finger in der Familie“-Variante.

Ist das Temtamy-Syndrom erblich?

Ja, das Temtamy-Syndrom wird vererbt. Es folgt einem sogenannten autosomal-rezessiven Erbgang: Beide Elternteile müssen eine Veränderung in einem bestimmten Gen tragen, ohne selbst erkrankt zu sein. Nur wenn ein Kind von beiden Elternteilen diese Veränderung erbt, entwickelt es das Syndrom.

Das Temtamy-Syndrom entsteht durch eine Veränderung in einem bestimmten Abschnitt der Erbinformation – genauer gesagt im Gen CHSY1, das eine Rolle bei der Entwicklung von Knorpel und Knochen spielt. Diese Veränderung folgt einem bestimmten Vererbungsmuster, das man als „autosomal-rezessiv“ bezeichnet.

Was bedeutet das konkret? Jeder Mensch trägt von jedem Gen zwei Kopien – eine von der Mutter, eine vom Vater. Beim autosomal-rezessiven Muster reicht eine einzige funktionierende Genkopie aus, damit die Person selbst gesund bleibt. Erst wenn beide Kopien verändert sind – also je eine fehlerhafte von Mutter und Vater geerbt wird – entwickelt sich das Syndrom. Eltern, die je eine veränderte Kopie tragen (sogenannte Träger), sind selbst meist unauffällig.

Was das für Geschwister und künftige Kinder bedeutet

Wenn beide Elternteile Träger sind, gibt es bei jeder Schwangerschaft eine Wahrscheinlichkeit von 25%, dass das Kind das Syndrom entwickelt – unabhängig davon, ob vorherige Kinder betroffen waren oder nicht. Das klingt erschreckend, lässt sich aber durch genetische Beratung und pränatale Diagnostik gut einordnen. Eine humangenetische Beratung kann helfen, das individuelle Risiko für die eigene Familie zu verstehen – und welche Möglichkeiten es gibt.

Umfrage

Wie sind Sie erstmals mit dem Thema seltener genetischer Erkrankungen in Bezug auf die Entwicklung von Händen oder Fingern in Berührung gekommen?

Die Abstimmung erfolgt vollkommen anonym.

Wie wird das Präaxiale Brachydaktylie-Syndrom Typ Temtamy festgestellt?

Die Diagnose stützt sich auf drei Säulen: körperliche Untersuchung, Röntgenaufnahmen der Hände und Füsse sowie eine Genanalyse. Da das Syndrom sehr selten ist, wird es oft erst nach einer längeren Suche und mehreren Untersuchungen erkannt.

Der erste Schritt ist meist die körperliche Untersuchung: Ein erfahrener Arzt – oft ein Humangenetiker oder ein Kinderarzt mit Spezialisierung auf seltene Erkrankungen – erkennt das typische Muster der Kurzfingrigkeit und ordnet es ein. Allein aufgrund des äusseren Befundes lässt sich aber noch nicht sagen, ob es sich um das Temtamy-Syndrom oder eine andere Form der Kurzfingrigkeit handelt.

Röntgenaufnahmen der Hände und Füsse zeigen, welche Knochen genau kürzer sind und ob das Muster zum Syndrom passt. Das ist wichtig, weil unterschiedliche Formen von Kurzfingrigkeit verschiedene Knochen betreffen – und das Röntgenbild das entscheidende Unterscheidungsmerkmal liefert.

Die Sicherheit bringt letztlich eine Genanalyse aus einer Blutprobe. Dabei wird gezielt nach Veränderungen im CHSY1-Gen gesucht. Diese Untersuchung bestätigt die klinische Verdachtsdiagnose – oder schränkt sie ein.

Warum es oft länger dauert

Weil das Syndrom so selten ist, kennen viele Ärzte es nicht aus dem Studium oder der täglichen Praxis. Familien berichten häufig, dass die Kurzfingrigkeit zuerst als normale Variante eingestuft wurde – und erst nach weiteren auffälligen Merkmalen oder auf Eigendrängen der Familie eine Gendiagnostik eingeleitet wurde. Das ist kein Versagen einzelner Ärzte, sondern eine bekannte Herausforderung bei seltenen Erkrankungen. Zentren für seltene Erkrankungen – in der Schweiz etwa an den Universitätsspitälern – haben mehr Erfahrung mit solchen Diagnosestellungen.

Wie häufig ist das Temtamy-Syndrom?

Das Temtamy-Syndrom ist eine ausgesprochen seltene Erkrankung. Weltweit sind bisher nur sehr wenige Fälle in der medizinischen Literatur beschrieben. Genaue Häufigkeitszahlen existieren nicht – das Syndrom gilt als seltene genetische Erkrankung im Sinne der Orphan-Disease-Definition.

Seltene Erkrankungen werden in Europa als solche definiert, wenn weniger als 5 von 10'000 Menschen betroffen sind. Das Temtamy-Syndrom liegt weit darunter: In der gesamten medizinischen Fachliteratur sind bisher nur einzelne Familien und eine kleine Anzahl von Betroffenen beschrieben. Das bedeutet, dass die meisten Ärzte das Syndrom im Laufe ihrer Karriere nie zu Gesicht bekommen.

Diese extreme Seltenheit hat praktische Konsequenzen: Es gibt keine grossen Studien, keine langen Erfahrungswerte aus breiten Patientengruppen und keine nationalen Versorgungsprogramme, die speziell auf dieses Syndrom zugeschnitten wären. Was man weiss, stammt aus Fallberichten und kleinen Fallserien aus Ländern, in denen das Syndrom etwas häufiger beschrieben wurde – darunter Ägypten, wo Samia Temtamy geforscht hat.

Was extreme Seltenheit für Betroffene bedeutet

Die Seltenheit macht die Diagnose schwieriger und die Suche nach Gleichbetroffenen aufwendiger. Gleichzeitig gibt es internationale Netzwerke für seltene Erkrankungen – zum Beispiel Orphanet, das europäische Referenznetzwerk ERN ERNICA oder nationale Anlaufstellen wie Prokind in der Schweiz –, die Betroffene und Familien mit Informationen und Kontakten zu spezialisierten Zentren unterstützen können.

Gibt es eine Behandlung für das Temtamy-Syndrom?

Eine ursächliche Behandlung, die das Syndrom heilt, gibt es nicht. Was möglich ist: die Funktion der Hände und Füsse zu unterstützen und im Alltag zu verbessern. Dafür kommen je nach Situation Ergotherapie, Physiotherapie oder in manchen Fällen operative Eingriffe in Frage.

Das Temtamy-Syndrom ist eine genetisch bedingte Erkrankung – das bedeutet, die Ursache lässt sich mit heutigen Mitteln nicht beheben. Was die Behandlung leisten kann, ist funktionale Unterstützung: Wie gut kann die betroffene Person greifen, schreiben, gehen? Was lässt sich verbessern – und was sollte man realistischerweise nicht erwarten?

Ergotherapie ist oft der erste und wichtigste Schritt. Ergotherapeutinnen und Ergotherapeuten helfen dabei, alltägliche Aufgaben trotz kürzerer Finger zu bewältigen – durch angepasste Grifftechniken, Hilfsmittel und gezielte Übungen. Bei Kindern beginnt das früh, damit Schreiben, Basteln und Spielen möglichst reibungslos möglich werden.

In bestimmten Situationen kann ein handchirurgischer Eingriff helfen: etwa wenn ein Finger in einer ungünstigen Stellung steht, die die Funktion einschränkt, oder wenn eine Knochenkorrektur die Greiffähigkeit verbessern würde. Solche Entscheidungen werden individuell getroffen – es gibt keine Standardoperation für das Temtamy-Syndrom.

Was die Entscheidung für oder gegen einen Eingriff leitet

Die zentrale Frage lautet nicht: Wie sieht die Hand aus? Sondern: Wie gut funktioniert sie? Eingriffe werden sinnvoll, wenn sie die Funktion messbar verbessern – nicht primär aus ästhetischen Gründen. Eine ehrliche Einschätzung durch ein erfahrenes handchirurgisches Team ist dabei entscheidend, idealerweise in einem Zentrum, das Erfahrung mit angeborenen Handfehlbildungen hat.

Kann man mit dem Temtamy-Syndrom ein normales Leben führen?

Ja, für die meisten Betroffenen ist ein weitgehend normales Leben möglich. Die körperlichen Einschränkungen betreffen vor allem feinmotorische Aufgaben, und auch dabei lassen sich mit Übung und Hilfsmitteln gute Lösungen finden. Geistige Entwicklung und allgemeine Gesundheit sind in der Regel nicht beeinträchtigt.

Das ist die Frage, die Eltern am meisten beschäftigt – und die Antwort ist ermutigend: Das Temtamy-Syndrom betrifft primär die körperliche Form von Fingern und Zehen. Die geistige Entwicklung, das Lernen, die sozialen Fähigkeiten, die Lebenserwartung – all das ist durch das Syndrom selbst nicht beeinträchtigt.

Was im Alltag manchmal schwieriger ist: Tätigkeiten, die Feinmotorik erfordern – also das präzise Greifen kleiner Gegenstände, bestimmte Sportarten, das Schreiben von Hand. Viele Betroffene entwickeln im Laufe ihrer Kindheit eigene Strategien und Grifftechniken, die für sie gut funktionieren. Ergotherapeutische Begleitung in der frühen Kindheit kann diesen Prozess gezielt unterstützen.

Ein typisches Bild aus dem Alltag

Ein Kind mit Temtamy-Syndrom wächst auf, geht in die Schule, lernt Schreiben und Lesen – oft ohne dass die kürzeren Finger im Schulalltag gross auffallen. Wenn bestimmte Aufgaben schwieriger sind, lassen sich mit etwas Kreativität und den richtigen Hilfsmitteln Lösungen finden. Erwachsene Betroffene berichten in vielen Fällen, dass die Finger im Alltag kaum eine Rolle spielen – ausser in Situationen, in denen jemand fragt.

Betrifft das Temtamy-Syndrom nur die Finger und Zehen?

Nicht immer. Neben den Händen und Füssen können bei manchen Betroffenen weitere Merkmale auftreten – zum Beispiel im Bereich des Gesichts oder der Augen. Wie umfangreich das Syndrom sich zeigt, ist von Person zu Person verschieden.

Der Name des Syndroms hebt die Kurzfingrigkeit hervor – das ist das konstanteste und auffälligste Merkmal. Aber Syndrome sind selten auf einen einzigen Körperbereich beschränkt, und das gilt auch hier: In der medizinischen Beschreibung des Temtamy-Syndroms finden sich Hinweise auf weitere mögliche Merkmale, die aber nicht bei allen Betroffenen auftreten müssen.

Dazu gehören können Veränderungen im Bereich des Gesichts – etwa eine bestimmte Augenstellung oder charakteristische Gesichtszüge, die einem geübten Auge auffallen. Auch Veränderungen im Skelettbereich wurden beschrieben. Die genaue Ausprägung ist individuell verschieden, was typisch für seltene genetische Syndrome ist.

Was das für die Diagnose bedeutet

Weil das Syndrom unterschiedlich stark ausgeprägt sein kann, ist eine vollständige körperliche Untersuchung wichtig – nicht nur der Hände und Füsse. Humangenetiker schauen bei der Erstuntersuchung systematisch auf viele Körperbereiche, um das vollständige Bild zu erfassen. Das hilft nicht nur bei der Diagnose, sondern auch dabei, frühzeitig zu erkennen, ob bestimmte Bereiche besondere Aufmerksamkeit brauchen. Eltern sollten bei der Erstvorstellung ruhig fragen: Was schauen Sie sich alles an, und warum?

Was passiert, wenn das Temtamy-Syndrom nicht behandelt wird?

Das Syndrom ist nicht lebensbedrohlich, und die Kurzfingrigkeit ändert sich ohne Eingriff nicht. Ohne ergotherapeutische oder handchirurgische Unterstützung kann es aber sein, dass bestimmte Alltagsfunktionen schwieriger bleiben als nötig – besonders bei Kindern in der Entwicklungsphase.

Wer mit dem Wort „nicht behandelt“ eine ernste gesundheitliche Verschlechterung erwartet, kann aufatmen: Das Temtamy-Syndrom ist keine fortschreitende Erkrankung. Die Knochen werden nicht kürzer, es gibt keine Entzündungsreaktion, keine organische Gefährdung. Die Kurzfingrigkeit ist von Geburt an vorhanden – und bleibt so, wie sie ist.

Was aber passieren kann, wenn keine Unterstützung stattfindet: Kinder entwickeln möglicherweise ungünstige Kompensationsstrategien beim Greifen oder Schreiben, die langfristig zu Überbelastungen in anderen Bereichen führen können. Oder sie vermeiden bestimmte Tätigkeiten, die mit frühzeitiger Ergotherapie gut erlernbar gewesen wären. Das ist kein dramatisches Szenario – aber ein Argument dafür, früh mit einer Begleitung zu beginnen.

Wann ein Eingriff sinnvoller wird, je länger man wartet

Bei handchirurgischen Eingriffen gibt es oft ein optimales Zeitfenster – das Kindesalter, wenn der Knochen noch wächst und formbar ist. Wer lange wartet, schliesst bestimmte Optionen nicht aus, aber der Eingriff kann technisch schwieriger werden. Das ist kein Grund zur Panik, aber ein Grund, die Frage frühzeitig mit einem erfahrenen handchirurgischen Team zu besprechen – und dann in Ruhe zu entscheiden.

Können Eltern das Temtamy-Syndrom schon vor der Geburt erkennen lassen?

Ja, eine vorgeburtliche Diagnose ist möglich – wenn die familiäre Genveränderung bekannt ist. Dafür wird eine Probe des ungeborenen Kindes auf die spezifische Veränderung im Erbgut untersucht. Diese Untersuchung wird in spezialisierten Zentren angeboten.

Wenn in einer Familie bereits ein Kind mit Temtamy-Syndrom geboren wurde und die genaue Genveränderung bekannt ist, können Eltern bei einer weiteren Schwangerschaft eine vorgeburtliche Gendiagnose in Betracht ziehen. Das bedeutet: Eine Probe wird entnommen – entweder aus dem Mutterkuchen (Chorionzottenbiopsie, üblicherweise in der 11.–14. Schwangerschaftswoche) oder aus dem Fruchtwasser (Amniozentese, üblicherweise ab der 15. Schwangerschaftswoche) – und gezielt auf die bekannte Veränderung im CHSY1-Gen untersucht.

Wichtig: Diese Untersuchungen werden nur dann angeboten, wenn die familiäre Genveränderung zuvor durch eine genetische Analyse identifiziert wurde. Ohne diese Vorarbeit ist eine gezielte vorgeburtliche Diagnose nicht möglich.

Was Eltern vor einer Entscheidung wissen sollten

Eine vorgeburtliche Diagnose ist kein automatischer Schritt – sie ist eine sehr persönliche Entscheidung, die Eltern in Ruhe und gut begleitet treffen sollten. In der Schweiz ist eine umfassende genetische Beratung vor einer solchen Untersuchung gesetzlich vorgesehen. Diese Beratung hilft, die Möglichkeiten zu verstehen – ohne Druck in eine bestimmte Richtung. Neben der klassischen vorgeburtlichen Diagnostik gibt es in bestimmten Situationen auch die Möglichkeit einer vorgelagerten Untersuchung vor dem Einsetzen der Eizelle (Präimplantationsdiagnostik, PID) – ob das im Einzelfall infrage kommt, klären spezialisierte reproduktionsmedizinische Zentren.

Siehe auch

Oberbegriffe

  • Angeborene Innenohrschwerhörigkeit(Kongenitale Schallempfindungsschwerhörigkeit)
  • Angeborene Störung des Glykoprotein-Stoffwechsels(Störung des Glykoprotein-Stoffwechsels)
  • Angeborene Zahnfehlbildung(Kongenitale Anomalie des Zahns)
  • Autosomal-rezessive Erbkrankheit
  • Brachydaktylie
  • Erblich bedingter Hörverlust(Hereditärer Hörverlust)
  • Erbliche Entwicklungsstörung(Hereditäre Entwicklungsstörung)
  • Erbliche Erkrankung des Bewegungsapparats(Hereditäre Erkrankung des Bewegungsapparats)
  • Erbliche Zahnerkrankung(Hereditäre Zahnerkrankung)
  • Fehlbildungssyndrom mit Gliedmassendefekten(Multiples Malformationssyndrom mit Gliedmassendefekt als Hauptmerkmal)
  • Genetisch bedingte geistige Behinderung(Genetisch bedingte Intelligenzminderung)
  • Knochenstoffwechselerkrankung(Metabolische Osteopathie)

Anatomie

  • Finger- oder Zehenstruktur(Struktur der Finger und Zehen)
  • Hörsystem(Struktur des auditorischen Systems)
  • Knochenaufbau(Knochenstruktur)
  • Zahnaufbau(Zahnstruktur)

Änderungen verwerfen?

Ihre Änderungen sind noch nicht gespeichert.