
Cookies und externe Inhalte

Notwendige Cookies brauchen wir, damit die Website funktioniert; sie sind immer aktiv. Alles Weitere lädt nur, wenn Sie einwilligen oder es selbst aufrufen. Ihre Wahl können Sie jederzeit unter „Cookie-Einstellungen“ im Seitenfuss ändern; mehr dazu in der Datenschutzerklärung.

Inhalte anderer Anbieter, etwa die Karte bei einer Anlaufstelle oder ein Hörbeitrag. Beim Laden erfährt der Anbieter Ihre IP-Adresse und kann eigene Cookies setzen.

neomedis

Sprache

neomedis
Inhalt fachlich korrekt?

Der aktuelle Artikel ist aus meiner Sicht fachlich korrekt. Ich kann jederzeit später Korrekturen am Text vorschlagen. Bei Änderungen durch andere Fachpersonen nach meiner Zustimmung werde ich automatisch per E-Mail informiert.

Untersuchungsnomed 399128004wikidata Q826582

Röntgenstrukturanalyse(Röntgenkristallographie)

RöntgendiffraktometrieKristallstrukturanalyseRöntgenstrukturbestimmungRöntgenbeugungsanalyse

Wie ein Schattenspiel den Bauplan der Materie enthüllt

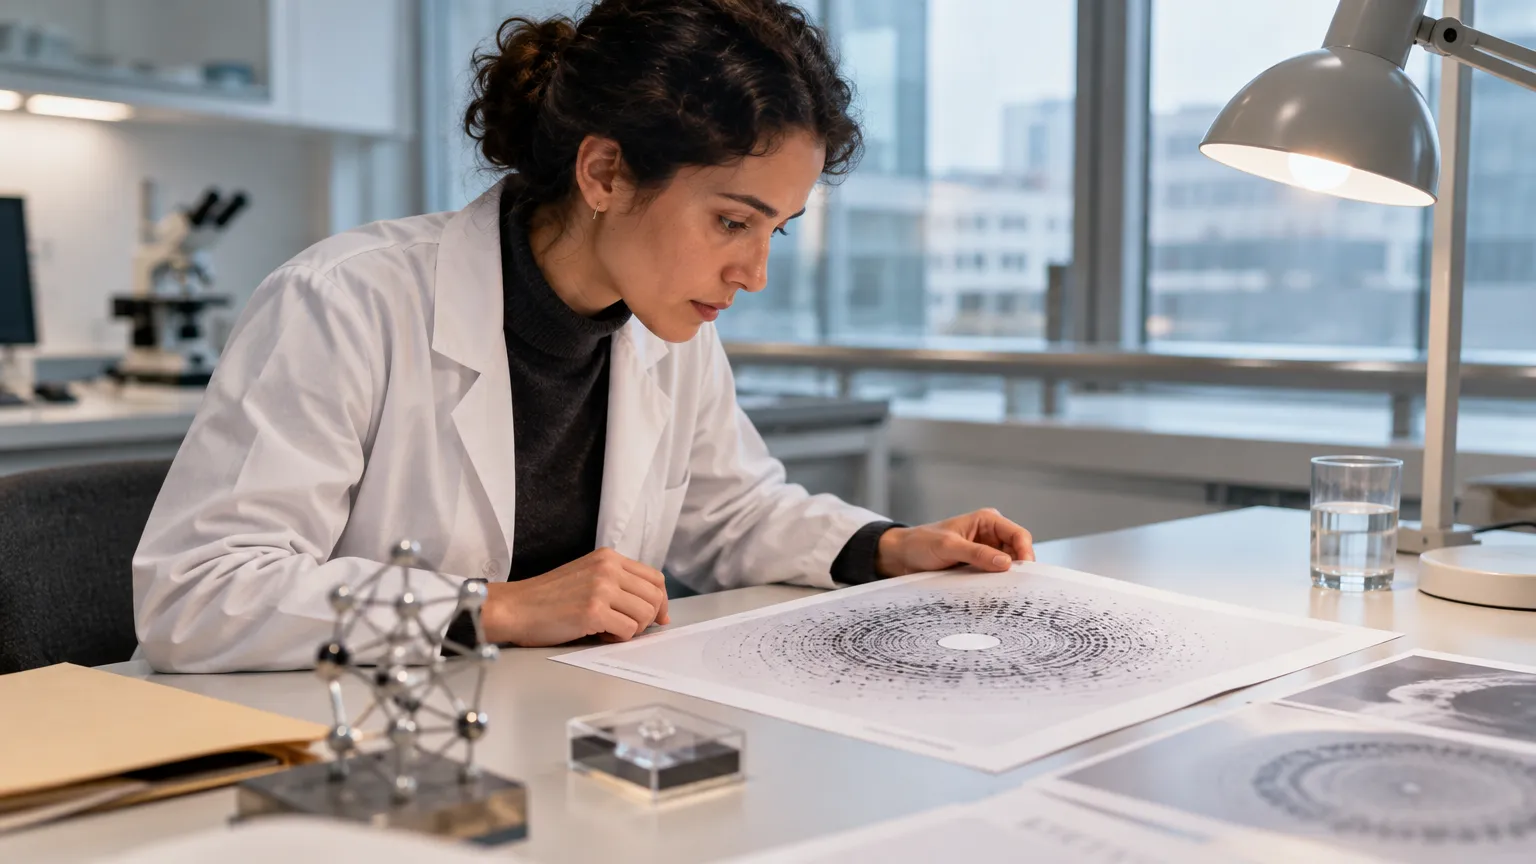
Forscher untersucht einen Beugungsmuster-Ausdruck an einem modernen Laborschreibtisch, im Kontext der Röntgenstrukturanalyse-Diagnostik.

Ein Kristall aus wenigen Millimetern Grösse kann verraten, wie ein Virus aufgebaut ist oder warum ein Medikament wirkt. Was wie ein einfaches Mineral aussieht, liefert Forschenden Bilder von Molekülen, die kein Mikroskop einfangen könnte. Aus diesen Aufnahmen entstehen Impfstoffe, Wirkstoffe und neue Erkenntnisse über Krankheiten, die sich sonst nicht sichtbar machen lassen. Wie gelingt es, aus einem stillen Kristall die verborgene Architektur des Lebens herauszulesen?

Mit künstlicher Intelligenz erstellt. Offen zur Prüfung durch Fachpersonen

Ein Arzt erklärt, warum ein bestimmtes Medikament bei einer Erkrankung wirkt – und die Antwort liegt in der dreidimensionalen Form eines einzelnen Eiweissmoleküls, die kleiner ist als ein tausendstel eines menschlichen Haars. Genau diese Formen sichtbar zu machen ist die Aufgabe der Röntgenkristallographie.

Ein verbreiteter Irrtum ist, dass Röntgenaufnahmen Bilder erzeugen – wie ein Foto. Die Röntgenkristallographie arbeitet grundlegend anders: Ein Kristall aus dem zu untersuchenden Stoff wird mit Röntgenstrahlen beschossen, und das entstehende Beugungsmuster wird mathematisch in eine dreidimensionale Struktur umgerechnet. Was entsteht, ist kein Bild, sondern ein Modell.

Dieses Verfahren hat in den letzten Jahrzehnten die Entwicklung unzähliger Medikamente ermöglicht – von Antibiotika bis zu Krebstherapien. Wer heute ein Medikament einnimmt, das gezielt an einem bestimmten Protein andockt, profitiert mit hoher Wahrscheinlichkeit von einer Struktur, die irgendwann mit diesem Verfahren entschlüsselt wurde.

Anlaufstellen, die weiterhelfen

Dieses Thema ist offen für Anlaufstellen wie Praxen, Apotheken oder Kliniken. Werden Sie eine Anlaufstelle, die hier erscheint.

Die Röntgenkristallographie ist selbst ein diagnostisch-analytisches Verfahren und keine Erkrankung, die behandelt wird – ein Behandlungsspektrum im klinischen Sinn existiert für das Verfahren nicht. Wo sie eingesetzt wird, geht es stets um die Erkenntnis von Strukturen, die dann anderen therapeutischen oder präventiven Massnahmen den Weg weisen.

Was ist eine Röntgenstrukturanalyse?

Die Röntgenstrukturanalyse ist ein Verfahren, mit dem Wissenschaftlerinnen und Wissenschaftler die genaue räumliche Anordnung der Atome in einem Stoff bestimmen. Dafür wird eine kristallisierte Probe mit Röntgenstrahlen beleuchtet, und das entstehende Muster verrät, wie die Atome im Innern angeordnet sind.
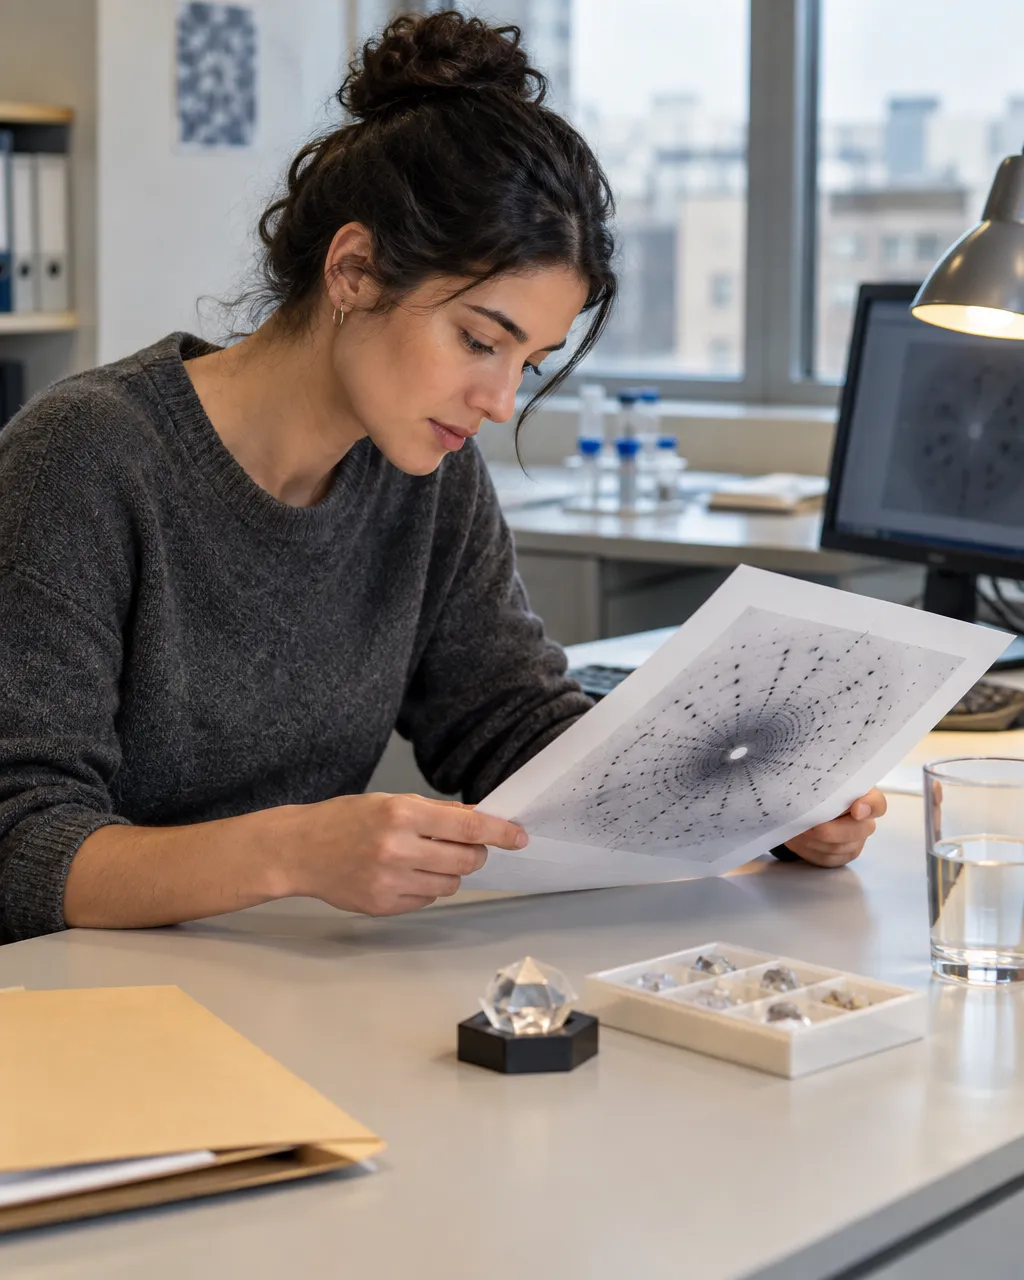
Forscherin untersucht einen Ausdruck eines Beugungsmusters an einem modernen Laborarbeitsplatz, im Kontext der Röntgenstrukturanalyse-Diagnostik.

Stell dir vor, du möchtest wissen, wie ein winziges Molekül – zum Beispiel ein Wirkstoff oder ein Protein – im Inneren aufgebaut ist: welche Atome es enthält, wie sie miteinander verbunden sind und wie das Ganze dreidimensional im Raum liegt. Für das menschliche Auge ist das direkt unsichtbar, auch mit dem stärksten Lichtmikroskop. Die Röntgenstrukturanalyse – in der Wissenschaft auch Röntgenkristallographie genannt – löst dieses Problem mit einem eleganten Umweg: Sie nutzt Röntgenstrahlen, deren Wellenlänge in derselben Grössenordnung liegt wie der Abstand zwischen Atomen.

Das Grundprinzip: Man bringt die zu untersuchende Substanz in eine geordnete, kristalline Form. Im Kristall sind die Moleküle millionenfach wiederholt und exakt gleich ausgerichtet. Wenn Röntgenstrahlen auf diesen Kristall treffen, werden sie an den Atomen in bestimmte Richtungen abgelenkt – ähnlich wie Licht an einem Prisma gebrochen wird. Das entstehende Ablenkungsmuster, ein sogenanntes Beugungsbild, wird aufgezeichnet. Aus diesem Muster lässt sich dann mathematisch rekonstruieren, wie die Atome im Molekül angeordnet sein müssen, um genau dieses Muster zu erzeugen.

Das Ergebnis ist ein dreidimensionales Modell der Molekülstruktur – mit Angaben zu Bindungslängen, Winkeln und der Gesamtform. Dieses Modell ist so präzise, dass es die Grundlage für viele weitere Forschungsschritte bildet: von der Entwicklung neuer Medikamente bis hin zum Verständnis biochemischer Prozesse im Körper.

Was die Methode von anderen unterscheidet

Viele Methoden können Aussagen über die chemische Zusammensetzung eines Stoffs machen. Die Röntgenstrukturanalyse ist aber eine der wenigen, die die dreidimensionale Atomstruktur direkt liefert – nicht als Schätzung, sondern als messbasiertes Modell. Dieser Unterschied ist entscheidend: Zwei Moleküle können aus denselben Atomen bestehen und trotzdem ganz unterschiedlich wirken, weil ihre räumliche Anordnung verschieden ist. Die Röntgenstrukturanalyse macht genau diesen Unterschied sichtbar.

Wofür wird die Röntgenstrukturanalyse eingesetzt?

Die Röntgenstrukturanalyse wird überall dort eingesetzt, wo man wissen muss, wie ein Molekül räumlich aufgebaut ist. Das reicht von der Entwicklung neuer Medikamente über die Materialforschung bis hin zur Grundlagenforschung in Biologie und Chemie.

Die wohl bekannteste Anwendung ist die Biologie und die Medikamentenentwicklung: Proteine – das sind die Arbeitsmoleküle des Körpers – haben sehr spezifische dreidimensionale Formen. Damit ein Wirkstoff an ein Protein andocken kann, muss seine Form zur Oberfläche des Proteins passen, ähnlich wie ein Schlüssel zum Schloss. Die Röntgenstrukturanalyse zeigt, wie dieses „Schloss“ genau aussieht. Forscherinnen und Forscher können dann gezielt Moleküle entwerfen, die dort hineinpassen.

Ebenso wichtig ist die Anwendung in der Materialwissenschaft: Metalle, Legierungen, Halbleiter und Keramiken haben kristalline Strukturen, deren Eigenschaften – Härte, elektrische Leitfähigkeit, Wärmebeständigkeit – direkt von ihrer atomaren Anordnung abhängen. Wer verstehen will, warum ein Material sich so verhält wie es sich verhält, schaut sich seine Kristallstruktur an.

In der Pharmakologie und Toxikologie hilft die Methode dabei, unbekannte Substanzen eindeutig zu identifizieren. Wenn zwei Verbindungen dieselbe chemische Formel haben, aber trotzdem unterschiedlich wirken – ein in der Chemie bekanntes Phänomen, das als räumliche Spiegelung zweier Moleküle beschrieben werden kann –, kann die Röntgenstrukturanalyse den Unterschied klar aufzeigen.

Historische Wendepunkte durch diese Methode

Zu den bekanntesten Anwendungen gehört die Aufklärung der Doppelhelixstruktur der DNS im Jahr 1953 – massgeblich ermöglicht durch Röntgenbeugungsbilder, die Rosalind Franklin angefertigt hatte. Seither wurden zahlreiche Nobelpreise für Arbeiten vergeben, die ohne die Röntgenstrukturanalyse nicht möglich gewesen wären. Dass wir heute die genaue Form von Viren, Enzymen oder Rezeptoren kennen, ist zu einem grossen Teil dieser Methode zu verdanken.

Wie funktioniert die Röntgendiffraktometrie?

Röntgenstrahlen treffen auf einen Kristall und werden an den regelmässig angeordneten Atomen in verschiedene Richtungen abgelenkt. Das entstehende Muster aus hellen und dunklen Punkten wird aufgezeichnet und mathematisch ausgewertet – so entsteht ein dreidimensionales Bild der Atomstruktur.

Der Prozess beginnt mit dem Kristall selbst. Im Kristall wiederholen sich die Moleküle in einer regelmässigen, gitterartigen Anordnung – stell dir ein dreidimensionales Schachbrettmuster vor, in dem jedes Feld von einem identischen Molekül besetzt ist. Diese Regelmässigkeit ist entscheidend, denn sie macht aus vielen einzelnen, winzigen Ablenkungssignalen ein messbares Muster.

Wenn ein gebündelter Röntgenstrahl auf diesen Kristall trifft, interagiert er mit den Elektronen der Atome. Die Atome streuen die Röntgenstrahlen – manche Richtungen verstärken sich durch konstruktive Überlagerung, andere löschen sich gegenseitig aus. Das Resultat ist ein charakteristisches Beugungsbild: ein Muster aus Punkten oder Ringen mit unterschiedlicher Intensität, das auf einem Detektor aufgefangen wird. Je nach Methode wird der Kristall dabei in verschiedene Winkel gedreht, um Beugungssignale aus vielen Richtungen zu sammeln.

Der schwierigere Teil ist die mathematische Auswertung. Aus dem Beugungsbild lässt sich durch eine komplexe Berechnung – eine sogenannte Fourier-Transformation, also ein mathematisches Verfahren zur Zerlegung eines Musters in seine Bestandteile – die Elektronendichteverteilung im Molekül rekonstruieren. Dort, wo Elektronen dicht beieinander liegen, befinden sich Atome. So entsteht Schritt für Schritt ein dreidimensionales Bild der Atomstruktur.

Warum der Kristall rotiert wird

Ein einzelnes Beugungsbild aus einer Richtung reicht nicht aus, um die vollständige Struktur zu rekonstruieren. Deshalb wird der Kristall systematisch in viele verschiedene Winkel gedreht, und für jeden Winkel wird ein neues Bild aufgenommen. Moderne Geräte tun das automatisch und sammeln dabei Tausende von Beugungsreflexionen. Je mehr und besser diese Daten, desto präziser und zuverlässiger wird am Ende das Strukturmodell.

Was kann man mit der Kristallstrukturanalyse herausfinden?

Die Kristallstrukturanalyse zeigt, wie genau die Atome eines Moleküls im Raum angeordnet sind: Bindungswinkel, Abstände zwischen Atomen, die Gesamtform und die räumliche Ausrichtung. Das ermöglicht Rückschlüsse auf chemische Eigenschaften, biologische Funktion und Reaktivität.

Das unmittelbare Ergebnis einer Röntgenstrukturanalyse ist ein dreidimensionales Koordinatenmodell: Für jedes Atom im Molekül wird eine genaue Position im Raum angegeben. Daraus lassen sich direkt die Bindungslängen – also die Abstände zwischen je zwei verbundenen Atomen – sowie die Bindungswinkel ablesen. Diese Grössen sind nicht beliebig: Sie verraten, welche Kräfte zwischen den Atomen wirken und wie stabil das Molekül ist.

Für Proteine und andere biologische Makromoleküle – also grosse, komplexe Moleküle wie Eiweisse oder Erbsubstanz – ist besonders die Gesamtform entscheidend. Proteine falten sich in spezifische dreidimensionale Strukturen, und erst diese Faltung bestimmt, was das Protein im Körper tut. Die Röntgenstrukturanalyse zeigt diese Faltung in atomarer Auflösung – also mit einem Detailgrad, der einzelne Atome unterscheidbar macht.

Ebenfalls sichtbar wird, ob und wie ein Wirkstoff an ein Protein gebunden hat: Man kann im Strukturmodell direkt ablesen, welche Atomgruppen des Wirkstoffs mit welchen Teilen des Proteins in Kontakt stehen, welche Abstände dabei herrschen und wie der Wirkstoff in der Bindungstasche des Proteins liegt. Das ist ein direktes Werkzeug für die gezielte Weiterentwicklung von Medikamenten.

Was nicht direkt aus dem Modell herauslesbar ist

Ein häufiges Missverständnis: Das Strukturmodell zeigt einen eingefrorenen Zustand. Moleküle bewegen sich in Lösung ständig, falten sich um, atmen. Die Röntgenstrukturanalyse eines Kristalls liefert eine Momentaufnahme – und zwar unter künstlichen Bedingungen (gefroren, als Feststoff). Dynamische Prozesse, also wie ein Molekül sich verändert oder wie flexibel es ist, lassen sich daraus nur begrenzt ablesen. Für diese Fragen sind ergänzende Methoden nötig.

Welche Substanzen lassen sich mit der Röntgenstrukturanalyse untersuchen?

Grundsätzlich lassen sich alle Substanzen untersuchen, die man in Kristallform bringen kann – von einfachen Salzen über organische Verbindungen bis hin zu grossen Proteinen und Viren. Die entscheidende Voraussetzung ist die Kristallisierbarkeit der Substanz.

Die Methode ist in ihrer chemischen Bandbreite bemerkenswert weit: Anorganische Verbindungen wie Salze, Minerale und Metalloxide waren historisch die ersten untersuchten Stoffe – sie kristallisieren oft leicht und liefern klare Beugungsbilder. Organische Moleküle wie Medikamente, Naturstoffe, Kunststoffbausteine oder Farbstoffe lassen sich ebenfalls untersuchen, sofern man sie in geeigneter Kristallform erhält.

Besonders herausfordernd, aber auch besonders wertvoll ist die Anwendung auf biologische Makromoleküle. Proteine, Nukleinsäuren (also DNS und RNS) sowie Komplexe aus mehreren Molekültypen lassen sich seit Jahrzehnten mit der Röntgenstrukturanalyse untersuchen. Die Herausforderung liegt hier weniger in der Messung selbst als in der Kristallisation: Grosse, flexible Moleküle kristallisieren schwer, und viele Proteinkristalle sind mechanisch sehr empfindlich. Dennoch sind heute zehntausende Proteinstrukturen in öffentlichen Datenbanken verfügbar – die meisten davon durch Röntgenstrukturanalyse bestimmt.

Auch ganze Viren wurden bereits mit dieser Methode strukturell untersucht – ein Befund, der direkte Konsequenzen für die Impfstoffentwicklung hatte, weil man die Oberfläche des Virus in atomarer Auflösung kennt.

Was sich nicht oder nur schwer untersuchen lässt

Substanzen, die sich nicht in geordnete Kristalle überführen lassen, sind für die klassische Röntgenstrukturanalyse schwer zugänglich. Dazu gehören viele Membranproteine – also Proteine, die normalerweise in einer Fettschicht verankert sind und sich ausserhalb dieser Umgebung entfalten oder verklumpen. Auch Moleküle, die in Lösung ständig ihre Form wechseln, liefern keine auswertbaren Kristalle. Für solche Fälle gibt es spezialisierte Weiterentwicklungen oder alternative Methoden.

Warum muss eine Substanz als Kristall vorliegen?

Ein einzelnes Molekül ist für Röntgenstrahlen viel zu klein, um ein messbares Signal zu erzeugen. Im Kristall sind Millionen identischer Moleküle exakt gleich ausgerichtet – ihre Signale überlagern sich und werden stark genug, um aufgezeichnet und ausgewertet zu werden.

Das fundamentale Problem der Röntgenstrukturanalyse ist das Verhältnis zwischen Signalgrösse und Rauschen. Ein einzelnes Molekül streut Röntgenstrahlen so schwach, dass dieses Signal im Hintergrundlärm völlig untergeht. Man bräuchte entweder extrem lange Messzeiten oder enorm intensiven Röntgenstrahl – und selbst dann wäre das Einzelmolekül durch die Strahlung längst zerstört, bevor ein auswertbares Bild entstünde.

Der Kristall löst dieses Problem durch Wiederholung und Ordnung. Im Kristall sind typischerweise Milliarden identischer Moleküle in einer regelmässigen dreidimensionalen Gitterstruktur angeordnet – alle in exakt derselben Ausrichtung. Die Röntgenstrahlen treffen also nicht auf ein Molekül, sondern gleichzeitig auf alle diese identischen Kopien. Ihre Streusignale überlagern sich konstruktiv in bestimmten Richtungen und löschen sich in anderen aus. Das Ergebnis ist ein starkes, messbares Beugungsmuster, das die Struktur des einzelnen Moleküls widerspiegelt.

Man kann sich das vorstellen wie einen Chor im Vergleich zu einer einzelnen Stimme: Eine Stimme ist im Lärm kaum hörbar, aber tausend Stimmen, die exakt dasselbe singen, ergeben ein klares, starkes Signal.

Die Herausforderung der Kristallisation

Genau deshalb ist die Kristallisation oft der aufwendigste Schritt der ganzen Analyse. Kleine organische Moleküle kristallisieren häufig zuverlässig. Proteine dagegen sind schwierig: Man muss Temperatur, pH-Wert (also den Säuregrad der Lösung), Salzgehalt, Zusatzstoffe und Konzentration fein abstimmen, bis sich geeignete Kristalle bilden – manchmal nach Wochen oder Monaten, manchmal gar nicht. In der Forschungspraxis wird oft mehr Zeit für die Kristallisation aufgewendet als für die eigentliche Messung.

Wie lange dauert eine Röntgenstrukturanalyse?

Die Messung am Gerät selbst kann von wenigen Stunden bis zu mehreren Tagen dauern. Der grösste Zeitaufwand liegt aber meist in der Kristallisation davor und der Datenauswertung danach – zusammen kann das Wochen bis Monate in Anspruch nehmen.

Die Gesamtdauer einer Röntgenstrukturanalyse lässt sich nicht auf eine einfache Zahl bringen, weil sie aus sehr unterschiedlichen Phasen besteht, die sich stark unterscheiden.

Die Kristallisation ist oft der langwierigste Teil. Bei kleinen Molekülen – Salzen oder einfachen organischen Verbindungen – kann ein geeigneter Kristall in Stunden oder wenigen Tagen entstehen. Bei Proteinen dagegen ist systematisches Ausprobieren vieler verschiedener Bedingungen die Regel, und selbst bei gutem Verlauf dauert es oft Wochen, bis ein für die Messung geeigneter Kristall vorliegt. Manchmal gelingt es trotz langer Bemühungen nicht.

Die eigentliche Messung am Röntgengerät ist vergleichsweise schnell. An modernen Grossforschungsanlagen – sogenannten Synchrotrons, also sehr grossen Ringbeschleunigern, die extrem intensive Röntgenstrahlung erzeugen – dauert die Datenaufnahme für ein Protein oft nur wenige Minuten bis Stunden. An Laborgeräten kann dieselbe Messung Stunden bis Tage in Anspruch nehmen.

Die Auswertung der Daten ist ebenfalls zeitintensiv. Aus den Beugungsbildern muss ein Strukturmodell berechnet, überprüft und verfeinert werden. Je nach Grösse des Moleküls und Qualität der Daten dauert das von einigen Stunden bis zu mehreren Wochen.

Was die Dauer in der Praxis bestimmt

Entscheidend ist, wie gut die Kristalle sind und wie gross das Molekül ist. Ein kleines, einfaches Molekül mit guten Kristallen kann innerhalb von Tagen vollständig analysiert sein. Eine neue Proteinkristallstruktur von einem Grossprojekt kann vom ersten Kristallisationsversuch bis zur publizierten Struktur ein bis zwei Jahre beanspruchen. Fortschritte in der Automatisierung – besonders an Synchrotron-Beamlines und in der Auswertungssoftware – haben die Gesamtdauer in den letzten zwei Jahrzehnten erheblich verkürzt.

Welche Rolle spielt die Röntgenstrukturanalyse bei der Medikamentenentwicklung?

Die Röntgenstrukturanalyse zeigt, wie ein Zielmolekül im Körper – etwa ein krankhaft verändertes Enzym – dreidimensional aussieht und wo ein Wirkstoff ansetzen kann. Auf dieser Basis lassen sich Medikamente gezielt entwerfen, statt sie zufällig zu suchen.

Medikamente wirken, weil sie an bestimmte Moleküle im Körper binden – an Rezeptoren, Enzyme oder andere Proteine. Damit diese Bindung funktioniert, müssen Form und chemische Eigenschaften des Wirkstoffs zur Bindungsstelle des Zielmoleküls passen. Ohne genaue Kenntnisse dieser Bindungsstelle bleibt die Suche nach einem passenden Wirkstoff weitgehend dem Zufall überlassen.

Die Röntgenstrukturanalyse verändert diese Situation grundlegend: Sie liefert ein atomgenaues Bild des Zielmoleküls – und oft auch des Zielmoleküls mit einem bereits gebundenen Wirkstoff. Man kann direkt ablesen, welche Atomgruppen des Wirkstoffs welche Teile der Bindungstasche berühren, welche Abstände optimal sind und wo das Molekül noch verbessert werden könnte. Auf dieser Basis werden neue Wirkstoffkandidaten am Computer entworfen und dann synthetisiert – ein Ansatz, der als strukturbasiertes Wirkstoffdesign bekannt ist.

Konkrete Erfolge: Viele HIV-Medikamente, bestimmte Krebstherapeutika und antivirale Wirkstoffe wurden massgeblich mit Hilfe von Strukturdaten aus der Röntgenstrukturanalyse entwickelt. Die Strukturaufklärung von Virusproteinen – etwa der Neuraminidase bei Influenzaviren – ermöglichte die gezielte Entwicklung von Wirkstoffen, die genau in deren Bindungstasche passen.

Vom Struktur-Bild zum Medikament: Typischer Ablauf

In der Praxis folgt die strukturbasierte Wirkstoffentwicklung einem iterativen Muster: Erst wird die Struktur des Zielproteins bestimmt. Dann werden Kandidatenmoleküle designed oder aus Substanzbibliotheken ausgewählt und getestet. Vielversprechende Kandidaten werden erneut kristallisiert – diesmal zusammen mit dem Protein – und die Bindungsstruktur wird analysiert. Aus diesen Daten entsteht die nächste Generation von Wirkstoffen. Dieser Zyklus wird so lange wiederholt, bis ein Kandidat die gewünschten Eigenschaften hat und in die klinische Prüfung gehen kann.

Was sind die Grenzen der Röntgenstrukturanalyse?

Die grössten Grenzen liegen in der Notwendigkeit eines guten Kristalls, der oft schwer herzustellen ist, sowie darin, dass die Methode nur Momentaufnahmen liefert und keine dynamischen Prozesse direkt abbilden kann. Bestimmte Molekülklassen sind mit dieser Methode schwer zugänglich.

Die Röntgenstrukturanalyse ist eine der mächtigsten Methoden der Strukturbiologie – aber sie hat klar definierte Grenzen, die in der Praxis regelmässig eine Rolle spielen.

Die erste und häufigste Grenze ist die Kristallisation. Nicht alle Substanzen lassen sich in geordnete, messbare Kristalle überführen. Membranproteine – also Proteine, die in der Fettschicht der Zellwand sitzen – kristallisieren besonders schwer, weil sie ausserhalb ihrer natürlichen Umgebung instabil werden. Auch grosse, flexible Proteinkomplexe oder ungeordnete Proteinbereiche entziehen sich der Kristallisation oft vollständig.

Die zweite Grenze ist der statische Charakter der Messung. Die Röntgenstrukturanalyse zeigt eine eingefrorene Momentaufnahme. Moleküle bewegen sich aber – Proteine schwingen, atmen, wechseln zwischen Zuständen. Diese Dynamik ist für die biologische Funktion oft entscheidend, aber aus einer Kristallstruktur allein nur begrenzt ableitbar.

Drittens: Der Kristall ist ein künstlicher Zustand. Die Packung der Moleküle im Kristall kann die Struktur leicht verzerren – manche Bereiche sind durch Kristallkontakte in einer Stellung fixiert, die in Lösung so nicht vorläge. Die Übertragung der Kristallstruktur auf die Situation im lebenden Organismus erfordert daher immer eine kritische Einschätzung.

Häufiger Denkfehler: Die Struktur ist die Funktion

Ein verbreiteter Irrtum ist die Gleichsetzung von Struktur und Funktion. Eine Kristallstruktur zeigt, wie ein Molekül aussieht – nicht, was es tut. Zwei Proteine mit ähnlicher Struktur können völlig verschiedene Funktionen haben. Und umgekehrt: Ein Protein, das im Kristall in einer bestimmten Konformation – also Raumform – gezeigt wird, kann in der Zelle ganz anders aussehen. Die Röntgenstrukturanalyse liefert einen unverzichtbaren Ausgangspunkt, aber immer nur einen unter mehreren notwendigen Schritten zum Verständnis biologischer Prozesse.

Welche alternativen Methoden gibt es zur Röntgenstrukturanalyse?

Die wichtigsten Alternativen sind die Kryo-Elektronenmikroskopie für grosse biologische Moleküle, die NMR-Spektroskopie für kleinere Moleküle in Lösung sowie computergestützte Strukturvorhersagen wie AlphaFold. Jede Methode hat ihre eigenen Stärken und Einsatzbereiche.

In den letzten Jahrzehnten haben sich mehrere Methoden entwickelt, die die Röntgenstrukturanalyse ergänzen oder in bestimmten Situationen ersetzen können.

Die Kryo-Elektronenmikroskopie – oft als Kryo-EM abgekürzt – hat sich seit den 2010er Jahren zur ernsthaften Konkurrenz entwickelt. Dabei wird eine Probe blitzschnell eingefroren und dann mit Elektronen statt Röntgenstrahlen durchleuchtet. Der grosse Vorteil: Es braucht keinen Kristall. Grosse Proteinkomplexe, Membranproteine und Viren, die sich nicht kristallisieren lassen, können so trotzdem in atomarer Auflösung untersucht werden. Für grosse Moleküle ab einer bestimmten Grösse ist die Kryo-EM heute oft die Methode der Wahl.

Die NMR-Spektroskopie – ein Verfahren, das auf den magnetischen Eigenschaften von Atomkernen basiert und das Fachleute auch als Kernspinresonanzspektroskopie bezeichnen – ermöglicht Strukturbestimmungen in Lösung, also unter Bedingungen, die der biologischen Realität näherkommen. Ihr Nachteil: Sie ist auf kleinere Moleküle beschränkt und liefert bei grossen Proteinen weniger präzise Ergebnisse.

Seit 2021 hat die computergestützte Strukturvorhersage durch das Programm AlphaFold eine neue Dimension erreicht. AlphaFold kann für viele Proteine allein aus der Aminosäuresequenz – also der Abfolge der Bausteine – ein dreidimensionales Strukturmodell vorhersagen, das den experimentell bestimmten Strukturen oft sehr nahe kommt. Für die Grundlagenforschung ist das eine Revolution; für die präzise Analyse der Bindungsstellen eines Wirkstoffs oder für Strukturen, die von bekannten Proteinen stark abweichen, bleiben experimentelle Methoden unverzichtbar.

Wie die Methoden zusammenspielen

In der modernen Strukturbiologie werden diese Methoden zunehmend kombiniert. Eine typische Strategie: AlphaFold liefert ein erstes Modell, das als Ausgangspunkt für die Auswertung von Röntgen- oder Kryo-EM-Daten dient. Oder: Eine grobe Kryo-EM-Struktur wird durch Röntgendaten von kleineren Teilbereichen des Moleküls verfeinert. Keine Methode ist für alle Fragen gleich gut geeignet – die Wahl hängt von der Grösse des Moleküls, der verfügbaren Probenmenge, der gewünschten Auflösung und der wissenschaftlichen Frage ab.

Siehe auch

Oberbegriffe

  • Molekularbiologische Methode

Änderungen verwerfen?

Ihre Änderungen sind noch nicht gespeichert.