
Cookies und externe Inhalte

Notwendige Cookies brauchen wir, damit die Website funktioniert; sie sind immer aktiv. Alles Weitere lädt nur, wenn Sie einwilligen oder es selbst aufrufen. Ihre Wahl können Sie jederzeit unter „Cookie-Einstellungen“ im Seitenfuss ändern; mehr dazu in der Datenschutzerklärung.

Inhalte anderer Anbieter, etwa die Karte bei einer Anlaufstelle oder ein Hörbeitrag. Beim Laden erfährt der Anbieter Ihre IP-Adresse und kann eigene Cookies setzen.

neomedis

Sprache

neomedis
Inhalt fachlich korrekt?

Der aktuelle Artikel ist aus meiner Sicht fachlich korrekt. Ich kann jederzeit später Korrekturen am Text vorschlagen. Bei Änderungen durch andere Fachpersonen nach meiner Zustimmung werde ich automatisch per E-Mail informiert.

Diagnosesnomed 254079002wikidata Q55782326icd-10 Q77.7

Spondyloenchondrodysplasie

SpondyloenchondromatoseSPENCD

Wenn Wachstum und Abwehrkräfte gemeinsam aus dem Takt geraten

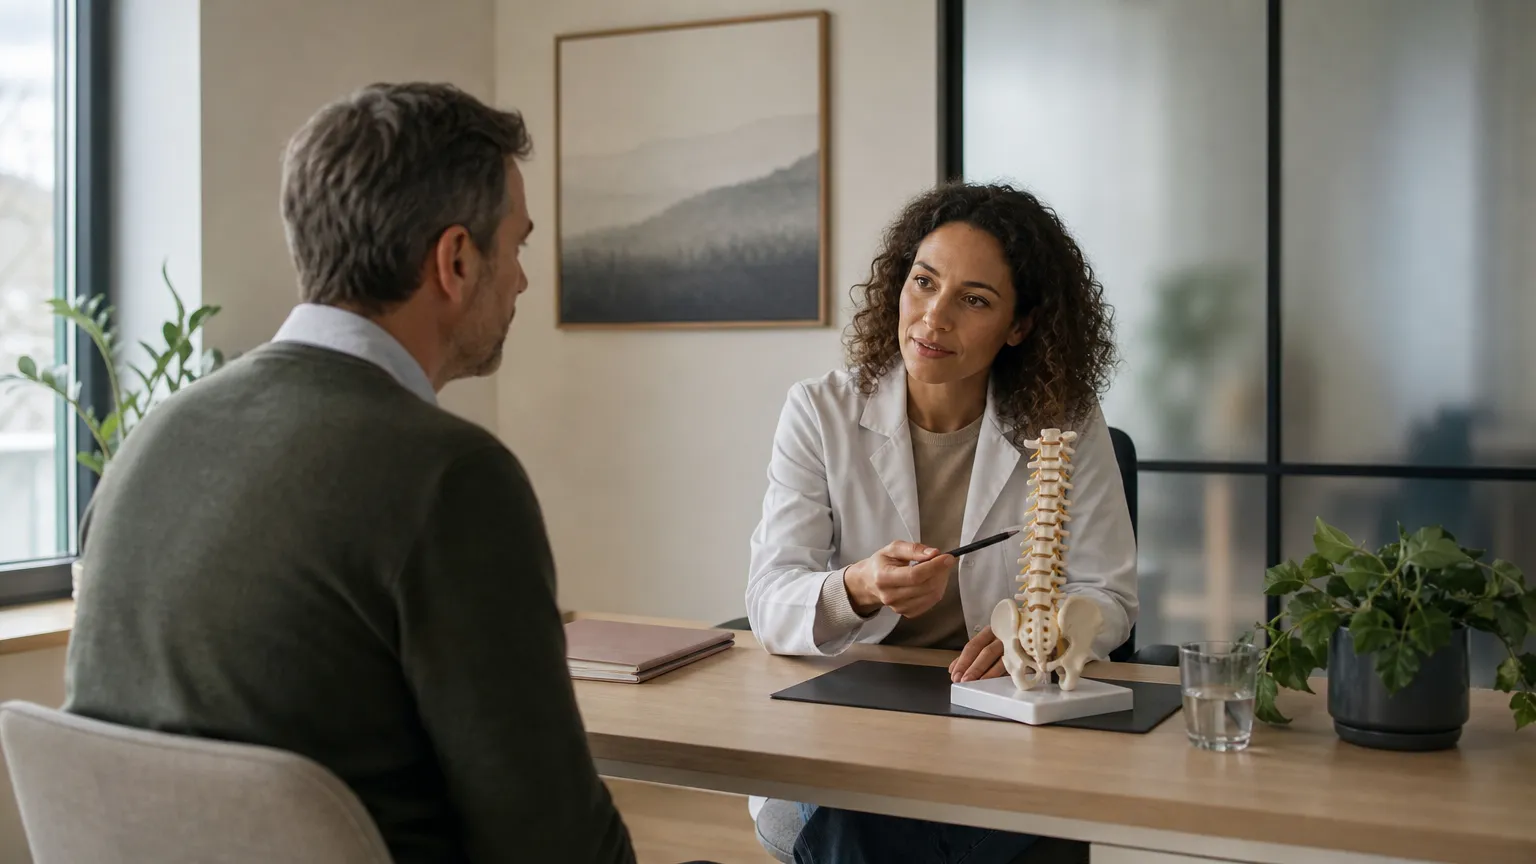
Erwachsener Patient und Ärztin in einem ruhigen Konsultationszimmer mit einem Wirbelsäulenmodell aus Knochen auf dem Schreibtisch, im Kontext der Diagnostik einer seltenen Skeletdysplasie.

Manche Kinder wirken einfach kleiner als ihre Klassenkameraden – eine Beobachtung, die Eltern oft auf die leichte Schulter nehmen. Tatsächlich kann hinter verzögertem Wachstum weit mehr stecken als reine Veranlagung: Veränderungen an der Wirbelsäule, wiederkehrende Entzündungen und eine Immunabwehr, die sich gegen den eigenen Körper richtet. Was verbindet Knochen, Nerven und Immunsystem in einem einzigen, seltenen Krankheitsbild?

Mit künstlicher Intelligenz erstellt. Offen zur Prüfung durch Fachpersonen

Inhaltsverzeichnis
Inhaltsverzeichnis

Ein Kind wächst langsamer als Gleichaltrige, hat eine auffällige Körperhaltung – und gleichzeitig kämpft sein Immunsystem gegen den eigenen Körper. Dass beides zusammengehören könnte, liegt für die meisten Eltern und auch für viele Ärztinnen zunächst fern.

Genau das ist das Ungewöhnliche an der Spondyloenchondrodysplasie: Ein einzelner Gendefekt stört gleichzeitig den Aufbau von Knochen und Knorpel und bringt das Immunsystem aus dem Gleichgewicht. Der Körper produziert dabei dauerhaft erhöhte Mengen eines Botenstoffs namens Interferon-I – ein Signal, das eigentlich bei Virusinfektionen Alarm schlägt, hier aber ohne äusseren Anlass ständig aktiv bleibt und das Immunsystem in einen Zustand chronischer Fehlaktivierung versetzt.

Weil Skelett- und Immunprobleme selten gemeinsam gedacht werden, vergehen zwischen ersten Zeichen und einer gesicherten Diagnose oft Jahre. Die Erkrankung ist sehr selten – und tritt gehäuft in Familien auf, in denen Blutsverwandtschaft besteht, weil sie nach einem autosomal-rezessiven Muster vererbt wird: Beide Elternteile müssen die Veränderung tragen, damit ein Kind erkrankt.

Anlaufstellen, die weiterhelfen

Dieses Thema ist offen für Anlaufstellen wie Praxen, Apotheken oder Kliniken. Werden Sie eine Anlaufstelle, die hier erscheint.

Beschwerden

Das Bild der Erkrankung wird von zwei Seiten geprägt: Skelettveränderungen, die das Wachstum hemmen, und neurologische Auffälligkeiten wie eine erhöhte Muskelspannung, die auf eine Beteiligung des zentralen Nervensystems hinweisen – während eine Entwicklungsverzögerung nicht bei allen Betroffenen auftritt, aber klinisch bedeutsam ist, wenn sie vorkommt.

Ursachen & Risikofaktoren

Die Erkrankung hat eine einzige biologische Ursache – einen autosomal-rezessiv vererbten Gendefekt –, wobei Blutsverwandtschaft der Eltern das Risiko, dass beide die veränderte Genversion tragen, deutlich erhöht.

Behandlung

Eine ursächliche Behandlung existiert nicht; die Therapie richtet sich nach den betroffenen Systemen und zielt darauf ab, die Fehlaktivierung des Immunsystems zu dämpfen und Folgeschäden zu begrenzen – von immunsuppressiven Ansätzen bis hin zu gezielten Wirkstoffen, die in den chronisch überaktivierten Interferon-Signalweg eingreifen.

Mögliche Folgen

Die schwerste Komplikation ist die Entwicklung eines systemischen Lupus erythematodes, der bei einem Viertel bis zur Hälfte der Betroffenen auftritt und durch die dauerhaft erhöhte Interferon-Aktivität direkt aus dem Krankheitsmechanismus folgt – eine autoimmune Blutarmut (hämolytische Anämie) kommt seltener hinzu, ist aber klinisch relevant.

Was ist eine Spondyloenchondrodysplasie?

Spondyloenchondrodysplasie ist eine sehr seltene, angeborene Erkrankung, bei der das Knochenwachstum gestört ist und gleichzeitig das Immunsystem nicht richtig funktioniert. Ursache ist ein Defekt in einem bestimmten Gen. Die Erkrankung betrifft die Wirbelsäule, die langen Knochen und – in unterschiedlichem Ausmass – das Abwehrsystem des Körpers.
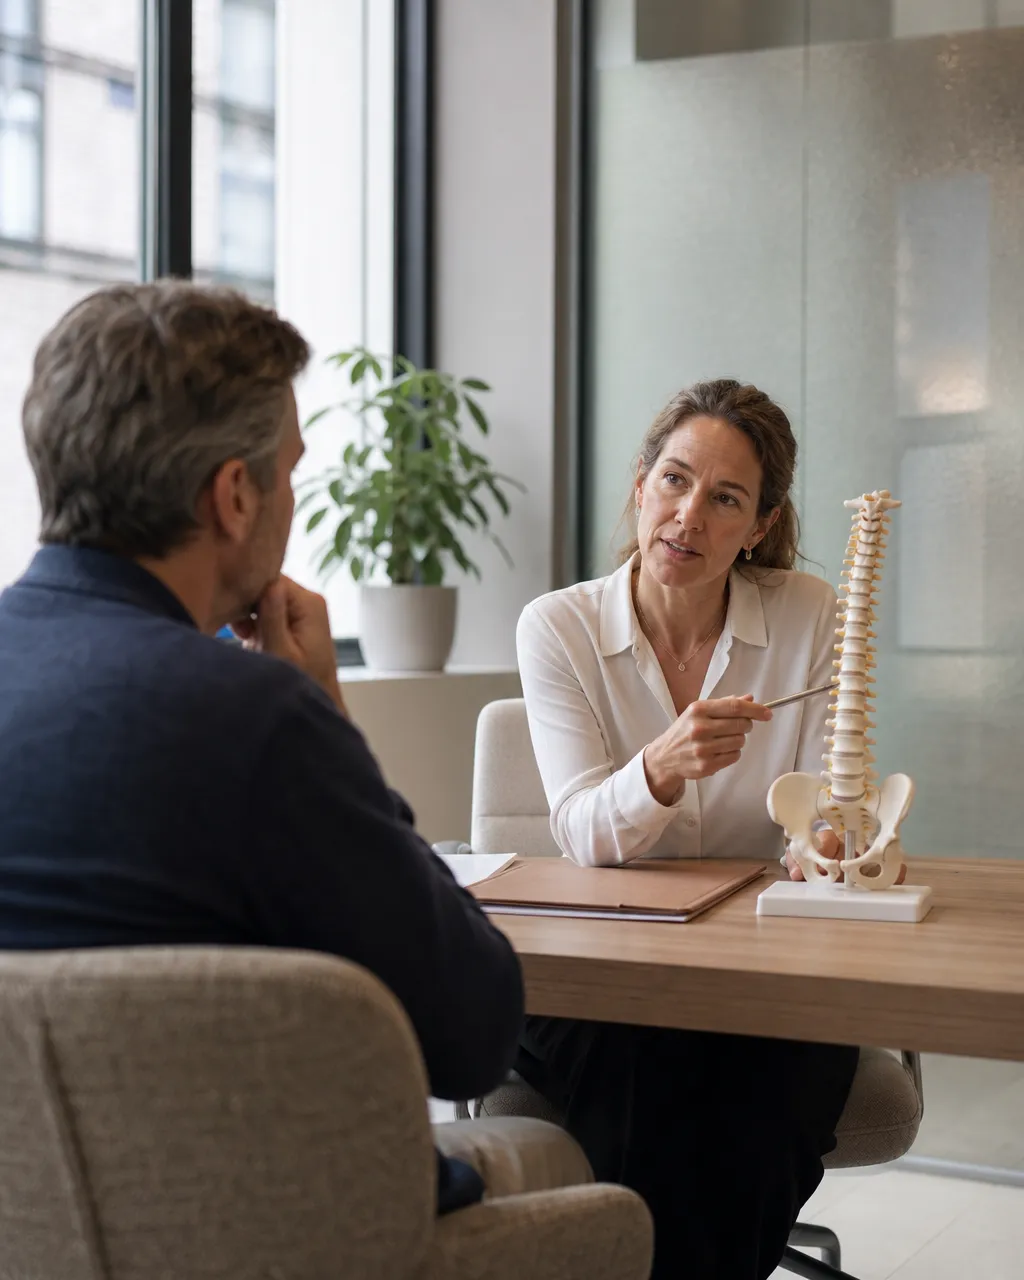
Erwachsener Patient und Ärztin in einem ruhigen Konsultationszimmer mit einem Skelettmodell der Wirbelsäule auf dem Schreibtisch, im Kontext der Diagnostik einer seltenen Skelettdysplasie wie der Spondyloenchondrodysplasie.

Spondyloenchondrodysplasie – abgekürzt SPENCD – gehört zur Gruppe der erblichen Skeletterkrankungen, die von Geburt an vorhanden sind. Der Begriff klingt sperrig, lässt sich aber auseinandernehmen: Spondylo bezieht sich auf die Wirbelsäule, enchondro auf Veränderungen im Knorpelgewebe innerhalb der Knochen, und dysplasie bedeutet, dass das Gewebe sich nicht normal entwickelt hat. Kurz gesagt: Die Knochen wachsen und formen sich anders als üblich, besonders die Wirbelkörper und die langen Röhrenknochen in Armen und Beinen.

Was SPENCD von vielen anderen Skeletterkrankungen unterscheidet, ist ein zweites, zunächst überraschendes Merkmal: Das Immunsystem ist ebenfalls betroffen. Die Erkrankung entsteht durch Veränderungen (Varianten) im Gen ACP5, das die Bauanleitung für ein Enzym namens Tartrat-resistente saure Phosphatase enthält. Dieses Enzym – oft abgekürzt als TRAP – spielt sowohl im Knochen-Stoffwechsel als auch in der Steuerung bestimmter Immunzellen eine Rolle. Fehlt es oder funktioniert es nicht richtig, geraten beide Systeme aus dem Gleichgewicht.

Das Ergebnis ist ein breites Spektrum: Manche Betroffenen haben vor allem Skelettprobleme, andere kämpfen hauptsächlich mit einem überaktiven Immunsystem, das den eigenen Körper angreift – und viele erleben beides in unterschiedlicher Ausprägung. Hinzu können neurologische Auffälligkeiten kommen, etwa eine verlangsamte geistige Entwicklung oder ein erhöhter Druck im Schädel.

Was SPENCD von ähnlichen Erkrankungen unterscheidet

SPENCD wird manchmal mit anderen Skelettdysplasien verwechselt, weil die Knochenveränderungen im Röntgenbild zunächst ähnlich aussehen können. Der entscheidende Unterschied liegt in der Kombination: Skelettbefunde plus Immunsystem-Beteiligung plus mögliche neurologische Zeichen – das ist für viele andere Skelettdysplasien nicht typisch. Hinzu kommt der genetische Befund: Nur der Nachweis von Veränderungen in beiden Kopien des ACP5-Gens bestätigt die Diagnose sicher. Wer bei einem Kind Kleinwuchs und häufige Infekte gleichzeitig sieht, sollte an SPENCD denken – auch wenn die Erkrankung insgesamt sehr selten ist.

Wie wird eine Spondyloenchondrodysplasie vererbt?

Spondyloenchondrodysplasie wird durch einen Fehler in einem bestimmten Gen verursacht und folgt einem autosomal-rezessiven Erbgang. Das bedeutet: Ein Kind erkrankt nur dann, wenn es von beiden Elternteilen je eine fehlerhafte Genkopie geerbt hat. Eltern, die je nur eine fehlerhafte Kopie tragen, sind selbst gesund, aber Träger.

Jedes Gen im menschlichen Körper liegt in zwei Exemplaren vor – eines vom Vater, eines von der Mutter. Bei SPENCD ist das Gen ACP5 betroffen. Damit die Erkrankung auftritt, müssen beide Kopien dieses Gens verändert sein. Ist nur eine Kopie betroffen, produziert die zweite, intakte Kopie genug von dem fehlenden Enzym – die Person bleibt gesund und merkt in der Regel nichts. Man spricht dann von einem Träger oder einer Trägerin.

Haben beide Elternteile je eine veränderte und eine gesunde Kopie – was man als heterozygoten Trägerstatus bezeichnet –, dann besteht bei jeder Schwangerschaft eine Wahrscheinlichkeit von 25%, dass das Kind beide veränderten Kopien erbt und erkrankt. Die Wahrscheinlichkeit, dass das Kind Träger wird (ohne selbst zu erkranken), liegt bei 50%; und mit 25% Wahrscheinlichkeit erbt es zwei gesunde Kopien.

Was das für Familien bedeutet

Wenn in einer Familie ein Kind mit SPENCD diagnostiziert wurde, ist es sehr wahrscheinlich, dass beide Elternteile Träger sind – auch wenn sie selbst vollkommen gesund wirken. Für die Familienplanung ist das relevant: Bei jeder weiteren Schwangerschaft besteht dieselbe 1-zu-4-Wahrscheinlichkeit. Eine genetische Beratung kann helfen, diese Situation einzuordnen und – falls gewünscht – Möglichkeiten der vorgeburtlichen Diagnostik zu besprechen. Geschwister eines betroffenen Kindes sollten ebenfalls genetisch untersucht werden, da sie möglicherweise ebenfalls betroffen sind, auch wenn die Zeichen noch weniger auffällig sind.

Welche Beschwerden treten bei einer Spondyloenchondrodysplasie auf?

Die häufigsten Beschwerden sind Kleinwuchs, Rückenschmerzen und eine eingeschränkte Beweglichkeit der Wirbelsäule. Viele Betroffene haben zudem ein überaktives Immunsystem, das sich wie eine rheumatische Erkrankung anfühlen kann. Manche zeigen auch neurologische Auffälligkeiten wie Entwicklungsverzögerungen oder Kopfschmerzen.

Das Beschwerdebild bei SPENCD ist nicht einheitlich – es reicht von kaum merklichen Skelettveränderungen bis hin zu einer deutlich eingeschränkten Lebensqualität. Drei Bereiche stehen im Vordergrund:

Skelett und Wachstum: Die betroffenen Knochen – vor allem die Wirbelkörper und die langen Knochen in Armen und Beinen – wachsen und formen sich nicht normal. Das führt meistens zu einem deutlichen Kleinwuchs, oft schon im Kindesalter erkennbar. Hinzu kommen häufig Rückenschmerzen, eine verkürzte Wirbelsäule und eine eingeschränkte Beweglichkeit. Manche Betroffene entwickeln auch eine auffällige Körperhaltung durch Veränderungen an den Wirbelkörpern.

Immunsystem: Ein überaktives Immunsystem, das fälschlicherweise körpereigenes Gewebe angreift, tritt bei einem Teil der Betroffenen auf. Das kann sich ähnlich anfühlen wie eine rheumatische Erkrankung – mit Gelenkentzündungen, Hautveränderungen oder Zeichen, die an Lupus erinnern (eine Erkrankung, bei der das Abwehrsystem verschiedene Organe angreift). Wie stark dieser Teil des Krankheitsbilds ausgeprägt ist, variiert erheblich von Person zu Person.

Nervensystem: Bei einem Teil der Betroffenen sind auch Gehirn und Nervensystem beteiligt. Das kann sich als verlangsamte geistige Entwicklung, Krampfanfälle oder ein erhöhter Druck im Schädel zeigen. Letzteres entsteht, wenn der knöcherne Schädelkaum Platz für das wachsende Gehirn lässt – was rasch behandlungsbedürftig sein kann.

Typische Denkfehler beim Beschwerdebild

Ein häufiges Missverständnis: Weil die Beschwerden so unterschiedliche Organsysteme betreffen, werden sie oft jahrelang getrennt behandelt – das Kind beim Orthopäden wegen Kleinwuchs, beim Rheumatologen wegen Gelenkentzündungen, beim Neurologen wegen Entwicklungsverzögerung. Dass alle drei Stränge eine gemeinsame Ursache haben könnten, fällt erst auf, wenn jemand das Gesamtbild zusammensetzt. Genau darin liegt die grösste Verzögerung auf dem Weg zur richtigen Diagnose.

Umfrage

Wie sind Sie zum ersten Mal mit der Spondyloenchondrodysplasie in Berührung gekommen?

Die Abstimmung erfolgt vollkommen anonym.

Woran erkennt man eine Spondyloenchondrodysplasie beim Kind?

Beim Kind fällt SPENCD oft zuerst durch Kleinwuchs und eine auffällige Körperhaltung auf. Im Röntgenbild zeigen die Wirbelkörper und die langen Knochen typische Veränderungen. Wenn gleichzeitig häufige Infekte oder Entzündungszeichen auftreten, sollte gezielt an diese Erkrankung gedacht werden.

Die ersten Zeichen zeigen sich meistens im Kleinkindalter, wenn die Wachstumskurve des Kindes deutlich unter den Erwartungswerten bleibt. Eltern und Kinderärztinnen bemerken, dass das Kind kleiner ist als Gleichaltrige – und dass das nicht nur eine familiäre Variante zu sein scheint, sondern von weiteren Auffälligkeiten begleitet wird.

Im Röntgenbild sind die Veränderungen charakteristisch: Die Wirbelkörper sind abgeflacht und in ihrer Form verändert – Fachleute sprechen von Platyspondylie (abgeplatteten Wirbelkörpern). In den langen Knochen finden sich sogenannte Enchondrome, das sind gutartige Knorpelinseln innerhalb des Knochen, die im Bild als helle Flecken sichtbar sind. Dieses Muster – Platyspondylie plus Enchondrome – ist typisch für SPENCD und hilft, die Erkrankung von ähnlichen Skelettdysplasien abzugrenzen.

Wenn gleichzeitig häufige oder ungewöhnlich schwere Infekte auftreten, wenn Blutwerte auf eine dauerhafte Entzündung hindeuten oder wenn das Kind neurologisch auffällt, verdichten sich die Hinweise. Eine wichtige Orientierung für Eltern und Fachpersonen:

Zeichen, die zusammen auf SPENCD hindeuten können

  • Kleinwuchs, der früh auffällt und im Verlauf zunimmt
  • Auffällige Körperhaltung oder eingeschränkte Beweglichkeit der Wirbelsäule
  • Häufige Infekte oder Entzündungsreaktionen, die sich nicht einfach erklären lassen
  • Auffälligkeiten in der geistigen oder motorischen Entwicklung
  • Röntgenbefund mit abgeplatteten Wirbelkörpern und Knorpelinseln in den langen Knochen

Kein einzelnes dieser Zeichen beweist SPENCD – aber die Kombination mehrerer davon ist ein starkes Signal für eine weiterführende Abklärung.

Wie wird eine Spondyloenchondrodysplasie festgestellt?

Die Diagnose basiert auf drei Säulen: dem klinischen Bild (Wachstum, Immunsystem, Neurologie), dem Röntgenbefund mit typischen Knochenveränderungen und einem Gentest, der Veränderungen im ACP5-Gen nachweist. Erst der Gentest bestätigt die Diagnose sicher.

Der Weg zur Diagnose verläuft meistens in Schritten. Zuerst fällt im klinischen Alltag etwas auf – Kleinwuchs, auffällige Röntgenbilder oder unklare Entzündungszeichen. Die nächste Ebene ist die Bildgebung: Im Röntgenbild oder in der Kernspintomografie (einem Schnittbildverfahren ohne Strahlen) zeigen sich die typischen Veränderungen an Wirbelkörpern und langen Knochen.

Diese Befunde können stark auf SPENCD hinweisen – aber beweisen lässt sie sich nur durch eine genetische Untersuchung. Dabei wird aus einer Blutprobe die Erbsubstanz des Kindes analysiert und gezielt nach Veränderungen im ACP5-Gen gesucht. Weil die Erkrankung durch Veränderungen in beiden Genkopien entsteht, müssen auf beiden Kopien krankheitsverursachende Varianten gefunden werden – nur dann gilt die Diagnose als gesichert.

Zusätzlich werden in der Regel Blutuntersuchungen durchgeführt, die das Immunsystem beurteilen: Zählung der weissen Blutkörperchen, Messung von Entzündungswerten und Überprüfung der Aktivität bestimmter Immunzellen. Neurologische Untersuchungen und gegebenenfalls eine Schädel-Kernspintomografie runden die Abklärung ab.

Wie der diagnostische Prozess in der Praxis abläuft

In der Schweiz beginnt der Weg häufig beim Kinderarzt oder der Kinderärztin, die bei auffälligem Röntgenbefund oder Wachstumsstörung an ein spezialisiertes Zentrum überweist. Universitätsspitäler mit Abteilungen für seltene Erkrankungen – etwa das Kinderspital Zürich oder das CHUV in Lausanne – können die interdisziplinäre Abklärung koordinieren. Weil SPENCD so selten ist, dauert es von den ersten Auffälligkeiten bis zur definitiven Diagnose oft mehrere Jahre. Eine frühzeitige genetische Abklärung kann diesen Weg erheblich abkürzen.

Kann eine Spondyloenchondrodysplasie behandelt werden?

Eine ursächliche Behandlung, die den Gendefekt korrigiert, gibt es bisher nicht. Die Therapie richtet sich nach den Beschwerden: Orthopädische Massnahmen für die Knochen, Medikamente für das überaktive Immunsystem und neurologische Begleitung bei Bedarf. Das Ziel ist, Beschwerden zu lindern und Folgeschäden zu vermeiden.

SPENCD ist bis heute nicht heilbar – das bedeutet, dass der zugrundeliegende Gendefekt nicht repariert werden kann. Was möglich ist: die Folgen der Erkrankung zu behandeln, zu verlangsamen und die Lebensqualität so gut wie möglich zu erhalten. Das erfordert ein Team aus verschiedenen Fachrichtungen, das eng zusammenarbeitet.

Skelett: Orthopädische Behandlungen umfassen je nach Ausprägung physiotherapeutische Übungen, spezielle Hilfsmittel (wie Einlagen oder Orthesen) oder in schweren Fällen operative Eingriffe. Ziel ist es, die Beweglichkeit zu erhalten und Schmerzen zu reduzieren. Wachstumshormone werden bei einigen Formen von Skelettdysplasien eingesetzt, ihr Nutzen bei SPENCD ist jedoch nicht ausreichend belegt – hier ist eine individuelle Beurteilung durch ein Spezialisiertenteam nötig.

Immunsystem: Wenn das Immunsystem übermässig aktiv ist und den eigenen Körper angreift, kommen ähnliche Medikamente zum Einsatz wie bei rheumatischen Erkrankungen – Mittel, die das Abwehrsystem dämpfen und so Entzündungen zurückdrängen. Welches Mittel am besten passt, hängt vom genauen Muster der Immunbeteiligung ab.

Nervensystem: Bei erhöhtem Druck im Schädel kann ein neurochirurgischer Eingriff nötig werden. Entwicklungsverzögerungen werden durch Frühförderung, Ergotherapie oder Logopädie begleitet.

Was eine realistische Erwartung ist

Die Behandlung von SPENCD ist eine Daueraufgabe, kein einmaliger Eingriff. Weil das Krankheitsbild sich über die Jahre verändern kann, braucht es regelmässige Kontrollen – und die Bereitschaft, die Therapie anzupassen. Für viele Betroffene ist das Ziel kein vollständiges Verschwinden der Beschwerden, sondern ein Alltag, der trotz Erkrankung funktioniert.

Wie verläuft eine Spondyloenchondrodysplasie im Laufe des Lebens?

Der Verlauf ist sehr unterschiedlich. Manche Betroffene haben vor allem orthopädische Einschränkungen und führen ein weitgehend normales Leben. Andere kämpfen zusätzlich mit einem überaktiven Immunsystem oder neurologischen Problemen. Eine lebenslange Begleitung durch spezialisierte Fachpersonen ist in den meisten Fällen sinnvoll.

SPENCD ist eine lebenslange Erkrankung – aber kein unveränderliches Schicksal. Das Spektrum reicht von Verläufen mit vergleichsweise milden Einschränkungen bis hin zu solchen, die mehrere Organsysteme über Jahrzehnte stark belasten. Was den Verlauf entscheidend beeinflusst, ist weniger die Diagnose allein, sondern wie früh sie gestellt wird und wie konsequent die Begleitung erfolgt.

Im Kindesalter stehen meist die Wachstumsstörung und – wenn vorhanden – die Immunprobleme im Vordergrund. Viele Betroffene sind im Schulalter kleiner als Gleichaltrige und können bei körperlich belastenden Aktivitäten an Grenzen stossen. Wenn das Nervensystem beteiligt ist, brauchen manche Kinder Unterstützung in der Schule oder in der Entwicklungsförderung.

Im Erwachsenenalter stabilisiert sich das Skelett in aller Regel – das Längenwachstum ist abgeschlossen, auch wenn der Kleinwuchs bleibt. Chronische Rückenschmerzen und Bewegungseinschränkungen können fortbestehen. Die Immunkomponente kann sich – bei manchen Betroffenen – auch im Erwachsenenalter erst manifestieren oder verändern. Das macht eine Langzeitbetreuung wichtig, selbst wenn Jahre ohne grössere Probleme vergehen.

Verlaufslogik: Was sich typischerweise über die Zeit verändert

Das Knochenwachstum hört mit der Pubertät auf – damit sind die Skelettveränderungen strukturell weitgehend festgelegt. Das Immunsystem hingegen ist dynamischer: Eine Autoimmunerkrankung kann zu einem Zeitpunkt auftreten, zu dem das Skelett längst keine neuen Veränderungen mehr zeigt. Wer SPENCD hat, sollte deshalb auch im Erwachsenenalter in regelmässigen Abständen immunologisch und neurologisch untersucht werden – nicht weil ständig mit Verschlechterungen zu rechnen ist, sondern weil rechtzeitiges Eingreifen mögliche Folgeschäden verhindert.

Warum tritt bei SPENCD das Immunsystem manchmal fehlerhaft auf?

Das Gen ACP5 steuert nicht nur den Knochenaufbau, sondern auch bestimmte Immunzellen. Wenn es fehlt oder nicht richtig funktioniert, geraten diese Zellen ausser Kontrolle und können körpereigenes Gewebe angreifen – ähnlich wie bei rheumatischen oder lupusartigen Erkrankungen. Das ist kein Zufall, sondern ein direktes Ergebnis des gleichen Gendefekts.

Um zu verstehen, warum bei SPENCD das Immunsystem betroffen ist, hilft ein Blick auf das Enzym, das das Gen ACP5 herstellt. Dieses Enzym – bekannt als Tartrat-resistente saure Phosphatase, abgekürzt TRAP – hat im Körper zwei Hauptaufgaben: Es ist an der Steuerung von Knochenzellen beteiligt, die für den Abbau und Umbau von Knochen zuständig sind. Und es reguliert bestimmte Immunzellen, die zur angeborenen Abwehr gehören.

Ohne funktionierendes TRAP verlieren diese Immunzellen eine ihrer natürlichen Bremsen. Konkret: Eine Gruppe von Immunzellen – sogenannte plasmazytoide dendritische Zellen – produziert dann übermässig viel von einem Signal namens Interferon Typ I. Dieses Signal ist normalerweise ein Alarmruf bei Virusinfektionen und sinnvoll, wenn es zeitlich begrenzt ist. Bei SPENCD ist dieser Alarmruf dauerhaft aktiv – selbst ohne echten Infekt. Das Immunsystem befindet sich in einem Zustand chronischer Überaktivität, der körpereigenes Gewebe schädigen kann.

Das Muster ähnelt dem, was man bei anderen sogenannten Interferonopathien kennt – Erkrankungen, bei denen das Interferon-System dauerhaft fehlgesteuert ist. Manche dieser Erkrankungen werden als lupusähnlich beschrieben: Entzündungen in Gelenken, Haut und anderen Organen, ohne dass ein äusserer Auslöser erkennbar ist.

Warum der Zusammenhang zwischen Knochen und Immunsystem zunächst überrascht

Knochen und Immunsystem wirken auf den ersten Blick wie getrennte Welten – aber das stimmt nicht. Das Knochenmark, in dem viele Immunzellen gebildet werden, verbindet sie direkt. Und viele Enzyme, die im Knochenstoffwechsel aktiv sind, spielen auch im Immunsystem eine Rolle. Bei SPENCD ist das besonders deutlich: Ein einziger Gendefekt trifft beide Systeme gleichzeitig, weil sie dieselbe biochemische Weiche benutzen. Das ist der Grund, warum es kein Zufall ist, wenn bei Kleinwuchs gleichzeitig rheumatische Beschwerden auftreten.

Kann man mit einer Spondyloenchondrodysplasie ein normales Leben führen?

Viele Menschen mit SPENCD führen ein weitgehend selbstständiges Leben – mit Anpassungen im Alltag und regelmässiger medizinischer Begleitung. Was möglich ist, hängt stark davon ab, wie ausgeprägt die Knochen-, Immun- und Nervenbeteiligung ist. Eine frühe Diagnose und gute Begleitung verbessern die Ausgangslage deutlich.

„Normales Leben“ ist kein fester Begriff – aber die Frage dahinter ist berechtigt und wichtig: Kann jemand mit SPENCD arbeiten, Beziehungen führen, mobil bleiben, sich wohl fühlen? Die Antwort ist für viele Betroffene: ja, mit Einschränkungen und mit Unterstützung.

Der Kleinwuchs ist strukturell – er verändert sich nach der Pubertät nicht mehr. Viele Erwachsene mit SPENCD finden Wege, ihren Alltag daran anzupassen, und erleben ihn nicht als primäre Einschränkung. Körperlich anspruchsvolle Berufe oder Tätigkeiten können schwieriger sein; Büro- und Wissensarbeit ist für die meisten problemlos möglich. Hilfsmittel und ergonomische Anpassungen erweitern den Spielraum.

Komplizierter wird es, wenn das Immunsystem dauerhaft fehlgesteuert ist oder das Nervensystem betroffen ist. Chronische Entzündungen belasten die Energie, können Schmerzen verursachen und erfordern regelmässige Medikamente. Entwicklungsverzögerungen im Kindesalter bedeuten nicht zwangsläufig eine dauerhafte kognitive Einschränkung – frühe Förderung kann viel ausgleichen. Aber der Aufwand, der dafür nötig ist, darf nicht unterschätzt werden.

Was Betroffene und Familien aus der Erfahrung berichten

In Selbsthilfegruppen und Berichten von Betroffenen – etwa über das internationale Netzwerk für seltene Krankheiten – zeigt sich ein ähnliches Muster: Das grösste Hindernis ist oft nicht die Erkrankung selbst, sondern die fehlende Bekanntheit bei Ärzten, Schulen oder Arbeitgebern. Wer selbst gut informiert ist und ein stabiles medizinisches Betreuungsnetz hat, kommt in der Regel deutlich besser zurecht. Organisationen wie RARE Schweiz bieten Orientierung und Vernetzung für Menschen mit seltenen Erkrankungen in der Schweiz.

Wie häufig ist eine Spondyloenchondrodysplasie?

Spondyloenchondrodysplasie ist ausgesprochen selten. Weltweit sind bisher nur wenige Hundert Fälle in der medizinischen Literatur beschrieben worden. Genaue Häufigkeitszahlen existieren nicht, weil die Erkrankung so selten ist, dass verlässliche Bevölkerungsstudien fehlen.

SPENCD gilt als seltene Erkrankung – eine Kategorie, die in der Schweiz und in der EU dann gilt, wenn weniger als 5 von 100'000 Menschen betroffen sind. SPENCD liegt weit darunter: Weltweit sind in der medizinischen Literatur bis heute nur einige Hundert Fälle dokumentiert. Das macht verlässliche Schätzungen zur tatsächlichen Häufigkeit schwierig.

Ein wichtiger Vorbehalt: Die tatsächliche Zahl der Betroffenen könnte höher sein als die dokumentierten Fälle nahelegen. Weil SPENCD so unbekannt ist, bleibt sie in manchen Ländern oder bei mildem Verlauf möglicherweise undiagnostiziert – oder wird unter anderem Namen geführt. Mit zunehmender Verbreitung genetischer Diagnostik und wachsendem Bewusstsein für seltene Erkrankungen werden auch bisher unklare Fälle rückwirkend richtig eingeordnet.

Was die Seltenheit für Betroffene bedeutet

Sehr seltene Erkrankungen stellen Betroffene und ihre Familien vor besondere Herausforderungen: Es gibt wenig Spezialisten, wenig Erfahrungswissen, kaum grosse klinische Studien und oft keine zugelassenen Medikamente, die speziell für diese Erkrankung entwickelt wurden. In der Schweiz hilft das Programm für seltene Krankheiten des Bundesamts für Gesundheit dabei, Betroffene und Fachpersonen besser zu vernetzen. Europäische Referenznetzwerke – sogenannte ERN (European Reference Networks) für seltene Knochen- und Immunerkrankungen – bieten zusätzlich Zugang zu internationalem Expertenwissen, auch für Schweizer Patientinnen und Patienten.

Siehe auch

Oberbegriffe

Unterformen

  • Spondyloenchondrodysplasie mit Immundysregulation

Anatomie

  • Immunsystem(Struktur des Immunsystems)
  • Knochenaufbau(Knochenstruktur)

Änderungen verwerfen?

Ihre Änderungen sind noch nicht gespeichert.