
Cookies und externe Inhalte

Notwendige Cookies brauchen wir, damit die Website funktioniert; sie sind immer aktiv. Alles Weitere lädt nur, wenn Sie einwilligen oder es selbst aufrufen. Ihre Wahl können Sie jederzeit unter „Cookie-Einstellungen“ im Seitenfuss ändern; mehr dazu in der Datenschutzerklärung.

Inhalte anderer Anbieter, etwa die Karte bei einer Anlaufstelle oder ein Hörbeitrag. Beim Laden erfährt der Anbieter Ihre IP-Adresse und kann eigene Cookies setzen.

neomedis

Sprache

neomedis
Inhalt fachlich korrekt?

Der aktuelle Artikel ist aus meiner Sicht fachlich korrekt. Ich kann jederzeit später Korrekturen am Text vorschlagen. Bei Änderungen durch andere Fachpersonen nach meiner Zustimmung werde ich automatisch per E-Mail informiert.

Diagnosesnomed 57838006wikidata Q917399icd-10 H35.5

Usher-Syndrom(Retinitis-pigmentosa-Taubheit-Syndrom)

Ushersches SyndromRetinitis pigmentosa mit SchwerhörigkeitRetinitis pigmentosa mit Taubheit

Wenn zwei Sinne gemeinsam schwinden

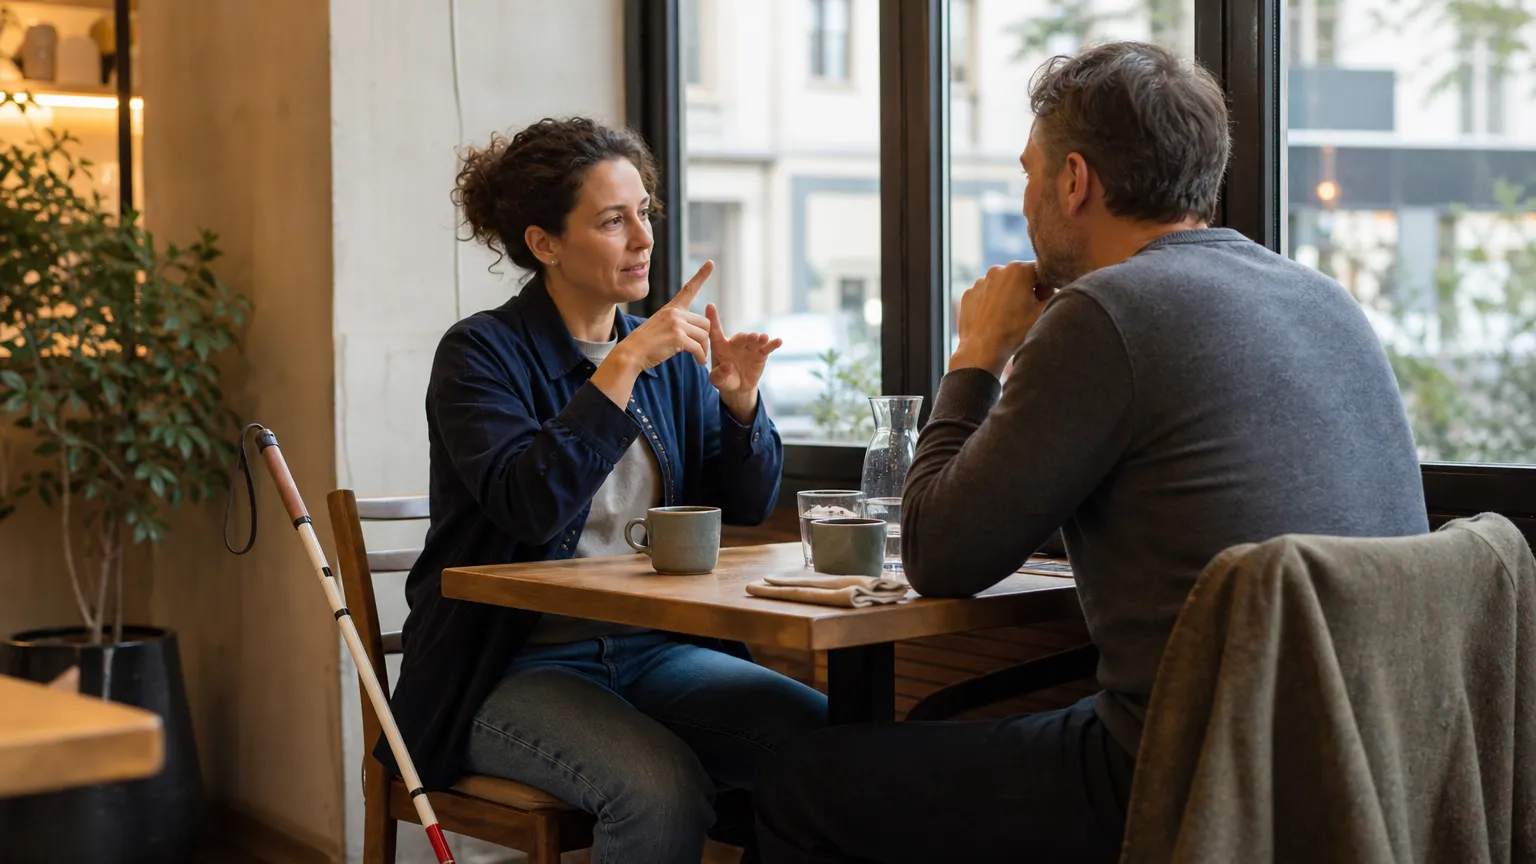
Zwei Personen an einem Cafétisch kommunizieren in Gebärdensprache, ein weisser Langstock liegt in der Nähe, im Kontext eines kombinierten Seh- und Hörverlusts.

Manche Kinder gelten zunächst nur als schwerhörig – bis Jahre später auch das Sehen in der Dämmerung nachlässt und sich das Gesichtsfeld einengt. Was wie zwei unabhängige Probleme wirkt, betrifft oft Gleichgewicht, Mobilität und soziale Teilhabe gleichermassen. Welche Verbindung steckt hinter einem Verlust, der Augen und Ohren gemeinsam trifft?

Mit künstlicher Intelligenz erstellt. Offen zur Prüfung durch Fachpersonen

Inhaltsverzeichnis
Inhaltsverzeichnis

Manchmal beginnt es damit, dass man abends schlechter sieht als früher – Treppen werden zur Herausforderung, Gesichter am Rand des Blickfelds verschwimmen. Was wie nachlassendes Sehvermögen im Dunkeln wirkt, kann der erste sichtbare Hinweis auf eine Veränderung sein, die tief im Erbgut angelegt ist und bereits bei der Geburt feststand.

Das Besondere an diesem Syndrom ist die Kombination: Betroffen sind gleichzeitig die Netzhaut im Auge und das Innenohr. Nicht weil sich zwei unabhängige Erkrankungen zufällig treffen, sondern weil dieselbe genetische Veränderung beide Sinnesorgane auf demselben Weg schädigt. Ein verbreiteter Irrtum ist, dass Taubheit und Sehverlust hier getrennte Probleme sind, die unabhängig voneinander behandelt werden. Tatsächlich haben beide dieselbe Wurzel – und verstärken sich in ihren Auswirkungen auf den Alltag gegenseitig.

Wer in seiner Familie Fälle von frühem Hörverlust und gleichzeitig nachlassendem Sehvermögen kennt, sollte wissen: Das Zusammentreffen dieser beiden Sinnesbeeinträchtigungen ist selten Zufall, und die Weitergabe folgt einem klaren Erbgang, der auch Kinder und Enkel betreffen kann.

Anlaufstellen, die weiterhelfen

Dieses Thema ist offen für Anlaufstellen wie Praxen, Apotheken oder Kliniken. Werden Sie eine Anlaufstelle, die hier erscheint.

Typische Befunde

Das Beschwerdebild ist eng auf zwei Sinnesorgane konzentriert: Nahezu alle Betroffenen erleben einen Hörverlust, der die Schallwahrnehmung im Innenohr betrifft, und an der Netzhaut zeigt sich eine charakteristische Pigmentveränderung, die der Augenarzt bei der Untersuchung direkt sieht – auch dann, wenn die Sehverschlechterung noch nicht stark ausgeprägt ist.

Ursachen & Risiko

Die Erkrankung folgt einem autosomal-rezessiven Erbgang: Sie tritt nur auf, wenn beide Elternteile jeweils eine fehlerhafte Genkopie weitergeben. Blutsverwandtschaft erhöht dieses Risiko, weil dieselbe Variante dann häufiger auf beiden Seiten vorkommt.

Behandlung

Eine ursächliche Behandlung, die den genetischen Defekt behebt, steht bislang nicht zur Verfügung; der Schwerpunkt liegt auf dem Erhalt der Restfunktion und der Rehabilitation – von optischen Hilfsmitteln und Hörversorgung bis hin zu gezielter Förderung der Alltagskompetenz.

Mögliche Folgen

Die häufigste Begleiterscheinung, die im Verlauf hinzukommen kann, betrifft die Augenlinse: Ein grauer Star entwickelt sich bei einem erheblichen Teil der Betroffenen als Folge der chronischen Netzhautveränderung und kann die ohnehin eingeschränkte Sehfähigkeit zusätzlich vermindern.

Diagnose

Die Diagnose stützt sich auf den Befund zweier Fachgebiete gleichzeitig: Die Netzhautveränderungen werden augenärztlich gesichert, der Hörverlust audiologisch gemessen – erst das Zusammentreffen beider Befunde mit dem Nachweis des Erbgangs ergibt das vollständige Bild.

Was ist das Usher-Syndrom?

Das Usher-Syndrom ist eine angeborene Erkrankung, die gleichzeitig das Gehör und die Augen betrifft. Betroffene werden entweder taub oder schwerhörig geboren und entwickeln im Laufe des Lebens eine fortschreitende Einschränkung des Sehvermögens. Die Erkrankung ist genetisch bedingt und nicht heilbar, aber gut begleitbar.
Zwei Personen an einem Cafétisch, die sich in Gebärdensprache unterhalten, mit einem weissen Langstock in der Nähe, in einem Kontext zu kombiniertem Seh- und Hörverlust.

Das Usher-Syndrom ist eine seltene genetische Erkrankung, bei der zwei Sinne gleichzeitig betroffen sind: das Hören und das Sehen. Betroffene kommen mit einem Gehörverlust zur Welt – von leichter Schwerhörigkeit bis zur vollständigen Taubheit – und entwickeln zusätzlich eine Erkrankung der Netzhaut im Auge (die lichtempfindliche Schicht im hinteren Augenbereich), die das Sehen nach und nach einschränkt. Diese Netzhauterkrankung heisst in der Medizin Retinitis pigmentosa.

Was das Usher-Syndrom von anderen Hörproblemen unterscheidet, ist genau diese Kombination: Gehörverlust plus fortschreitender Sehverlust. Wer nur einen der beiden Sinne verliert, hat eine andere Diagnose. Beim Usher-Syndrom sind es immer beide – und das gemeinsam bestimmt, welche Herausforderungen im Alltag entstehen.

Die Erkrankung ist seit dem 19. Jahrhundert bekannt. Der britische Augenarzt Charles Usher beschrieb 1914 systematisch, dass Taubheit und Netzhautdegeneration häufig zusammen auftreten – daher der Name. Heute wissen wir, dass das Syndrom durch Veränderungen in bestimmten Genen entsteht, die für die Funktion von Sinneszellen in Ohr und Auge zuständig sind.

Wichtig zu wissen: Das Usher-Syndrom schreitet typischerweise langsam voran. Viele Betroffene führen über viele Jahre ein weitgehend selbstständiges Leben – besonders wenn frühzeitig Unterstützung eingesetzt wird.

Was im Körper passiert

In der Netzhaut gibt es zwei Arten von Lichtsinneszellen: Stäbchen für das Sehen bei Dämmerung und schwachem Licht, und Zapfen für das scharfe, farbige Sehen bei hellem Licht. Beim Usher-Syndrom sterben zuerst die Stäbchen ab – deshalb beginnt der Sehverlust fast immer mit Nachtblindheit und einer Einengung des Seitwärts-Sehens (dem sogenannten Gesichtsfeld). Das zentrale Sehen, also die Fähigkeit, direkt auf etwas zu schauen, bleibt oft noch lange erhalten. Das erklärt, warum manche Betroffene den Sehverlust anfangs kaum bemerken.

Welche Formen des Usher-Syndroms gibt es?

Mediziner unterscheiden drei Hauptformen des Usher-Syndroms, die sich vor allem darin unterscheiden, wie stark das Gehör betroffen ist und wann der Sehverlust beginnt. Typ 1 ist die schwerste Form mit Taubheit von Geburt an, Typ 2 beginnt mit Schwerhörigkeit, Typ 3 entwickelt sich erst im Laufe des Lebens.

Die drei Typen des Usher-Syndroms sind keine graduelle Abstufung derselben Erkrankung – sie unterscheiden sich in wichtigen Punkten voneinander. Der Typ bestimmt massgeblich, welche Einschränkungen wann auftreten und was im Alltag zu erwarten ist.

Die drei Typen im Vergleich

Usher-Syndrom Typ 1 ist die schwerste Ausprägung. Betroffene sind von Geburt an vollständig taub. Hinzu kommt ein Problem mit dem Gleichgewichtsorgan im Innenohr – Kinder lernen daher oft später laufen. Die Sehprobleme durch die Netzhautveränderung beginnen typischerweise bereits im ersten Lebensjahrzehnt.

Usher-Syndrom Typ 2 ist die häufigste Form. Betroffene werden mit einer mittleren bis starken Schwerhörigkeit geboren, sind aber nicht vollständig taub. Das Gleichgewichtsorgan ist nicht betroffen. Der Sehverlust beginnt meist im Jugend- oder frühen Erwachsenenalter – etwas später als bei Typ 1.

Usher-Syndrom Typ 3 ist seltener und verläuft anders: Betroffene werden mit normalem oder fast normalem Gehör geboren, das sich im Laufe der Jahre aber verschlechtert. Auch der Sehverlust setzt später ein. Diese Form ist schwerer frühzeitig zu erkennen, da die Zeichen zunächst unauffällig sind.

In der Praxis ist Typ 2 in der Schweiz und in Westeuropa am häufigsten anzutreffen. Typ 1 ist schwerer, aber seltener. Typ 3 kommt vor allem in bestimmten Bevölkerungsgruppen häufiger vor, etwa in Finnland.

Ist das Usher-Syndrom erblich?

Ja, das Usher-Syndrom ist eine genetische Erkrankung, die nach einem bestimmten Vererbungsmuster weitergegeben wird. Beide Elternteile tragen in der Regel eine fehlerhafte Genkopie, ohne selbst krank zu sein. Nur wenn ein Kind zwei fehlerhafte Kopien erbt, entwickelt es das Syndrom.

Das Usher-Syndrom entsteht durch Veränderungen (sogenannte Mutationen) in bestimmten Genen, die für den Aufbau und die Funktion von Sinneszellen in Ohr und Auge zuständig sind. Bislang wurden mehr als zehn verschiedene Gene identifiziert, in denen solche Veränderungen das Syndrom auslösen können – je nach betroffenem Gen ergibt sich ein anderer Typ der Erkrankung.

Das Vererbungsmuster ist autosomal-rezessiv. Das klingt kompliziert, bedeutet aber Folgendes: Jedes Gen liegt im Körper in zwei Kopien vor – eine von der Mutter, eine vom Vater. Beim Usher-Syndrom reicht eine einzige fehlerhafte Kopie nicht aus, um die Erkrankung auszulösen. Erst wenn beide Kopien eines bestimmten Gens verändert sind, tritt das Syndrom auf. Eltern, die je eine fehlerhafte Kopie tragen, sind selbst gesund – sie nennt man Träger.

Was das für Familien bedeutet

Wenn beide Elternteile Träger desselben veränderten Gens sind, besteht bei jeder Schwangerschaft statistisch eine Wahrscheinlichkeit von 25%, dass das Kind beide fehlerhaften Kopien erbt und das Usher-Syndrom entwickelt. Eine Wahrscheinlichkeit von 50% besteht, dass das Kind ebenfalls Träger wird (gesund, aber mit einer fehlerhaften Kopie). Und mit 25% Wahrscheinlichkeit erbt das Kind zwei intakte Kopien.

Dieser typische Denkfehler taucht oft auf: Weil die Eltern gesund sind, denken viele, die Erkrankung sei «aus dem Nichts» entstanden. Tatsächlich war das Risiko vorhanden, aber nicht sichtbar – weil Träger keine Beschwerden haben. Eine genetische Beratung kann Klarheit schaffen, welche Gene betroffen sind und was das für weitere Kinder oder Geschwister bedeutet.

Umfrage

Wenn Sie erfahren, dass eine Erkrankung sowohl das Sehen als auch das Hören beeinträchtigen kann, was ist Ihr erster Impuls?

Die Abstimmung erfolgt vollkommen anonym.

Woran merkt man, dass jemand das Usher-Syndrom hat?

Die ersten Zeichen sind fast immer ein Gehörverlust von Geburt an und – oft erst später – eine zunehmende Einschränkung des Sehens, besonders bei Dämmerung oder schlechtem Licht. Viele Betroffene bemerken den beginnenden Sehverlust anfangs kaum, weil er sich schleichend entwickelt.

Das Usher-Syndrom zeigt sich in zwei Phasen: Die erste ist der Gehörverlust, der von Geburt an besteht. Die zweite – und oft schwieriger zu erkennen – ist der Sehverlust, der sich im Laufe der Jahre entwickelt. Diese Zweistufigkeit ist charakteristisch und macht die Diagnose manchmal schwierig, weil der Zusammenhang zwischen beiden nicht sofort offensichtlich ist.

Der Sehverlust beginnt fast immer mit Nachtblindheit: Betroffene haben Mühe, sich in schlecht beleuchtetem Umfeld zu orientieren – in der Dämmerung, bei gedimmtem Licht, in Kinos oder schlecht beleuchteten Räumen. Gleichzeitig wird das seitliche Sehen (das Gesichtsfeld) enger. Viele beschreiben es so, als würden sie durch ein immer enger werdendes Rohr schauen. Das zentrale Sehen – also die Fähigkeit, direkt auf etwas zu schauen und zu lesen – bleibt oft noch lange erhalten.

Wann sollte man aufmerksam werden?

Bei Kindern mit angeborenem Gehörverlust lohnt es sich, früh auch das Sehen im Blick zu haben – besonders wenn:

  • das Kind sich im Dunkeln auffallend unsicher bewegt oder häufig stolpert
  • es bei schlechtem Licht Orientierungsprobleme zeigt
  • es beim Spielen oder Laufen Gegenstände seitlich nicht bemerkt

Ein häufiger Denkfehler: Weil das zentrale Sehen lange gut bleibt, unterschätzen Betroffene und Familien den Sehverlust lange. Wer noch lesen kann und Gesichter erkennt, glaubt manchmal, das Sehen sei kaum beeinträchtigt – obwohl das seitliche Sehen schon stark eingeschränkt ist. Das kann im Strassenverkehr oder in unbekannter Umgebung gefährlich werden.

Wie wird das Usher-Syndrom festgestellt?

Die Diagnose braucht mehrere Untersuchungen: einen Hörtest, eine spezielle Messung der Netzhautfunktion im Auge und oft eine genetische Analyse. Kein einzelner Test reicht allein aus. Weil die Erkrankung selten ist, sind spezialisierte Fachpersonen wichtig.

Die Diagnose des Usher-Syndroms ist keine Einzelmessung, sondern ein Puzzle aus verschiedenen Untersuchungen. Das liegt daran, dass zwei verschiedene Organe – Ohr und Auge – betroffen sind, und dass die Netzhautveränderungen in frühen Stadien manchmal noch kaum sichtbar sind.

Die wichtigsten Untersuchungsschritte

Hördiagnostik: Ein vollständiger Hörtest (Audiogramm) zeigt Art und Ausmass des Hörverlusts. Bei Säuglingen und kleinen Kindern gibt es objektive Messverfahren, die keine aktive Mitarbeit erfordern – etwa die Messung von Hirnstromwellen als Reaktion auf Töne.

Netzhautmessung: Die wichtigste Augenmessung ist die Elektroretinographie – ein Verfahren, das misst, wie gut die Lichtsinneszellen in der Netzhaut auf Lichtreize reagieren. Die Veränderungen lassen sich damit oft schon erkennen, bevor sie im Alltag spürbar werden. Zusätzlich kann eine bildgebende Untersuchung der Netzhaut (OCT, eine Art Ultraschall für das Auge) feine Strukturveränderungen sichtbar machen.

Genetische Analyse: Ein Bluttest kann die genaue Genveränderung identifizieren. Das ist wichtig, weil verschiedene Gene verschiedene Typen und Verläufe bestimmen. Ausserdem ermöglicht die genetische Diagnose eine fundierte Familienberatung.

In der Schweiz gibt es Neugeborenen-Hörscreening-Programme, die einen frühen Hörverlust erkennen. Der nächste Schritt – die Frage, ob hinter dem Hörverlust ein Usher-Syndrom steckt – erfordert jedoch weitere Untersuchungen und sollte bei spezialisiertem Fachpersonal erfolgen.

Kann das Usher-Syndrom behandelt werden?

Eine Heilung gibt es derzeit nicht. Es gibt aber wirksame Hilfsmittel für das Hören, und für den Sehverlust werden Strategien erarbeitet, die den Alltag erleichtern. Forschung zu Gentherapien läuft – erste Ansätze sind vielversprechend, aber noch nicht etabliert.

Das Usher-Syndrom ist eine genetische Erkrankung – die zugrunde liegende Ursache, die fehlerhafte Genkopie, lässt sich mit heutigen Mitteln nicht beheben. Es gibt derzeit keine Standardbehandlung, die den Sehverlust stoppen oder rückgängig machen kann. Das ist die ehrliche Ausgangslage.

Was es aber gibt, ist Unterstützung auf zwei Ebenen: für das Hören und für das Sehen.

Was heute möglich ist

Beim Gehör: Schwerhörige Betroffene können von Hörgeräten profitieren. Bei vollständiger Taubheit, besonders bei Typ 1, ist ein Cochlea-Implantat eine Option – ein Gerät, das Schallwellen direkt in elektrische Signale umwandelt und den Hörnerv stimuliert. Die Entscheidung dafür ist individuell und sollte mit Fachpersonen und der betroffenen Person gemeinsam getroffen werden.

Beim Sehen: Eine medikamentöse Behandlung, die den Netzhautabbau aufhält, ist bisher nicht etabliert. Lichtschutzgläser können schützend wirken, da helles Licht die bereits empfindliche Netzhaut zusätzlich belasten kann. Orientierungs- und Mobilitätstraining hilft Betroffenen, sich auch mit eingeschränktem Gesichtsfeld sicher zu bewegen.

Gentherapie-Forschung: Verschiedene Forschungsgruppen arbeiten daran, die fehlerhaften Gene mit gentechnischen Methoden zu korrigieren oder zu ersetzen. Erste klinische Studien laufen. Ergebnisse sind vielversprechend, aber eine zugelassene Standardtherapie gibt es noch nicht. Es ist ein aktives Forschungsfeld – Betroffene können sich über klinische Studien bei spezialisierten Zentren informieren.

Verliert man beim Usher-Syndrom irgendwann das gesamte Sehvermögen?

Das ist nicht bei allen Betroffenen so. Viele behalten das zentrale Sehen – also die Fähigkeit zu lesen und Gesichter zu erkennen – noch bis ins Erwachsenenalter oder länger. Der Verlauf ist individuell und von der Form des Syndroms abhängig. Vollständige Blindheit ist möglich, aber nicht die Regel.

Eine der drängendsten Fragen für Betroffene und Familien lautet: Werde ich irgendwann gar nichts mehr sehen? Die ehrliche Antwort ist: Das ist nicht vorhersehbar und hängt von mehreren Faktoren ab – vor allem davon, welcher Typ des Usher-Syndroms vorliegt und welche Genveränderung die Ursache ist.

Was typischerweise passiert: Die Stäbchen in der Netzhaut, die für das Sehen bei Dämmerung und das seitliche Sehen zuständig sind, sterben beim Usher-Syndrom früher ab als die Zapfen, die das zentrale, scharfe Sehen ermöglichen. Das bedeutet: Nachtblindheit und Einengung des Gesichtsfelds kommen früh, das zentrale Sehen bleibt oft noch lange erhalten. Viele Betroffene können noch mit 40 oder 50 Jahren lesen, Gesichter erkennen und am Bildschirm arbeiten – auch wenn ihr Gesichtsfeld stark eingeschränkt ist.

Was die Forschung dazu sagt

Studien zeigen, dass der Verlauf sehr individuell ist. Auch innerhalb derselben Familie, mit derselben Genveränderung, können zwei Betroffene unterschiedlich schnell fortschreiten. Es gibt Hinweise, dass bestimmte Umweltfaktoren – etwa intensive UV-Belastung der Augen – den Verlauf ungünstig beeinflussen können, weshalb Lichtschutz empfohlen wird. Ob dieser Schutz den Verlauf tatsächlich verlangsamt, ist noch nicht abschliessend belegt.

Vollständige Erblindung ist bei einem Teil der Betroffenen möglich, besonders im höheren Alter oder bei schweren Verläufen. Sie ist aber nicht unvermeidlich und nicht die einzige Möglichkeit. Regelmässige Augenkontrollen helfen, den Verlauf zu dokumentieren und Hilfsmittel rechtzeitig anzupassen.

Wie stark ist das Gehör beim Usher-Syndrom betroffen?

Das kommt auf den Typ an. Bei Typ 1 besteht von Geburt an vollständige Taubheit. Bei Typ 2 liegt eine mittlere bis starke Schwerhörigkeit vor, die aber stabil bleibt. Bei Typ 3 verschlechtert sich das Gehör im Laufe der Jahre. Das Ausmass ist also je nach Form sehr unterschiedlich.

Der Gehörverlust beim Usher-Syndrom ist keine einheitliche Erscheinung – er hängt direkt davon ab, welcher Typ vorliegt. Das ist wichtig zu wissen, weil viele Menschen das Syndrom mit vollständiger Taubheit gleichsetzen, obwohl ein Grossteil der Betroffenen hören kann – wenn auch eingeschränkt.

Typ 1: Vollständige Taubheit von Geburt an. Das Cochlea-Implantat ist für viele Betroffene dieses Typs eine Option, die früh geprüft werden sollte, weil der Zeitpunkt der Versorgung für die Sprachentwicklung eine Rolle spielt.

Typ 2: Mittelgradige bis schwere Schwerhörigkeit, von Geburt an vorhanden, aber stabil – das Gehör verschlechtert sich bei diesem Typ im Verlauf des Lebens in der Regel nicht wesentlich. Hörgeräte sind in vielen Fällen wirksam.

Typ 3: Anfangs normales oder fast normales Gehör, das sich im Laufe der Zeit verschlechtert. Die Verschlechterungsrate ist variabel. Bei diesem Typ kann der Hörverlust oft erst im Schulalter oder später auffallen.

Ein häufiges Missverständnis

Weil Usher-Syndrom oft im Zusammenhang mit der Tauben-Gemeinschaft erwähnt wird, denken manche, alle Betroffenen seien taub. Das stimmt nicht. Typ 2 – die häufigste Form – geht mit Schwerhörigkeit einher, nicht mit Taubheit. Der Unterschied ist im Alltag erheblich: Schwerhörige können mit Hörgeräten sprechen und telefonieren, gehörlose Menschen wählen oft andere Kommunikationswege wie Gebärdensprache.

Können Kinder mit dem Usher-Syndrom zur normalen Schule gehen?

Viele Kinder mit Usher-Syndrom besuchen eine Regelschule, oft mit gezielter Unterstützung. Was möglich ist, hängt davon ab, wie stark das Hören beeinträchtigt ist und welche Hilfsmittel und Begleitangebote verfügbar sind. Eine frühe Förderplanung macht einen grossen Unterschied.

Die Schulfrage ist für Familien mit einem Kind mit Usher-Syndrom eine der praktisch wichtigsten Fragen überhaupt. Die Antwort ist nicht pauschal – sie hängt vom Typ des Syndroms, vom Ausmass des Hörverlusts, vom Entwicklungsstand des Kindes und von den verfügbaren Ressourcen der Schule ab.

Grundsätzlich gilt: Viele Kinder mit Usher-Syndrom – besonders solche mit Typ 2 – besuchen eine Regelschule und kommen dort gut zurecht, wenn die richtigen Bedingungen geschaffen werden. Dazu gehören gut eingestellte Hörgeräte, gute Akustik im Klassenraum, Sitzplatz mit direktem Blick auf die Lehrperson und gegebenenfalls heilpädagogische Unterstützung.

Was den Unterschied macht

  • Frühe Hörversorgung: Kinder, die früh mit Hörgeräten oder einem Cochlea-Implantat versorgt werden, entwickeln in der Regel bessere Sprachkompetenz – eine wichtige Voraussetzung für den Schulerfolg
  • Kommunikationsmodus: Für Kinder mit vollständiger Taubheit (Typ 1) ist Gebärdensprache oft ein zentraler Kommunikationsweg. In der Schweiz gibt es Schulen mit Gebärdensprachunterricht und integrative Angebote
  • Sehunterstützung: Mit zunehmendem Sehverlust können grössere Schrift, bessere Beleuchtung, Vorlese-Software und andere Hilfsmittel nötig werden
  • Frühzeitige Zusammenarbeit: Wenn Schule, Eltern, Hörberatung und Sehberatung früh zusammenarbeiten, können Anpassungen rechtzeitig eingeplant werden – statt erst wenn Probleme auftreten

In der Schweiz haben Kinder mit Behinderungen einen gesetzlich gesicherten Anspruch auf angemessene Unterstützung in der Schule. Kantonale Sonderpädagogik-Beratungsstellen und die Stiftung für blinde und sehbehinderte Menschen können dabei unterstützen.

Gibt es Hilfsmittel, die den Alltag mit dem Usher-Syndrom erleichtern?

Ja. Für das Hören gibt es Hörgeräte und Cochlea-Implantate. Für das Sehen helfen Lichtschutzbrillen, Lupen, Vorlese-Software und Orientierungstraining. Dazu kommen Hilfsmittel für den Alltag wie Vibrationsalarme oder spezielle Smartphone-Apps. Was sinnvoll ist, hängt von der Situation der betroffenen Person ab.

Das Usher-Syndrom betrifft zwei Sinne – und für beide gibt es heute Hilfsmittel und Strategien, die den Alltag deutlich erleichtern können. Der Schlüssel ist, diese frühzeitig zu kennen und anzupassen, bevor Einschränkungen den Alltag bereits stark belasten.

Hilfsmittel im Überblick

Für das Hören:

  • Hörgeräte – bei Schwerhörigkeit oft sehr wirksam
  • Cochlea-Implantat – bei Taubheit oder hochgradigem Hörverlust
  • Induktionsschleifen in öffentlichen Gebäuden (in der Schweiz zunehmend verbreitet)
  • Vibrations-Wecker und visuelle Türklingeln – für Personen, die Töne weniger gut wahrnehmen

Für das Sehen:

  • Lichtschutzgläser – reduzieren Blendempfindlichkeit und schützen die Netzhaut vor intensivem Licht
  • Vergrösserungssoftware und Vorlese-Programme auf Smartphone oder Computer
  • Weisser Langstock und Orientierungs- und Mobilitätstraining – helfen, sich auch mit eingeschränktem Gesichtsfeld sicher zu bewegen
  • Kontrastreiche Gestaltung des Wohnumfelds (helle Lichtschalter auf dunklem Hintergrund usw.)

Digitale Hilfsmittel: Moderne Smartphones bieten Vorlese-Funktionen, Zoom-Funktionen und visuelle Benachrichtigungen. Für Menschen mit kombinierten Hör- und Seheinschränkungen gibt es spezielle taktile Hilfsmittel (zum Beispiel Braillezeilen mit Vibrations-Feedback).

In der Schweiz können Hilfsmittel über die Invalidenversicherung (IV) finanziert werden, wenn sie medizinisch begründet und notwendig sind. Eine Abklärung beim zuständigen IV-Büro lohnt sich – oft sind Betroffene nicht über alle Ansprüche informiert.

Wie hoch ist die Chance, das Usher-Syndrom an Kinder weiterzugeben?

Wenn beide Elternteile eine fehlerhafte Kopie desselben Gens tragen, besteht bei jeder Schwangerschaft eine Wahrscheinlichkeit von 25%, dass das Kind das Usher-Syndrom entwickelt. Sind beide selbst betroffen, liegt die Wahrscheinlichkeit höher – je nach Genveränderung. Eine genetische Beratung klärt die individuelle Situation.

Das Usher-Syndrom folgt einem autosomal-rezessiven Vererbungsmuster. Das bedeutet vereinfacht: Ein Kind erkrankt nur dann, wenn es von beiden Elternteilen je eine fehlerhafte Kopie desselben Gens geerbt hat. Wer nur eine fehlerhafte Kopie trägt, bleibt gesund – ist aber Träger und kann die Veränderung weitergeben.

Der häufigste Fall in der Praxis: Beide Elternteile sind gesunde Träger – sie wissen oft nicht, dass sie eine fehlerhafte Genkopie in sich tragen, weil sie selbst keine Beschwerden haben. In diesem Fall besteht bei jeder Schwangerschaft:

  • 25% Wahrscheinlichkeit: Kind erbt zwei fehlerhafte Kopien → Usher-Syndrom
  • 50% Wahrscheinlichkeit: Kind erbt eine fehlerhafte Kopie → gesunder Träger wie die Eltern
  • 25% Wahrscheinlichkeit: Kind erbt keine fehlerhafte Kopie → weder krank noch Träger

Was eine genetische Beratung klären kann

Diese Wahrscheinlichkeiten gelten immer dann, wenn beide Elternteile Träger desselben Gens sind. Da verschiedene Gene das Usher-Syndrom verursachen können, ist das nicht automatisch der Fall – auch wenn ein Kind betroffen ist. Eine genetische Beratung kann die genaue Genveränderung identifizieren, das Risiko für weitere Kinder berechnen und erklären, welche Optionen bei der Familienplanung bestehen. In der Schweiz bieten Universitätsspitäler und spezialisierte Zentren genetische Beratung an – teilweise auch bei der IV abrechenbar.

Wichtig zu wissen: Diese Statistiken beziehen sich immer auf eine einzelne Schwangerschaft. Bei jeder Schwangerschaft beginnt das Würfelspiel neu – eine bereits betroffene oder gesunde ältere Schwester oder ein bereits betroffener Bruder verändert die Wahrscheinlichkeit für das nächste Kind nicht.

Siehe auch

Oberbegriffe

  • Angeborene Fehlbildung(Kongenitale Malformation)
  • Angeborene Innenohrschwerhörigkeit(Kongenitale Schallempfindungsschwerhörigkeit)
  • Autosomal-rezessive Retinitis pigmentosa
  • Erblich bedingter Hörverlust(Hereditärer Hörverlust)
  • Erbliche Entwicklungsstörung(Hereditäre Entwicklungsstörung)

Unterformen

Anatomie

  • Hörsystem(Struktur des auditorischen Systems)
  • Netzhaut(Retina)

Änderungen verwerfen?

Ihre Änderungen sind noch nicht gespeichert.