
Cookies und externe Inhalte

Notwendige Cookies brauchen wir, damit die Website funktioniert; sie sind immer aktiv. Alles Weitere lädt nur, wenn Sie einwilligen oder es selbst aufrufen. Ihre Wahl können Sie jederzeit unter „Cookie-Einstellungen“ im Seitenfuss ändern; mehr dazu in der Datenschutzerklärung.

Inhalte anderer Anbieter, etwa die Karte bei einer Anlaufstelle oder ein Hörbeitrag. Beim Laden erfährt der Anbieter Ihre IP-Adresse und kann eigene Cookies setzen.

neomedis

Sprache

neomedis
Inhalt fachlich korrekt?

Der aktuelle Artikel ist aus meiner Sicht fachlich korrekt. Ich kann jederzeit später Korrekturen am Text vorschlagen. Bei Änderungen durch andere Fachpersonen nach meiner Zustimmung werde ich automatisch per E-Mail informiert.

Diagnosesnomed 82500001wikidata Q6710283icd-10 E75.5

Wolman-Krankheit(Morbus Wolman)

Wolman-SyndromFrühinfantile LAL-Defizienz

Ein Fett, das sich in Babys Organen festsetzt

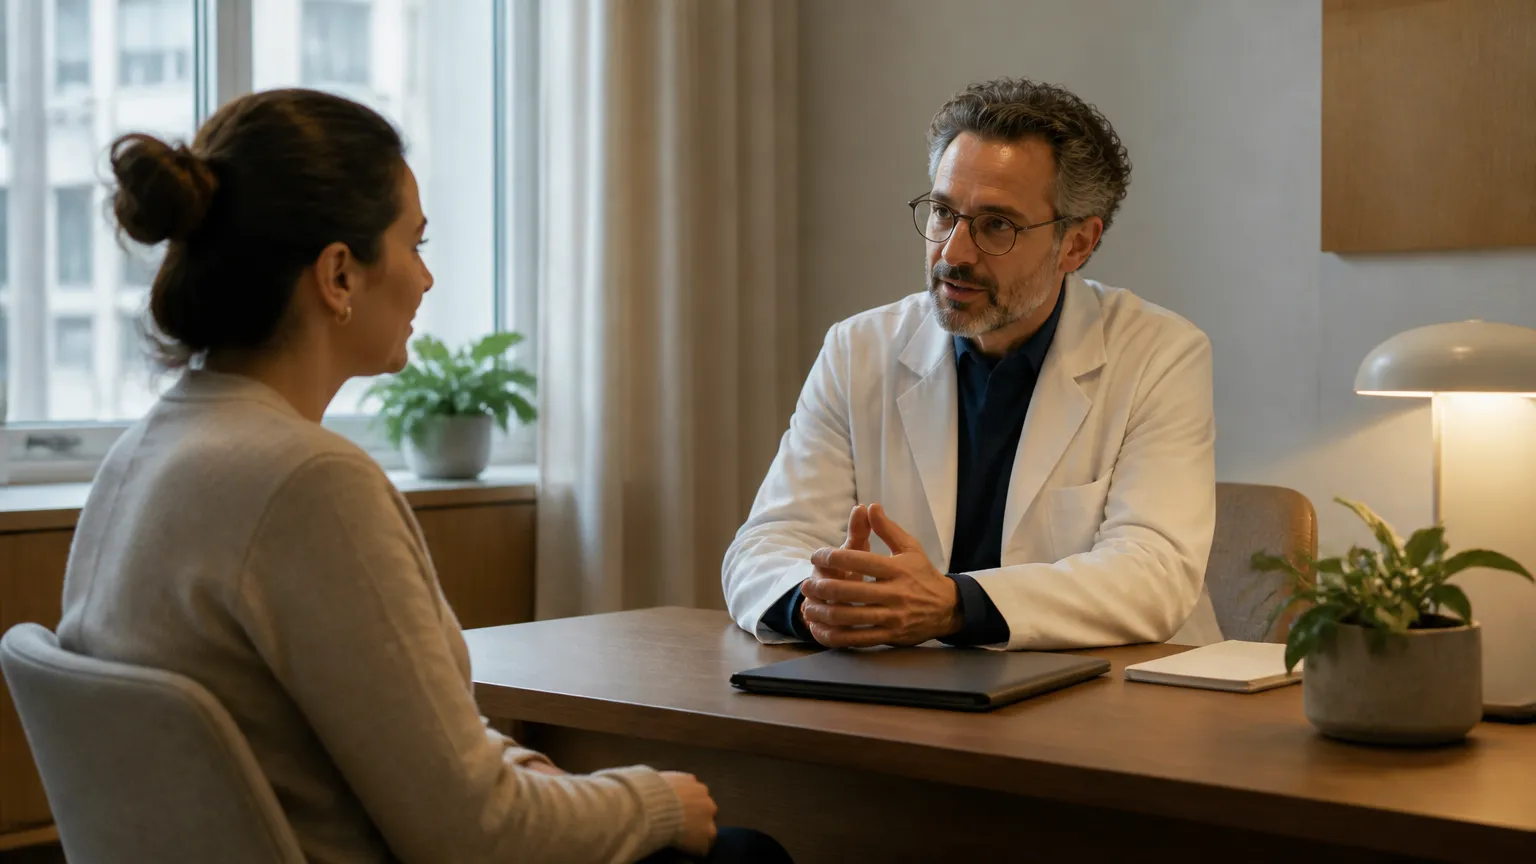
Eine Mutter oder ein Vater und eine Fachperson sitzen sich an einem Schreibtisch in einem ruhigen Untersuchungsraum gegenüber und führen ein aufmerksames Gespräch im Zusammenhang mit einer seltenen Stoffwechselerkrankung – im Kontext der Wolman-Krankheit.

Ein Säugling, der einfach nicht zunehmen will, gilt oft als harmloses Phänomen der ersten Lebenswochen. Manchmal steckt aber mehr dahinter: eine vergrösserte Leber, verkalkte innere Organe und ein Stoffwechsel, der lebenswichtiges Fett gar nicht mehr abbauen kann. Was passiert, wenn der Körper eines Neugeborenen von Geburt an überfordert ist?

Mit künstlicher Intelligenz erstellt. Offen zur Prüfung durch Fachpersonen

Ein Säugling trinkt, schläft, wächst – und nimmt trotzdem nicht zu. Der Bauch wirkt prall, die Haut gelblich, das Kind gedeiht einfach nicht. Was wie eine hartnäckige Verdauungsstörung aussieht, kann der Beginn eines seltenen Stoffwechselversagens sein, das tief im Innern jeder einzelnen Körperzelle beginnt.

In den Lysosomen – winzigen Verdauungsorganellen, die Fette abbauen – fehlt ein einziges Enzym. Ohne dieses Enzym stauen sich Fettsubstanzen in Leber, Milz und Nebennieren auf, bis die Organe sichtbar anschwellen und ihre Funktion verlieren. Der Körper verhungert gewissermassen an Stoffen, die er zwar aufnimmt, aber nicht verwerten kann.

Ein verbreiteter Irrtum ist, dass seltene Erbkrankheiten immer sofort nach der Geburt erkannt werden. Bei Morbus Wolman vergehen oft Wochen, manchmal Monate, bis das Bild klar genug ist – Wochen, in denen sich der Schaden still fortsetzt.

Anlaufstellen, die weiterhelfen

Dieses Thema ist offen für Anlaufstellen wie Praxen, Apotheken oder Kliniken. Werden Sie eine Anlaufstelle, die hier erscheint.

Typische Befunde

Das Bild wird vor allem durch Organvergrösserungen geprägt, die schon äusserlich sichtbar sind – ergänzt durch Beschwerden, die aus dem schwer gestörten Fettstoffwechsel in Darm und Leber folgen.

Ursachen & Risikofaktoren

Morbus Wolman folgt einem autosomal-rezessiven Erbgang: Beide Elternteile müssen je eine fehlerhafte Kopie des LIPA-Gens tragen, damit ein Kind erkrankt – Blutsverwandtschaft erhöht diese Wahrscheinlichkeit messbar.

Behandlung

Im Zentrum steht der Ersatz des fehlenden Enzyms, um den Fettstau in den Lysosomen direkt zu beheben; ergänzend kommen unterstützende Massnahmen zum Einsatz, die Organfunktion und Ernährungszustand stabilisieren.

Mögliche Folgen

Die schwerwiegendste Komplikation ist ein akutes Leberversagen, das sich aus dem fortschreitenden Fettstau in den Leberzellen entwickelt und den Verlauf der Erkrankung entscheidend bestimmt.

Was ist die Wolman-Krankheit?

Die Wolman-Krankheit ist eine sehr seltene, angeborene Stoffwechselstörung. Der Körper kann bestimmte Fette nicht abbauen, weil ein wichtiges Enzym fehlt oder nicht funktioniert. Diese Fette lagern sich vor allem in Leber, Milz und Darm ab und schädigen diese Organe – schon im ersten Lebenshalbjahr.
Eine Mutter oder ein Vater und eine Fachperson sitzen sich an einem Schreibtisch in einem ruhigen Behandlungszimmer gegenüber und führen ein aufmerksames Gespräch im Zusammenhang mit einer seltenen Stoffwechselerkrankung – im Kontext der Wolman-Krankheit.

Im Körper gibt es winzige „Recycling-Stationen“ in den Zellen – sogenannte Lysosomen. Ihre Aufgabe ist es, verbrauchte Stoffe zu zerlegen und wiederzuverwerten. Für den Abbau bestimmter Fette (Cholesterinester und Triglyzeride) brauchen diese Stationen ein ganz bestimmtes Enzym namens lysosomale saure Lipase. Bei der Wolman-Krankheit ist dieses Enzym vollständig oder nahezu vollständig inaktiv – die Recycling-Station ist blockiert.

Die Folge: Fette sammeln sich unkontrolliert in den Zellen an, vor allem in Leber, Milz, Darmwand und Nebennieren. Die Organe schwellen an, verlieren ihre Funktion und werden zunehmend geschädigt. Der Körper eines Säuglings kann diesen Prozess nicht kompensieren – ohne Eingriff schreitet die Schädigung innerhalb von Wochen bis Monaten voran.

Medizinisch wird diese Erkrankung auch als Morbus Wolman bezeichnet – nach dem Neurologen Moshe Wolman, der sie 1956 erstmals beschrieb. Sie gehört zur Gruppe der lysosomalen Speicherkrankheiten, also Erkrankungen, bei denen der zelluläre Abbauapparat gestört ist.

Was die Wolman-Krankheit von anderen Verdauungsproblemen unterscheidet

Viele Säuglinge haben in den ersten Lebenswochen Verdauungsprobleme – das ist häufig und meist harmlos. Bei der Wolman-Krankheit ist das Muster jedoch anders: Die Symptome bessern sich nicht, die Gewichtszunahme bleibt aus, und Bauch und Leber sind tastbar vergrössert. Dazu kommen oft Durchfall und Erbrechen, die nicht auf übliche Massnahmen ansprechen. Ein entscheidender Unterschied: Auf Röntgenaufnahmen sind bei der Wolman-Krankheit typischerweise verkalkte Nebennieren sichtbar – ein Befund, der bei anderen Erkrankungen sehr selten ist und einen wichtigen diagnostischen Hinweis gibt.

Wie wird die Wolman-Krankheit vererbt?

Die Wolman-Krankheit wird vererbt, wenn beide Elternteile je eine fehlerhafte Kopie desselben Gens weitergeben. Wer nur eine fehlerhafte Kopie trägt, ist selbst gesund, kann die Veranlagung aber an Kinder weitergeben. Das nennt man autosomal-rezessive Vererbung.

Jeder Mensch trägt von fast allen Genen zwei Kopien – eine von der Mutter, eine vom Vater. Bei der Wolman-Krankheit ist das Gen betroffen, das den Bauplan für die lysosomale saure Lipase enthält (dieses Gen heisst LIPA). Wenn eine Kopie dieses Gens fehlerhaft ist, übernimmt die zweite, intakte Kopie die Aufgabe – die Person ist gesund und meist ohne Beschwerden. Man nennt sie „Träger“ oder „Trägerin“.

Ein Kind erkrankt nur dann, wenn es von beiden Elternteilen je eine fehlerhafte Kopie erbt – also wenn beide Elternteile Träger sind. In diesem Fall ergibt sich für jede Schwangerschaft dieses Paares eine Wahrscheinlichkeit von 25%, dass das Kind beide fehlerhaften Kopien erhält und erkrankt. Mit einer Wahrscheinlichkeit von 50% wird es selbst Träger ohne Erkrankung, und mit 25% erhält es zwei intakte Genkopien.

Was das für Familien bedeutet

Da beide Elternteile Träger sein müssen, damit ein Kind erkrankt, ist es gut möglich, dass in einer Familie zum ersten Mal eine Wolman-Krankheit auftritt – ohne dass irgendjemand zuvor etwas davon wusste. Träger haben keinerlei Symptome und wissen in der Regel nichts von ihrer Veranlagung. Wenn ein Kind die Diagnose erhält, empfiehlt sich eine humangenetische Beratung für die gesamte Familie – auch weil Geschwister mit einer Wahrscheinlichkeit von 25% ebenfalls betroffen sein könnten oder als Träger weitergeben könnten.

Woran erkennt man die Wolman-Krankheit bei Säuglingen?

Betroffene Säuglinge fallen meist in den ersten Lebenswochen auf: Sie erbrechen häufig, nehmen kaum zu, haben Durchfall und einen auffällig aufgeblähten Bauch. Leber und Milz sind vergrössert. Viele Kinder wirken sehr krank und erschöpft – die Symptome entwickeln sich schnell und verschlimmern sich ohne Behandlung.

Die ersten Zeichen der Wolman-Krankheit zeigen sich typischerweise in den ersten Lebenswochen – manchmal sogar noch früher. Im Vordergrund stehen anhaltende Verdauungsprobleme: häufiges Erbrechen, wässriger Durchfall, kaum Gewichtszunahme trotz regelmässiger Ernährung. Das Abdomen – also der Bauch – ist durch die vergrösserte Leber und Milz sichtbar und tastbar aufgetrieben.

Hinzu kommen Zeichen einer allgemeinen Schwäche: Die Kinder trinken schlecht, wirken apathisch und holen Entwicklungsschritte nicht ein. Die Haut kann gelblich werden (ein Zeichen der Leberbeteiligung), und es kann zu Blutungsneigung kommen, weil die Leber ihre Funktion bei der Blutgerinnung nicht mehr richtig erfüllt.

Ein Befund, der die Wolman-Krankheit von vielen anderen Erkrankungen unterscheidet, sind verkalkte Nebennieren. Die Nebennieren sitzen direkt auf den Nieren und werden durch die Fettablagerungen geschädigt; die entstehenden Verkalkungen sind auf Röntgenbildern oder in der Computertomografie sichtbar und gelten als wichtiges diagnostisches Zeichen.

Symptome, die nicht warten sollten

  • Säugling nimmt trotz regelmässiger Mahlzeiten kaum Gewicht zu
  • Anhaltendes Erbrechen und Durchfall seit Geburt
  • Bauch wirkt hart oder deutlich aufgebläht
  • Kind wirkt auffällig schläfrig oder antriebslos
  • Haut oder Augen erscheinen gelblich

Keines dieser Zeichen allein beweist eine Wolman-Krankheit – aber die Kombination mehrerer dieser Symptome in den ersten Lebenswochen ist ein Grund, rasch einen Kinderarzt aufzusuchen und eine weiterführende Abklärung zu veranlassen.

Umfrage

Wie sind Sie zum ersten Mal mit dem Wolman-Syndrom in Berührung gekommen?

Die Abstimmung erfolgt vollkommen anonym.

Wie wird die Wolman-Krankheit festgestellt?

Die Diagnose erfolgt über Bluttests, die die Aktivität des fehlenden Enzyms messen, sowie über einen Gentest. Bildgebung wie Ultraschall oder Röntgen kann vergrösserte Organe und verkalkte Nebennieren sichtbar machen. Die Abklärung sollte in einem spezialisierten Zentrum erfolgen.

Der entscheidende Schritt zur Diagnose ist der Nachweis, dass die lysosomale saure Lipase – das betroffene Enzym – kaum oder gar nicht aktiv ist. Dafür reicht in der Regel eine Blutprobe: Aus den weissen Blutkörperchen oder getrockneten Bluttropfen (wie beim Neugeborenen-Screening) lässt sich die Enzymaktivität direkt messen. Eine sehr niedrige oder nicht messbare Aktivität ist ein starker Hinweis auf die Erkrankung.

Zur Bestätigung und für die genetische Beratung der Familie wird anschliessend ein Gentest durchgeführt. Dabei wird das LIPA-Gen auf Veränderungen untersucht, die für die Erkrankung verantwortlich sind. Dieser Test identifiziert die konkreten Fehler im Erbgut und ermöglicht später auch die gezielte Untersuchung von Eltern und Geschwistern.

Ergänzend werden bildgebende Verfahren eingesetzt: Ein Ultraschall zeigt die Grösse von Leber und Milz, und auf Röntgenbildern oder in der Computertomografie lassen sich die charakteristischen Verkalkungen der Nebennieren darstellen. Blutuntersuchungen zeigen zudem, wie stark die Leber bereits beeinträchtigt ist.

Warum die Diagnose oft verzögert wird

Die Wolman-Krankheit ist so selten, dass viele Ärztinnen und Ärzte sie nicht sofort in Betracht ziehen, wenn ein Säugling mit Gedeihstörung und Verdauungsproblemen vorgestellt wird. Häufiger werden zuerst Nahrungsmittelunverträglichkeiten, Infektionen oder andere häufigere Erkrankungen untersucht. Dieser typische Denkfehler – erst das Häufige, dann das Seltene – ist verständlich, aber bei der Wolman-Krankheit kostspielig: Jede Woche ohne Behandlung bedeutet weitere Organschädigung. Wenn ein Säugling auf übliche Massnahmen nicht anspricht und die Kombination aus Gedeihstörung, vergrösserter Leber und aufgetriebenem Bauch besteht, sollte die Überweisung an ein Stoffwechselzentrum nicht lange hinausgezögert werden.

Gibt es eine Behandlung für die Wolman-Krankheit?

Ja. Seit 2015 gibt es eine zugelassene Behandlung: eine Enzymersatztherapie mit dem Wirkstoff Sebelipase alfa. Dabei wird das fehlende Enzym regelmässig als Infusion verabreicht. Diese Therapie hat den Verlauf der Erkrankung grundlegend verändert und ermöglicht vielen betroffenen Kindern ein längeres Leben.

Das Prinzip der Behandlung ist direkt: Was der Körper nicht herstellen kann, wird von aussen zugeführt. Der Wirkstoff Sebelipase alfa ist eine im Labor hergestellte Version der lysosomalen sauren Lipase – des Enzyms, das bei der Wolman-Krankheit fehlt oder nicht funktioniert. Er wird intravenös verabreicht, also direkt in die Blutbahn, und gelangt von dort in die Zellen, wo er die blockierten Abbau-Prozesse wieder in Gang setzt.

Die Therapie wird in der Regel wöchentlich – bei sehr schwer erkrankten Säuglingen zunächst sogar häufiger – in einem spezialisierten Zentrum durchgeführt. Klinische Studien, die zur Zulassung durch die europäische Arzneimittelbehörde EMA geführt haben, zeigten, dass mit Sebelipase alfa behandelte Säuglinge deutlich länger überlebten als unbehandelte Kinder. Leber- und Milzgrösse gingen zurück, und die Kinder konnten wieder Gewicht aufbauen.

Wichtig zu wissen: Die Enzymersatztherapie ist keine Heilung im Sinne einer dauerhaften Korrektur des Erbguts. Sie muss lebenslang fortgeführt werden. Und sie wirkt umso besser, je früher sie begonnen wird – vor ausgedehnten Organschäden. Das unterstreicht, warum eine rasche Diagnose so entscheidend ist.

Weitere Behandlungsansätze und Forschung

Neben der Enzymersatztherapie wird bei sehr schwer betroffenen Kindern in Einzelfällen eine Stammzelltransplantation erwogen – das ist jedoch ein aufwendiges Verfahren mit eigenen Risiken und kein Standardvorgehen. In der Forschung werden zudem gentherapeutische Ansätze untersucht, die das defekte Gen direkt korrigieren würden. Diese befinden sich jedoch noch in frühen Entwicklungsphasen und sind noch nicht für den klinischen Einsatz zugelassen.

Wie verläuft die Wolman-Krankheit ohne Behandlung?

Ohne Behandlung ist die Wolman-Krankheit im Säuglingsalter fast immer tödlich. Die Organschäden schreiten schnell voran; die meisten betroffenen Kinder überlebten früher das erste Lebensjahr nicht. Mit der heute verfügbaren Therapie hat sich dieser Verlauf grundlegend verändert.

Die Wolman-Krankheit verläuft ohne Behandlung sehr schnell und sehr schwer. Die Fettablagerungen in Leber, Milz und Darm nehmen innerhalb von Wochen zu – die Organe schwellen an, verlieren ihre Funktion und können schliesslich versagen. Die Kinder können Nahrung immer schlechter aufnehmen und verwerten, verlieren Gewicht, werden geschwächt und anfällig für Infektionen. Die Nebennieren, die wichtige Stresshormone produzieren, werden ebenfalls durch Fettablagerungen zerstört, was zu einer gefährlichen Nebenniereninnsuffizienz führen kann – also dazu, dass der Körper auf Stresssituationen nicht mehr richtig reagieren kann.

Historisch – also vor der Verfügbarkeit der Enzymersatztherapie – überlebten Kinder mit der klassischen, schweren Form der Wolman-Krankheit das erste Lebensjahr in der Regel nicht. Das hat sich mit der Zulassung von Sebelipase alfa 2015 verändert: Kinder, die früh behandelt werden, können heute mehrere Jahre überleben, und die Forschung zur Langzeitprognose ist noch im Gange.

Verlaufslogik: Warum jede Woche zählt

Der Körper eines Säuglings wächst sehr schnell – und damit auch die Schäden, wenn ein zentraler Stoffwechselprozess gestört ist. Je länger Fette unkontrolliert in den Zellen lagern, desto mehr Zellen werden dauerhaft zerstört. Zellschäden in Leber und Darm lassen sich mit der Enzymtherapie zwar stoppen und zum Teil rückgängig machen – aber nur, solange noch genug funktionsfähige Zellen vorhanden sind. Das macht den Zeitpunkt des Therapiebeginns zum entscheidenden Faktor für die Prognose.

Wie häufig ist die Wolman-Krankheit?

Die Wolman-Krankheit ist extrem selten. Schätzungen gehen von etwa 1 betroffenen Kind auf 300'000 bis 500'000 Geburten aus. In der Schweiz wird daher statistisch gesehen nur alle paar Jahre ein neuer Fall diagnostiziert. Genaue Zahlen sind schwierig, weil viele Fälle historisch nicht erkannt wurden.

Verlässliche Prävalenzzahlen für die Wolman-Krankheit sind schwer zu ermitteln – aus zwei Gründen. Erstens ist die Erkrankung so selten, dass selbst grosse epidemiologische Studien nur wenige Fälle erfassen. Zweitens wurden vor der Verfügbarkeit spezifischer Tests viele Fälle wahrscheinlich nicht korrekt diagnostiziert oder als andere Erkrankung eingeordnet. Die in der Fachliteratur genannten Schätzungen bewegen sich im Bereich von etwa 1 Fall auf 300'000 bis 500'000 Geburten für die schwere, im Säuglingsalter auftretende Form.

Für die Schweiz mit rund 85'000 bis 90'000 Geburten pro Jahr bedeutet das: Statistisch gesehen tritt ein Fall alle drei bis sechs Jahre auf. Das macht die Wolman-Krankheit zu einer der seltenen Erkrankungen, bei denen kein einzelnes Spital regelmässige Erfahrung aufbauen kann – was die Bedeutung vernetzter Expertenzentren und internationaler Zusammenarbeit unterstreicht.

Seltene Erkrankung – globale Vernetzung

Weil so wenige Kinder betroffen sind, können klinische Studien nur über mehrere Länder und Jahre hinweg ausreichend Teilnehmende einschliessen. Die internationale Zusammenarbeit – etwa über Patientenregister und spezialisierte Zentren – ist daher nicht nur eine medizinische, sondern auch eine wissenschaftliche Notwendigkeit. Für Familien bedeutet das: Es gibt weltweit anerkannte Expertinnen und Experten für diese Erkrankung, auch wenn sie lokal selten vorkommt. In der Schweiz bietet das Netzwerk der universitären Kinderspitäler Zugang zu dieser Expertise.

Was ist der Unterschied zwischen Wolman-Krankheit und LAL-Defizienz?

Beide Erkrankungen haben dieselbe Ursache: Ein Enzym namens lysosomale saure Lipase funktioniert nicht richtig. Der Unterschied liegt im Schweregrad. Die Wolman-Krankheit ist die sehr schwere Form, die im Säuglingsalter auftritt. Die LAL-Defizienz ist der Oberbegriff, der auch mildere Verläufe umfasst, die erst im Kinder- oder Erwachsenenalter erkannt werden.

Das Enzym lysosomale saure Lipase (kurz LAL) wird vom LIPA-Gen gesteuert. Wenn dieses Gen fehlerhaft ist, entsteht eine Erkrankung aus dem Spektrum der LAL-Defizienz (zu Deutsch: LAL-Mangel). Wie schwer die Erkrankung ist, hängt davon ab, wie stark das Enzym in seiner Funktion eingeschränkt ist.

Die Wolman-Krankheit – auch als frühinfantile LAL-Defizienz bezeichnet – ist das schwerste Ende dieses Spektrums: Das Enzym ist nahezu vollständig inaktiv, die Symptome beginnen innerhalb der ersten Lebenswochen, und ohne Behandlung verläuft die Erkrankung schnell lebensbedrohlich. Auf der anderen Seite des Spektrums steht die sogenannte Cholesterylester-Speicherkrankheit (CESD), eine mildere Form der LAL-Defizienz, bei der noch eine geringe Restaktivität des Enzyms vorhanden ist. Diese Form kann sich erst im Kindes- oder Erwachsenenalter durch erhöhte Leberwerte, Fettleber oder Herzerkrankungen bemerkbar machen – und wird oft jahrelang nicht erkannt.

Zwei Diagnosen – eine gemeinsame Ursache

Wolman-KrankheitCESD (mildere LAL-Defizienz)

Der wichtigste Punkt für Betroffene und Familien: Beide Formen werden mit demselben Wirkstoff (Sebelipase alfa) behandelt. Der Schweregrad bestimmt, wie dringend der Therapiebeginn ist – nicht ob eine Therapie sinnvoll ist. Und in beiden Fällen ist die genetische Abklärung der Familie relevant, weil dieselben Genvarianten im LIPA-Gen zugrunde liegen.

Können Eltern testen lassen, ob sie Träger der Wolman-Krankheit sind?

Ja. Ein Gentest kann zeigen, ob jemand eine fehlerhafte Kopie des LIPA-Gens trägt. Das ist besonders relevant für Eltern eines betroffenen Kindes, für deren Geschwister und für Paare mit bekannter Familiengeschichte. Der Test erfolgt über eine humangenetische Beratung.

Wenn ein Kind mit der Wolman-Krankheit diagnostiziert wird, sind beide Elternteile mit Sicherheit Träger – denn das Kind hat je eine fehlerhafte Genkopie von jedem Elternteil geerbt. Das bedeutet: Für weitere Schwangerschaften dieses Paares besteht ein statistisches Risiko von 25%, dass auch ein weiteres Kind betroffen ist. Dieser Prozentsatz gilt unabhängig davon, ob das erste Kind betroffen war oder nicht – jede Schwangerschaft ist ein eigenständiges Ereignis.

Der Trägertest ist ein genetischer Bluttest, der die spezifischen Veränderungen im LIPA-Gen identifiziert. Er wird im Rahmen einer humangenetischen Beratung angeboten – in der Schweiz über die entsprechenden Abteilungen der Universitätsspitäler. Dort wird nicht nur der Test selbst erklärt, sondern auch, was ein positives Ergebnis konkret bedeutet und welche Optionen es gibt.

Wann ein Trägertest besonders sinnvoll ist

  • Eltern eines Kindes mit gesicherter Wolman-Krankheit oder LAL-Defizienz
  • Geschwister dieser Eltern – sie haben ein erhöhtes Risiko, ebenfalls Träger zu sein
  • Paare, in deren Familiengeschichte die Erkrankung bekannt ist
  • Bei bekannter Verwandtschaft der Eltern untereinander – das erhöht die Wahrscheinlichkeit, dass beide dieselbe seltene Genvariante tragen

In der Schweiz ist humangenetische Beratung und Diagnostik bei bekannter Familienerkrankung in der Regel über die Grundversicherung zugänglich. Wer unsicher ist, ob ein Test sinnvoll ist, kann zunächst den Kinderarzt oder die Hausärztin ansprechen, die eine Überweisung ausstellen können.

Siehe auch

Oberbegriffe

Änderungen verwerfen?

Ihre Änderungen sind noch nicht gespeichert.