
Cookies und externe Inhalte

Notwendige Cookies brauchen wir, damit die Website funktioniert; sie sind immer aktiv. Alles Weitere lädt nur, wenn Sie einwilligen oder es selbst aufrufen. Ihre Wahl können Sie jederzeit unter „Cookie-Einstellungen“ im Seitenfuss ändern; mehr dazu in der Datenschutzerklärung.

Inhalte anderer Anbieter, etwa die Karte bei einer Anlaufstelle oder ein Hörbeitrag. Beim Laden erfährt der Anbieter Ihre IP-Adresse und kann eigene Cookies setzen.

neomedis

Sprache

neomedis
Inhalt fachlich korrekt?

Der aktuelle Artikel ist aus meiner Sicht fachlich korrekt. Ich kann jederzeit später Korrekturen am Text vorschlagen. Bei Änderungen durch andere Fachpersonen nach meiner Zustimmung werde ich automatisch per E-Mail informiert.

Diagnosesnomed 54954004wikidata Q4412533icd-10 E77.1

Aspartylglucosaminurie

AGUAspartylglucosaminidase-MangelGlykosylasparaginase-MangelAspartylglukosaminurie

Warum manche Kinder Fähigkeiten mit den Jahren verlieren

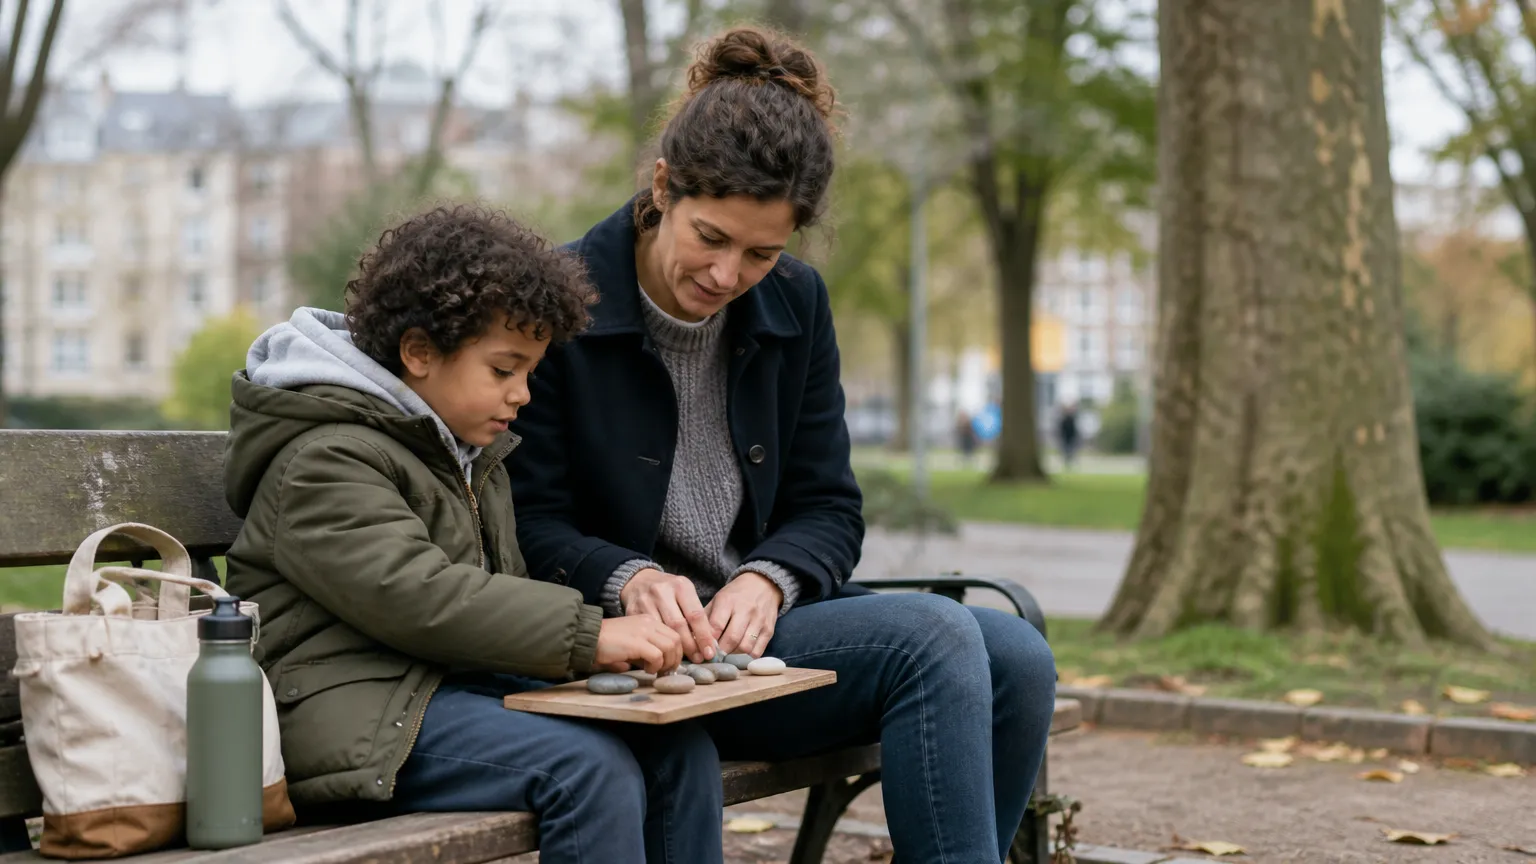
Erwachsener und Kind sitzen auf einer Parkbank und beschäftigen sich im Freien gemeinsam mit einer tastbaren Sortieraktivität, als Veranschaulichung der unterstützenden Betreuung im Kontext der Aspartylglukosaminurie.

Ein Kleinkind entwickelt sich zunächst wie andere – und verliert doch nach und nach Fähigkeiten, die es bereits beherrschte. Sprache, Bewegung und Denken verändern sich über Jahre hinweg, während Gelenke, Wirbelsäule und Augen zusätzlich betroffen sein können. Was steckt hinter einer Entwicklung, die sich im Lauf der Kindheit umkehrt?

Mit künstlicher Intelligenz erstellt. Offen zur Prüfung durch Fachpersonen

Ein Kind lernt laufen, sprechen, spielen – und dann, irgendwann zwischen dem zweiten und vierten Lebensjahr, stagniert die Entwicklung. Nicht dramatisch, nicht von einem Tag auf den anderen, sondern schleichend. Was Eltern zunächst für eine Entwicklungsverzögerung halten, kann der erste sichtbare Hinweis auf eine seltene Erbkrankheit sein, die tief im Stoffwechsel wurzelt.

Aspartylglukosaminurie entsteht, weil ein einziges Enzym im Körper fehlt oder nicht richtig funktioniert. Dieses Enzym – die Aspartylglukosaminidase – ist dafür zuständig, bestimmte Zuckermoleküle in den Zellen abzubauen. Fehlt es, stauen sich diese Moleküle über Jahre hinweg an, vor allem im Nervensystem. Der Schaden wächst still, lange bevor er aussen sichtbar wird.

Viele gehen davon aus, dass seltene Erbkrankheiten immer von Geburt an offensichtlich sind. Bei der Aspartylglukosaminurie sieht ein betroffenes Neugeborenes jedoch unauffällig aus – die ersten Lebensjahre verlaufen scheinbar normal. Erst im Grundschulalter wird der geistige Entwicklungsrückschritt unübersehbar, und im Erwachsenenalter schreitet er weiter fort.

Weil die Erkrankung autosomal-rezessiv vererbt wird, müssen beide Elternteile je eine fehlerhafte Genkopie weitergeben, ohne selbst krank zu sein. Besonders häufig tritt sie in Finnland auf, wo sie zu den bekanntesten seltenen Erbkrankheiten zählt – ein Muster, das zeigt, wie sehr genetische Erkrankungen durch Bevölkerungsgeschichte geprägt sein können.

Anlaufstellen, die weiterhelfen

Dieses Thema ist offen für Anlaufstellen wie Praxen, Apotheken oder Kliniken. Werden Sie eine Anlaufstelle, die hier erscheint.

Symptome & Befunde

Das Bild der Aspartylglukosaminurie ist breit gestreut: Kognitive Einschränkungen betreffen nahezu alle Betroffenen und stehen im Zentrum, während körperliche Merkmale – von charakteristischen Gesichtszügen über Skelettveränderungen bis hin zu seltener auftretenden Anfällen – das klinische Bild ergänzen.

Ursache & Risiko

Die Erkrankung hat eine einzige, klar definierte Ursache: den genetisch bedingten Mangel an einem Abbauenzym. Blutsverwandtschaft der Eltern erhöht das Risiko, weil sie die Wahrscheinlichkeit steigert, dass beide dieselbe fehlerhafte Genvariante tragen.

Behandlung

Eine ursächliche Behandlung, die den Enzymmangel behebt, existiert bislang nicht – die Therapie zielt darauf ab, die Alltagsfähigkeiten so lange wie möglich zu erhalten und zu fördern, vor allem durch sprach- und bewegungstherapeutische Ansätze.

Mögliche Folgen

Mit fortschreitendem Lebensalter kommen zu den primären Krankheitszeichen zunehmend Gelenkprobleme hinzu, die den ohnehin eingeschränkten Bewegungsradius der Betroffenen weiter belasten können.

Was ist Aspartylglucosaminurie?

Aspartylglucosaminurie ist eine sehr seltene, erblich bedingte Stoffwechselkrankheit. Dem Körper fehlt ein bestimmtes Enzym, das er braucht, um Zuckerverbindungen in den Zellen abzubauen. Diese Verbindungen häufen sich dann an und schädigen mit der Zeit vor allem das Gehirn.
Ein Erwachsener und ein Kind sitzen auf einer Parkbank und beschäftigen sich im Freien mit einer taktilen, handlungsorientierten Sortieraufgabe, als Veranschaulichung unterstützender Betreuung im Kontext der Aspartylglukosaminurie.

Im Inneren jeder Körperzelle gibt es kleine Abbauanlagen – winzige Strukturen, die nicht mehr benötigte Bestandteile zerkleinern und recyceln. Für eine bestimmte Gruppe von Zuckerverbindungen, die an Eiweisse gekoppelt sind, ist ein Enzym namens Aspartylglucosaminidase zuständig. Wer mit Aspartylglucosaminurie (in der Medizin auch als AGA-Mangel bekannt) auf die Welt kommt, hat dieses Enzym nicht oder kaum. Die Folge: Diese Zuckerverbindungen, sogenannte Glykoasparagine, können nicht abgebaut werden und sammeln sich in den Zellen an.

Diese Ansammlung passiert überall im Körper, trifft aber das Gehirn und das Nervensystem besonders stark. Denn Nervenzellen sind langlebig – sie können sich kaum erneuern und haben deshalb weniger Möglichkeiten, sich von einer solchen Belastung zu erholen. Je mehr sich die Substanzen anhäufen, desto stärker werden die Nervenzellen in ihrer Funktion beeinträchtigt. Das erklärt, warum die geistige Entwicklung mit den Jahren zunehmend betroffen wird.

Aspartylglucosaminurie gehört zur grossen Gruppe der sogenannten lysosomalen Speicherkrankheiten – das sind Erkrankungen, bei denen Zell-Abbauanlagen (Lysosomen) nicht richtig funktionieren. Diese Gruppe umfasst mehrere Dutzend Erkrankungen, von denen jede einzelne sehr selten ist.

Was wird häufig verwechselt?

Ein verbreitetes Missverständnis: Viele denken bei „Stoffwechselkrankheit“ zunächst an Diabetes oder Übergewicht. Aspartylglucosaminurie hat damit nichts zu tun. Es handelt sich um eine Erkrankung auf der Ebene einzelner Zellen, nicht um eine Erkrankung des Blutzuckers oder der Ernährung. Die Krankheit ist von Geburt an vorhanden – auch wenn die Symptome erst später sichtbar werden – und sie lässt sich durch Ernährung oder Lebensweise weder ausgelöst noch verhindert werden.

Wie äussert sich Aspartylglucosaminurie bei Kindern?

Babys und Kleinkinder mit Aspartylglucosaminurie wirken zu Beginn oft kaum auffällig. Im Laufe der ersten Lebensjahre zeigt sich dann eine verlangsamte Entwicklung: Kinder lernen später sprechen, brauchen länger beim Lernen und haben manchmal auffällige Gesichtszüge. Mit der Zeit nehmen die Entwicklungsrückstände zu.

Die ersten Monate nach der Geburt verlaufen bei den meisten betroffenen Kindern unauffällig. Das liegt daran, dass sich die nicht abgebauten Substanzen erst langsam ansammeln müssen, bevor sie die Entwicklung merklich beeinträchtigen. Ein erstes Zeichen ist häufig, dass die Sprachentwicklung verzögert ist – das Kind spricht erste Wörter später als gleichaltrige Kinder, und der Wortschatz wächst langsamer.

Im Vorschulalter werden weitere Bereiche sichtbar: Das Lernen fällt schwerer, die Konzentration ist eingeschränkt, und manche Kinder zeigen Verhaltensauffälligkeiten wie Überaktivität oder Stimmungsschwankungen. Körperlich können grobe Gesichtszüge auffallen (ein breiterer Nasenrücken, vollere Lippen, ein grösserer Kopfumfang), ausserdem treten häufiger Infekte der Atemwege auf und manchmal Leistenbrüche in der frühen Kindheit.

Wichtig zu verstehen: Diese Zeichen sind einzeln betrachtet sehr unspezifisch – sie passen zu vielen Erkrankungen oder sind schlicht Entwicklungsvarianten. Aspartylglucosaminurie ist so selten, dass sie selbst bei einem klassischen Bild kaum als erste Verdachtsdiagnose auftaucht. Das macht die Diagnose oft schwierig und zeitaufwändig.

Entwicklung im Überblick: Frühe Kindheit

  • Erste Lebensmonate: meist unauffällig, Meilensteine werden noch erreicht
  • 1.–3. Lebensjahr: verzögerte Sprachentwicklung wird häufig als erstes bemerkt
  • Vorschulalter: Lernschwierigkeiten, Verhaltensauffälligkeiten, körperliche Merkmale treten deutlicher hervor
  • Schulalter: zunehmende geistige Einschränkungen, Rückstand gegenüber Gleichaltrigen wird grösser

Woran erkennt man, dass ein Kind an Aspartylglucosaminurie erkrankt sein könnte?

Es gibt kein einzelnes eindeutiges Warnsignal. Eltern und Ärzte achten auf eine Kombination aus verzögerter Sprachentwicklung, Lernschwierigkeiten, auffälligen Gesichtszügen und häufigen Infekten. Entscheidend ist, bei unklaren Entwicklungsrückständen frühzeitig eine gründliche Abklärung anzustossen.

Aspartylglucosaminurie hat kein einzelnes, eindeutiges Zeichen, das sofort auf diese Diagnose zeigt. Was Fachleute aufhorchen lässt, ist eine bestimmte Kombination von Beobachtungen über die Zeit: Ein Kind entwickelt sich in den ersten Monaten zunächst normal, fängt dann aber an, gegenüber Gleichaltrigen zurückzufallen – besonders in Sprache und Lernfähigkeit. Dazu können körperliche Merkmale kommen, die für sich allein harmlos wirken, zusammen aber ein Muster ergeben.

Typische Beobachtungen, die zusammen einen Verdacht begründen können:

  • Verzögerte Sprachentwicklung, die sich trotz Förderung nicht normalisiert
  • Lernschwierigkeiten, die im Schulalter deutlich werden
  • Grobe Gesichtszüge (breiter Nasenrücken, volle Lippen, leicht vergrösserter Kopf)
  • Häufige Atemwegsinfekte oder Mittelohrentzündungen in der frühen Kindheit
  • Leistenbrüche, die im Säuglingsalter aufgetreten sind
  • Verhaltensauffälligkeiten wie Überaktivität oder Impulsivität

Keines dieser Zeichen ist allein beweisend. Aber wenn mehrere davon zusammen auftreten und keine andere Erklärung gefunden wurde, sollte eine Kinderärztin oder ein Kinderarzt gezielt nach seltenen Stoffwechselerkrankungen fragen und eine Überweisung an ein Zentrum für seltene Erkrankungen in Betracht ziehen.

Typischer Denkfehler

Viele Eltern – und manchmal auch Ärzte – deuten eine verzögerte Sprachentwicklung zunächst als normale Variante oder als Zeichen einer Hörstörung. Beides ist möglich, aber wenn eine Hörstörung ausgeschlossen wurde und die Verzögerung in anderen Entwicklungsbereichen zunimmt statt sich auszugleichen, sollte aktiv weitergesucht werden. Bei Aspartylglucosaminurie vergeht zwischen ersten Zeichen und Diagnose leider oft eine erhebliche Zeit – was in Zentren mit Erfahrung mit seltenen Erkrankungen durch gezielte Diagnostik verkürzt werden kann.

Umfrage

Wie sind Sie zum ersten Mal auf Aspartylglukosaminurie gestossen?

Die Abstimmung erfolgt vollkommen anonym.

Wie wird Aspartylglucosaminurie festgestellt?

Die Diagnose wird durch Blut- oder Urintests gesichert: Dabei wird gemessen, ob das fehlende Enzym vorhanden ist oder ob sich typische Abbauprodukte im Urin angesammelt haben. Anschliessend bestätigt eine genetische Untersuchung den Befund.

Der erste Hinweis auf Aspartylglucosaminurie kommt oft aus dem Urin. Im Urin betroffener Kinder finden sich erhöhte Mengen von Aspartylglucosamin – einer Verbindung, die beim gesunden Stoffwechsel nicht in dieser Konzentration ausgeschieden wird. Dieser Befund allein reicht als Verdachtshinweis.

Die eigentliche Bestätigung erfolgt dann über eine Enzymmessung im Blut: In den weissen Blutzellen (den Abwehrzellen des Blutes) wird gemessen, ob die Aktivität des Enzyms Aspartylglucosaminidase vorhanden ist. Bei betroffenen Personen ist diese Aktivität stark vermindert oder fehlt ganz. Dieser Test ist spezifisch und zuverlässig.

Der dritte Schritt ist eine genetische Untersuchung – eine Analyse der Erbinformation (DNA) der betroffenen Person. Dabei suchen Fachleute nach Veränderungen im Gen, das die Bauanleitung für das fehlende Enzym enthält. Die genetische Bestätigung ist wichtig, weil sie auch für die Familienplanung und eine eventuelle vorgeburtliche Diagnostik entscheidend ist.

Ablauf der Diagnoseschritte

  1. Urinuntersuchung auf Aspartylglucosamin (erster Verdachtshinweis)
  2. Enzymmessung in weissen Blutzellen (Bestätigung des Enzymmangels)
  3. Genetische Analyse (Sicherung der Diagnose und Grundlage für Familienberatung)
  4. Weiterführende Untersuchungen (Bildgebung des Gehirns, Entwicklungsdiagnostik) zur Einschätzung des Verlaufs

Diese Abklärungen finden in spezialisierten Zentren statt – in der Schweiz sind das in der Regel universitäre Kinderspitäler mit Abteilungen für Stoffwechselerkrankungen und Humangenetik.

Ist Aspartylglucosaminurie erblich?

Ja, Aspartylglucosaminurie ist eine Erbkrankheit. Sie folgt einem bestimmten Vererbungsmuster: Beide Elternteile müssen eine veränderte Genkopie tragen, damit ein Kind erkranken kann. Eltern selbst sind meist gesund, weil sie noch eine funktionierende Kopie des Gens besitzen.

Aspartylglucosaminurie wird durch Veränderungen in einem bestimmten Gen verursacht – dem Gen, das die Bauanleitung für das Enzym Aspartylglucosaminidase enthält. Jeder Mensch besitzt von jedem Gen zwei Kopien: eine vom Vater, eine von der Mutter. Bei dieser Erkrankung muss eine Veränderung auf beiden Kopien vorhanden sein, damit die Krankheit ausbricht. Dieses Vererbungsmuster nennt sich autosomal-rezessiv.

Das bedeutet konkret: Wenn beide Elternteile je eine veränderte Kopie dieses Gens tragen (man nennt sie dann Träger oder Trägerinnen), sind sie selbst in der Regel gesund. Sie haben noch eine funktionierende zweite Kopie, die ausreicht, um genug Enzym zu produzieren. Kommt aber eine veränderte Kopie vom Vater mit einer veränderten Kopie von der Mutter zusammen, fehlt dem Kind beide funktionierenden Kopien – und die Krankheit entsteht.

Statistisch gesehen: Wenn beide Elternteile Träger sind, hat jedes Kind dieser Eltern eine Wahrscheinlichkeit von 25%, an Aspartylglucosaminurie zu erkranken. Mit einer Wahrscheinlichkeit von 50% ist das Kind selbst Träger ohne Erkrankung, und mit 25% ist es weder krank noch Träger. Diese Zahlen gelten unabhängig voneinander für jede Schwangerschaft.

Was das für die Familie bedeutet

Wenn bei einem Kind Aspartylglucosaminurie diagnostiziert wird, empfehlen Fachleute eine genetische Beratung für die gesamte Familie. Geschwisterkinder sollten ebenfalls getestet werden. Für zukünftige Schwangerschaften gibt es vorgeburtliche Diagnosemöglichkeiten. Eine humangenetische Beratungsstelle kann die individuellen Fragen der Familie gezielt beantworten – das gehört zur Standardbetreuung nach einer solchen Diagnose.

Wie häufig ist Aspartylglucosaminurie?

Aspartylglucosaminurie ist eine der seltensten Erkrankungen überhaupt. Weltweit sind einige Hundert Fälle dokumentiert. In Finnland ist sie etwas häufiger bekannt als anderswo, weil dort eine bestimmte Genvariante in der Bevölkerung verbreitet ist. In der Schweiz ist sie äusserst selten.

Aspartylglucosaminurie gilt als ausgesprochen seltene Erkrankung – sie zählt zu den sogenannten seltenen Krankheiten, für die in Europa eine Häufigkeit von weniger als 1 zu 2'000 Personen als Grenzwert gilt. Die tatsächliche Häufigkeit von Aspartylglucosaminurie liegt weit darunter.

Besondere Aufmerksamkeit hat die Erkrankung in Finnland erhalten: Dort ist sie durch einen Gründereffekt häufiger als in anderen Ländern – das heisst, eine bestimmte Veränderung im Gen hat sich historisch in der finnischen Bevölkerung ausgebreitet. Die Erkrankung ist daher Teil des sogenannten finnischen Krankheitserbes, einer Gruppe von Erkrankungen, die in Finnland überproportional häufig vorkommen. Ausserhalb Finnlands sind Fälle weltweit verstreut und sehr selten dokumentiert.

In der Schweiz gibt es keine verlässlichen Häufigkeitszahlen – die bekannten Fälle dürften im einstelligen Bereich liegen. Das macht die Erkrankung zu einer echten diagnostischen Herausforderung: Viele Fachleute sind ihr noch nie begegnet, was die Zeit bis zur Diagnose verlängern kann.

Was Seltenheit für Betroffene bedeutet

Eine sehr seltene Erkrankung zu haben, hat praktische Konsequenzen: Es gibt wenige Spezialisten, kaum klinische Studien und keine grossen Patientengruppen, mit denen man sich austauschen kann. Gleichzeitig bieten internationale Netzwerke für seltene Erkrankungen – wie das europäische Netzwerk MetabERN oder die Datenbank Orphanet – Orientierung und Anschluss an Expertise, die in keinem einzelnen Land allein zu finden ist.

Wie verläuft die Aspartylglucosaminurie über die Jahre?

Aspartylglucosaminurie verläuft in Phasen: Kinder wirken anfangs kaum auffällig, zeigen dann zunehmende Entwicklungsrückstände und erreichen im frühen Erwachsenenalter einen Höhepunkt der Fähigkeiten – bevor ein langsamer Abbau einsetzt. Im mittleren Erwachsenenalter sind die meisten Betroffenen auf vollständige Unterstützung angewiesen.

Der Verlauf von Aspartylglucosaminurie lässt sich grob in drei Phasen einteilen. In der ersten Phase – den ersten Lebensjahren – wirken betroffene Kinder weitgehend normal. Manche Meilensteine werden etwas verzögert erreicht, aber nichts deutet zunächst auf eine schwere Erkrankung hin. Diese Phase kann trügerisch sein, weil sie den Eindruck erweckt, die Entwicklung verlaufe gut.

In der zweiten Phase, die sich durch Kindheit und Jugend zieht, nehmen Lernschwierigkeiten und kognitive Einschränkungen (also Einschränkungen des Denkens, Erinnerns und Verstehens) stetig zu. Viele Betroffene erreichen im jungen Erwachsenenalter – grob zwischen dem 20. und 30. Lebensjahr – ihren persönlichen Entwicklungshöhepunkt. Das bedeutet: Es gibt einen Zeitraum, in dem die Fähigkeiten stabil sind, bevor der nächste Abschnitt beginnt.

In der dritten Phase setzt ein allmählicher Abbau ein. Kognitive Fähigkeiten, die einmal vorhanden waren, gehen zurück. Auch Bewegung und Koordination können betroffen sein. Die meisten Betroffenen brauchen im Verlauf des mittleren Erwachsenenalters umfassende Unterstützung im Alltag und sind auf professionelle Betreuung angewiesen.

Verlaufslogik: Warum es diesen Verlauf gibt

Der Grund für dieses Verlaufsmuster liegt im Mechanismus der Erkrankung selbst: Die nicht abbaubaren Substanzen sammeln sich über Jahrzehnte an. Nervenzellen – besonders im Gehirn – sind langlebige Zellen, die sich kaum erneuern. Je länger sie der Belastung ausgesetzt sind, desto mehr nimmt ihre Funktion ab. Der Abbau ist deshalb nicht plötzlich, sondern schleichend und kumulative. Das erklärt auch, warum Prognosen individuell stark variieren können – das genaue Tempo hängt von verschiedenen Faktoren ab, die noch nicht vollständig verstanden sind.

Gibt es eine Behandlung für Aspartylglucosaminurie?

Eine ursächliche Behandlung, die das fehlende Enzym ersetzt oder das Gen korrigiert, gibt es bisher nicht. Die Betreuung konzentriert sich darauf, Symptome zu lindern, die Entwicklung zu fördern und die Lebensqualität zu erhalten. Forschung zu möglichen Therapieansätzen läuft.

Bis heute gibt es keine zugelassene Therapie, die direkt beim Enzymdefekt ansetzt – also keine Möglichkeit, das fehlende Enzym von aussen zuzuführen oder den genetischen Defekt zu korrigieren. Das unterscheidet Aspartylglucosaminurie von einigen anderen lysosomalen Speicherkrankheiten, für die mittlerweile eine sogenannte Enzymersatztherapie existiert. Bei der Aspartylglucosaminurie ist diese Möglichkeit bisher nicht verfügbar.

Was stattdessen möglich ist: eine gezielte, symptomorientierte Begleitung über viele Jahre. Dazu gehören Frühförderung und Sprachtherapie in der Kindheit, heilpädagogische Begleitung im Schul- und Jugendalter, Physiotherapie und Ergotherapie zur Erhaltung von Bewegung und Alltagsfähigkeiten sowie – wenn nötig – medikamentöse Behandlung von Begleitsymptomen wie Krampfanfällen oder Verhaltensauffälligkeiten.

Eine Knochenmarktransplantation (ein Eingriff, bei dem blutbildende Zellen von einem Spender übertragen werden) wurde bei einzelnen Betroffenen untersucht. Die verfügbaren Berichte deuten darauf hin, dass der Eingriff den Verlauf möglicherweise verlangsamen kann, wenn er sehr früh durchgeführt wird – die Datenlage ist jedoch sehr begrenzt, und dieser Ansatz gilt nicht als Standardtherapie.

Was die Forschung angeht

Wissenschaftliche Teams – unter anderem in Finnland, wo die Erkrankung besser erforscht ist – arbeiten an möglichen Therapieansätzen. Gentherapeutische Ansätze, bei denen das defekte Gen korrigiert werden soll, befinden sich im Frühstadium der Forschung. Fortschritte in diesem Bereich könnten langfristig neue Möglichkeiten eröffnen. Familien mit betroffenen Kindern können über Orphanet oder das europäische Netzwerk MetabERN Zugang zu aktuellen Informationen und laufenden Studien finden.

Wie lange können Menschen mit Aspartylglucosaminurie leben?

Genaue Zahlen sind wegen der Seltenheit der Erkrankung schwierig zu nennen. Betroffene erreichen in der Regel das Erwachsenenalter. Im mittleren Erwachsenenalter nimmt der Unterstützungsbedarf stark zu. Viele Menschen mit Aspartylglucosaminurie werden zwischen 40 und 60 Jahren alt, aber individuelle Verläufe variieren.

Weil Aspartylglucosaminurie so selten ist, gibt es keine grossen Studien, die präzise Lebensdauer-Zahlen belegen. Was die medizinische Literatur zeigt: Betroffene erreichen das Erwachsenenalter und leben in der Regel mehrere Jahrzehnte mit der Erkrankung. Die meisten beschriebenen Fälle deuten auf eine Lebensspanne hin, die grob zwischen dem vierten und sechsten Lebensjahrzehnt liegt – wobei das individuelle Spektrum erheblich variiert.

Entscheidend für die Lebenserwartung sind nicht allein die neurologischen Folgen der Erkrankung selbst, sondern auch die Begleitumstände: Menschen mit schweren Behinderungen sind anfälliger für Infektionskrankheiten, Schluckprobleme können im Spätverlauf zu Komplikationen führen, und der allgemeine Pflegezustand beeinflusst den Verlauf erheblich. Gute pflegerische Betreuung und medizinische Begleitung können die Lebensqualität und möglicherweise auch die Lebensdauer positiv beeinflussen.

Eltern und Angehörige stehen vor der schwierigen Aufgabe, langfristig zu planen – für das Leben des betroffenen Menschen, für rechtliche Regelungen und für die eigene Entlastung. Frühzeitige Gespräche mit dem Betreuungsteam, Sozialdiensten und Beratungsstellen helfen dabei, diesen Weg strukturiert zu gehen.

Was individuell unterschiedlich ist

Es gibt Berichte von Betroffenen, die deutlich älter wurden als der Durchschnitt beschreibt – und Fälle, in denen der Verlauf schneller fortschritt. Faktoren wie Begleiterkrankungen, das Ausmass frühkindlicher Förderung und die Qualität der Langzeitpflege spielen eine Rolle, deren genaues Gewicht wissenschaftlich noch nicht vollständig geklärt ist. Prognosen sollten deshalb immer im Gespräch mit einem spezialisierten Zentrum und nicht aufgrund allgemeiner Literaturangaben erfolgen.

Kann man Aspartylglucosaminurie in der Schwangerschaft erkennen?

Ja, wenn in einer Familie ein Fall bekannt ist und die genetischen Veränderungen der Eltern dokumentiert sind, ist eine vorgeburtliche Diagnose möglich. Das geschieht entweder durch eine Fruchtwasseruntersuchung oder eine Gewebeprobe aus dem Mutterkuchen – beide Methoden können das Kind auf die bekannte Genvariante testen.

Eine vorgeburtliche Diagnose ist dann möglich, wenn die familiäre Situation bekannt ist: Das heisst, wenn beide Elternteile als Träger identifiziert wurden und die spezifischen Veränderungen in ihren Genen bekannt sind. In diesem Fall kann das ungeborene Kind auf eben diese Veränderungen hin untersucht werden.

Zwei Methoden kommen dafür infrage. Die erste ist die Untersuchung des Fruchtwassers (Amniozentese): Dabei wird eine kleine Menge der Flüssigkeit, die das Kind im Mutterleib umgibt, mit einer feinen Nadel entnommen. Aus den darin enthaltenen Zellen lässt sich die Erbinformation des Kindes analysieren. Die zweite Möglichkeit ist die Chorionzottenbiopsie: Dabei wird eine winzige Gewebeprobe aus dem Mutterkuchen entnommen, was bereits früher in der Schwangerschaft möglich ist – üblicherweise ab etwa der elften Woche.

Beide Verfahren haben eine geringe, aber nicht null Wahrscheinlichkeit für Komplikationen und werden nur durchgeführt, wenn eine klare medizinische Indikation besteht. Die Entscheidung dafür ist immer eine persönliche und ethische – sie sollte im Gespräch mit einer humangenetischen Fachstelle und der begleitenden Geburtsmedizin sorgfältig vorbereitet werden.

Präimplantationsdiagnostik als weitere Option

Paare, die wissen, dass sie beide Träger der Genvariante sind, können in der Schweiz unter bestimmten Voraussetzungen auch eine Präimplantationsdiagnostik (PID) in Betracht ziehen. Dabei werden im Rahmen einer Befruchtung ausserhalb des Körpers die Embryonen vor der Einpflanzung in die Gebärmutter genetisch untersucht. In der Schweiz ist dieses Verfahren gesetzlich geregelt und an strenge Voraussetzungen geknüpft. Eine spezialisierte Kinderwunschklinik und eine humangenetische Beratung sind dabei zwingend einzubeziehen.

Siehe auch

Oberbegriffe

  • Autosomal-rezessive Erbkrankheit
  • Erbliche Erkrankung des Bewegungsapparats(Hereditäre Erkrankung des Bewegungsapparats)
  • Erbliche Stoffwechselerkrankung des Nervensystems(Hereditäre metabolische Störung des Nervensystems)
  • Erkrankung des Skelettsystems
  • Oligosaccharidose

Anatomie

Änderungen verwerfen?

Ihre Änderungen sind noch nicht gespeichert.