
Cookies und externe Inhalte

Notwendige Cookies brauchen wir, damit die Website funktioniert; sie sind immer aktiv. Alles Weitere lädt nur, wenn Sie einwilligen oder es selbst aufrufen. Ihre Wahl können Sie jederzeit unter „Cookie-Einstellungen“ im Seitenfuss ändern; mehr dazu in der Datenschutzerklärung.

Inhalte anderer Anbieter, etwa die Karte bei einer Anlaufstelle oder ein Hörbeitrag. Beim Laden erfährt der Anbieter Ihre IP-Adresse und kann eigene Cookies setzen.

neomedis

Sprache

neomedis
Inhalt fachlich korrekt?

Der aktuelle Artikel ist aus meiner Sicht fachlich korrekt. Ich kann jederzeit später Korrekturen am Text vorschlagen. Bei Änderungen durch andere Fachpersonen nach meiner Zustimmung werde ich automatisch per E-Mail informiert.

Diagnosesnomed 56677004wikidata Q3085434icd-10 Q87.8

Pallister-Hall-Syndrom

Hall-Pallister-SyndromPHSHypothalamisches Hamartoblastom-Syndrom

Ein Gen, das Hand, Gehirn und Darm zugleich formt

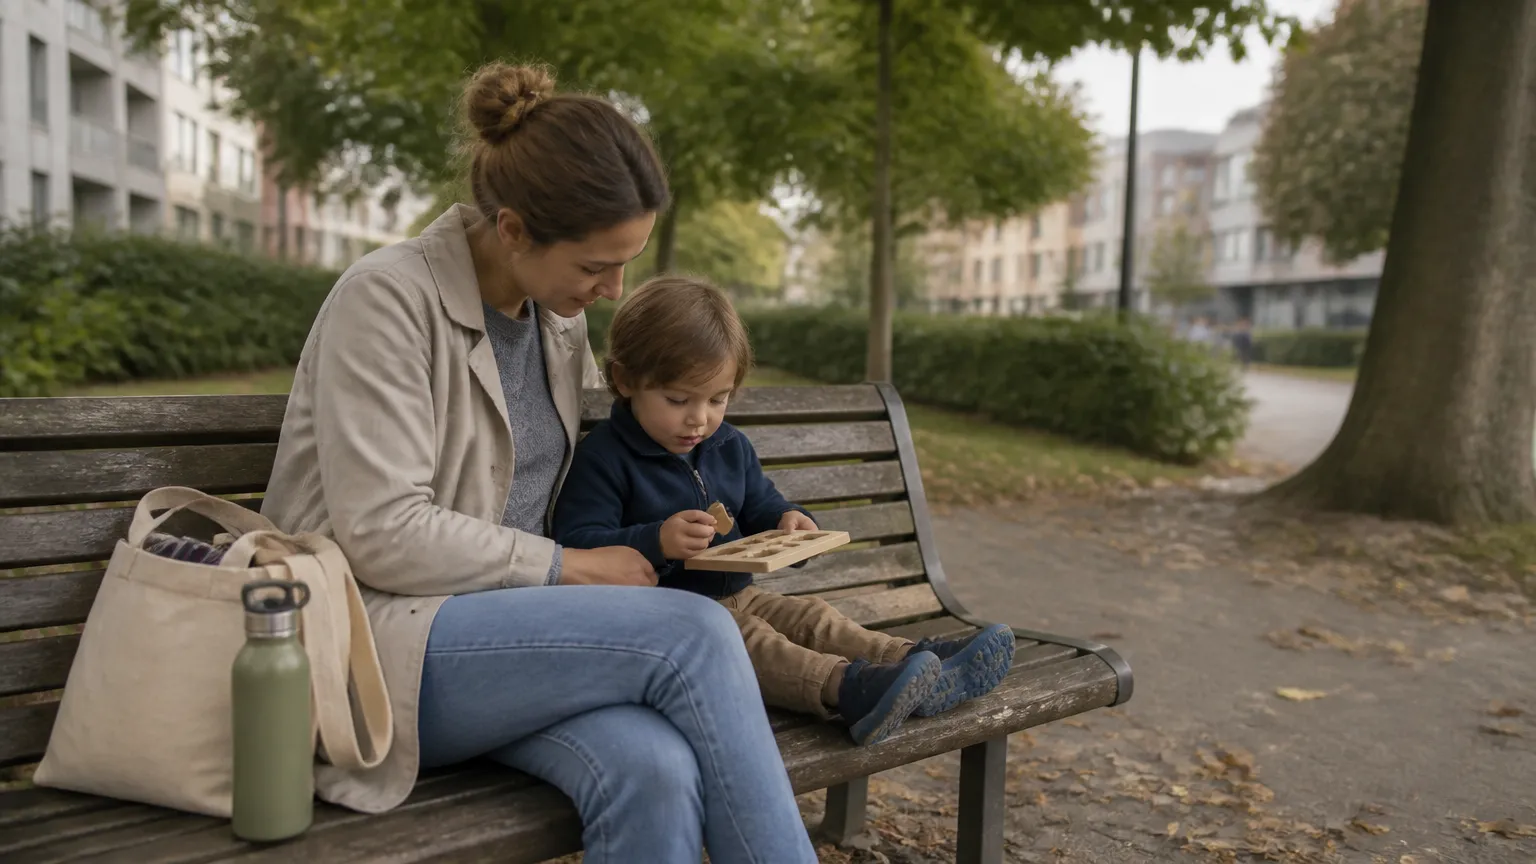
Elternteil und kleines Kind sitzen gemeinsam auf einer Parkbank, das Kind beschäftigt sich mit einem Puzzlespielzeug, im Kontext der Betreuung bei seltenen angeborenen Syndromen.

Manche Besonderheiten bei einem Neugeborenen fallen sofort auf, andere zeigen sich erst mit der Zeit. Zusätzliche Finger, eine auffällige Kopfform und Probleme im Verdauungstrakt können gleichzeitig auftreten – und stammen dann oft aus derselben Wurzel. Hormonhaushalt, Wachstum und Gehirnentwicklung geraten dabei ebenfalls unter Druck. Was verbindet so unterschiedliche Merkmale in ein und demselben Kind?

Mit künstlicher Intelligenz erstellt. Offen zur Prüfung durch Fachpersonen

Inhaltsverzeichnis
Inhaltsverzeichnis

Ein neugeborenes Kind hat an jeder Hand einen zusätzlichen kleinen Finger – und gleichzeitig fehlt der natürliche Verschluss des Darms. Zwei Befunde, die auf den ersten Blick nichts miteinander zu tun haben, zeigen sich hier als Teile desselben Musters.

Das Pallister-Hall-Syndrom entsteht durch eine Veränderung in einem einzigen Gen – dem GLI3-Gen – das in frühen Wochen der Schwangerschaft steuert, wie sich Gliedmassen, Gehirn und innere Organe gleichzeitig entwickeln. Ein verbreiteter Irrtum ist, dass seltene genetische Syndrome immer sofort nach der Geburt vollständig erkannt werden.

Tatsächlich bleibt das Pallister-Hall-Syndrom oft über Monate oder Jahre unentdeckt, weil einzelne Merkmale – ein überzähliger Finger, eine Fehlbildung des Kehldeckels – zunächst isoliert behandelt werden, ohne dass jemand das Gesamtbild zusammensetzt. Dabei hat das Syndrom in seinem Zentrum eine Besonderheit, die weit über sichtbare Fehlbildungen hinausgeht: ein kleines Gewebeknötchen im Hypothalamus, tief im Gehirn, das Anfälle auslösen und die hormonelle Steuerung des gesamten Körpers aus dem Gleichgewicht bringen kann.

Anlaufstellen, die weiterhelfen

Dieses Thema ist offen für Anlaufstellen wie Praxen, Apotheken oder Kliniken. Werden Sie eine Anlaufstelle, die hier erscheint.

Befunde & Merkmale

Das Syndrom zeigt sich in einem ungewöhnlich breiten Spektrum – von sichtbaren Veränderungen an Händen und Gaumen bis hin zu Befunden, die erst durch gezielte Untersuchungen sichtbar werden. Am konstantesten und diagnostisch wegweisendsten ist das Hamartom des Hypothalamus, das bei der grossen Mehrheit der Betroffenen nachgewiesen wird.

Behandlung

Eine ursächliche Behandlung des Syndroms gibt es nicht – die Therapie richtet sich jeweils gegen die einzelnen Manifestationen, von hormonellen Substitutionen bei Ausfall der Hirnanhangsdrüse bis hin zu chirurgischen Eingriffen bei anatomischen Fehlbildungen und medikamentösen oder operativen Ansätzen bei Anfallsleiden.

Mögliche Folgen

Die Komplikationen entstehen vor allem durch zwei Mechanismen: strukturelle Nierenveränderungen, die sich über Jahre still verschlechtern können, und die Wirkung des Hypothalamus-Hamartoms auf die hormonelle Achse, die bei einem Teil der Betroffenen eine vorzeitige Pubertät auslöst.

Was ist das Pallister-Hall-Syndrom?

Das Pallister-Hall-Syndrom ist eine sehr seltene angeborene Erkrankung, die durch einen Gendefekt entsteht. Sie betrifft mehrere Körperbereiche gleichzeitig – typisch sind überzählige Finger oder Zehen, eine Gewebewucherung im Zwischenhirn und Fehlbildungen innerer Organe. Die Schwere variiert stark von Person zu Person.
Elternteil und kleines Kind sitzen gemeinsam auf einer Parkbank, das Kind beschäftigt sich mit einem Puzzlespielzeug, im Kontext der Betreuung bei seltenen angeborenen Syndromen.

Das Pallister-Hall-Syndrom ist eine angeborene Erkrankung, die durch eine Veränderung im GLI3-Gen verursacht wird. Dieses Gen spielt während der frühen Entwicklung des Embryos eine zentrale Rolle: Es steuert mit, wie Gliedmassen, das Gehirn und verschiedene innere Organe geformt werden. Wenn dieses Gen fehlerhaft ist, laufen mehrere Entwicklungsprozesse gleichzeitig falsch – daher sind immer mehrere Körperbereiche betroffen.

Der Name geht auf zwei Wissenschaftler zurück: Judith Hall und Philip Pallister beschrieben das Syndrom in den 1980er-Jahren erstmals systematisch. In der medizinischen Fachsprache wird es auch als Hypothalamisches Hamartoblastom-Syndrom bezeichnet, weil eines der charakteristischen Merkmale eine besondere Gewebewucherung im Zwischenhirn ist.

Das Spektrum der Erkrankung ist breit. Manche Betroffene haben nur wenige, vergleichsweise leichte Merkmale – etwa überzählige Finger – und führen ein weitgehend normales Leben. Andere kommen mit schweren Fehlbildungen zur Welt, die unmittelbar lebensbedrohlich sein können. Diese grosse Variabilität macht das Syndrom so schwer einzuordnen und macht eine individuelle Beurteilung jedes Falls notwendig.

Was dieses Syndrom von ähnlichen Erkrankungen unterscheidet

Das Pallister-Hall-Syndrom wird manchmal mit anderen Syndromen verwechselt, bei denen ebenfalls überzählige Finger oder Zehen vorkommen – zum Beispiel dem Greig-Syndrom oder dem Bardet-Biedl-Syndrom. Der entscheidende Unterschied liegt im Befund am Zwischenhirn (Hypothalamus): Die charakteristische Gewebewucherung dort – ein sogenanntes Hamartom – ist ein zentrales Merkmal, das das Pallister-Hall-Syndrom von anderen Fehlbildungssyndromen abgrenzt. Ohne diese Kombination aus Befunden und ohne den genetischen Nachweis bleibt die Diagnose unsicher.

Wie wird das Pallister-Hall-Syndrom vererbt?

Das Pallister-Hall-Syndrom wird durch eine Veränderung im GLI3-Gen verursacht und folgt einem autosomal-dominanten Erbgang. Das bedeutet: Eine einzige fehlerhafte Kopie des Gens genügt, um die Erkrankung auszulösen. In vielen Fällen entsteht die Genveränderung aber neu – ohne dass ein Elternteil betroffen ist.

Jeder Mensch trägt von jedem Gen zwei Kopien – eine von der Mutter, eine vom Vater. Beim Pallister-Hall-Syndrom genügt es, wenn eine dieser beiden Kopien des GLI3-Gens fehlerhaft ist, damit die Erkrankung entsteht. Fachleute nennen das einen autosomal-dominanten Erbgang. „Autosomal“ bedeutet hier, dass das betreffende Gen nicht auf einem der Geschlechtschromosomen liegt – Männer und Frauen sind also gleich häufig betroffen.

In einem Teil der Fälle stammt die Genveränderung von einem betroffenen Elternteil. Wenn ein Elternteil die Veränderung trägt, besteht bei jeder Schwangerschaft eine Wahrscheinlichkeit von 50 Prozent, dass das Kind die fehlerhafte Kopie erbt. Wichtig dabei: Auch wenn das Kind die Veränderung erbt, kann der Verlauf deutlich milder oder schwerer sein als beim betroffenen Elternteil – der sogenannte Ausprägungsgrad variiert stark innerhalb derselben Familie.

In vielen Fällen – nach aktueller Einschätzung möglicherweise sogar in der Mehrzahl – entsteht die Genveränderung jedoch neu, ohne dass sie von einem Elternteil vererbt wurde. Fachleute sprechen dann von einer de-novo-Mutation. In solchen Situationen haben die Eltern selbst keine Veränderung im GLI3-Gen und das Wiederholungsrisiko für weitere Schwangerschaften ist gering – aber nicht null, weil in seltenen Fällen auch ein sogenannter Keimbahnmosaizismus vorliegen kann.

Was das für betroffene Familien bedeutet

Wenn bei einem Kind das Pallister-Hall-Syndrom festgestellt wird, empfiehlt sich eine humangenetische Beratung der gesamten Familie. Die Genetikerin oder der Genetiker klärt, ob die Veränderung neu entstanden ist oder von einem Elternteil stammt – das hat direkte Konsequenzen für die Einschätzung des Risikos bei künftigen Schwangerschaften und für die Entscheidung, ob pränatale Diagnostik in Frage kommt.

Welche Symptome hat man beim Pallister-Hall-Syndrom?

Das Pallister-Hall-Syndrom zeigt sich durch ein breites Spektrum an Merkmalen: überzählige Finger oder Zehen, eine Gewebewucherung im Zwischenhirn, Fehlbildungen der Atemwege, des Darms oder der Nieren sowie Hormonstörungen. Nicht alle Betroffenen haben alle Merkmale – die Ausprägung ist sehr individuell.

Das Pallister-Hall-Syndrom kann sich in sehr unterschiedlicher Ausprägung zeigen. Einige Merkmale gelten als besonders charakteristisch und kommen bei einem Grossteil der Betroffenen vor, andere treten nur bei einem Teil auf. Es gibt kein einziges Merkmal, das allein schon zur Diagnose reicht – erst die Kombination mehrerer Befunde zusammen mit dem genetischen Nachweis ergibt das Gesamtbild.

Zu den häufigsten Merkmalen gehören überzählige Finger oder Zehen zwischen den bestehenden Fingern oder Zehen (fachsprachlich: Polydaktylie vom zentralen Typ), eine Gewebewucherung im Zwischenhirn (Hamartom des Hypothalamus) sowie Fehlbildungen des Kehlkopfs oder der Luftröhre, die die Atmung erschweren können. Dazu kommen häufig Fehlbildungen des Enddarms (zum Beispiel eine nicht vollständig angelegte Analöffnung) sowie Veränderungen an den Nieren oder den Nebennieren.

Weil der Hypothalamus eine Schaltzentrale für Hormonfunktionen ist, können bei betroffenen Personen Hormonstörungen auftreten – etwa ein Mangel an Wachstumshormon oder an Hormonen, die die Schilddrüse oder die Nebennierenrinde steuern. Diese Hormonstörungen fallen manchmal erst im Verlauf auf und sind nicht immer von Geburt an offensichtlich.

Typische Denkfehler beim Symptombild

Ein häufiges Missverständnis: Weil überzählige Finger oft das sichtbarste Merkmal sind, wird das Pallister-Hall-Syndrom manchmal als „Finger-Erkrankung“ betrachtet. Tatsächlich sind die Fehlbildungen an inneren Organen und im Gehirn medizinisch meist bedeutsamer. Umgekehrt gilt: Wer nur eine milde Polydaktylie ohne weitere Befunde hat, hat nicht automatisch das Pallister-Hall-Syndrom – das Syndrom ist durch das Zusammentreffen mehrerer Merkmale definiert, nicht durch ein einzelnes.

Umfrage

Wie sind Sie das erste Mal auf das Pallister-Hall-Syndrom gestossen?

Die Abstimmung erfolgt vollkommen anonym.

Woran erkennt man das Pallister-Hall-Syndrom bei einem Neugeborenen?

Bei Neugeborenen fällt das Pallister-Hall-Syndrom oft durch sichtbare Merkmale auf: überzählige Finger oder Zehen, ein zu enger oder fehlgeformter Kehlkopf sowie ein fehlender oder verschlossener Afterbereich. Diese Kombination gibt den ersten Hinweis – die endgültige Diagnose braucht weitere Untersuchungen.

Unmittelbar nach der Geburt sind es meistens die sichtbaren Merkmale, die den Verdacht auf das Pallister-Hall-Syndrom wecken. Am häufigsten fällt eine ungewöhnliche Fingerstruktur auf – überzählige Finger oder Zehen, die typischerweise zwischen den normalen Fingern sitzen. Das unterscheidet diese Form der Polydaktylie von anderen, häufigeren Formen, bei denen der Extrafinger am Rand der Hand sitzt.

Ein weiterer Hinweis kann ein Kehlkopf sein, der nicht richtig ausgebildet ist und die Atmung unmittelbar nach der Geburt erschwert – das ist eine potentiell lebensbedrohliche Situation, die sofortiges Handeln erfordert. Ebenfalls charakteristisch ist ein fehlender oder verschlossener Afterbereich (Analatresie), der bei der routinemässigen Untersuchung des Neugeborenen auffällt.

Weniger sichtbar, aber ebenso wichtig sind innere Befunde: Fehlbildungen an Nieren, Nebennieren oder anderen Bauchorganen sowie hormonelle Störungen, die sich erst in den ersten Lebenstagen durch Unterzuckerung oder Elektrolytentgleisungen äussern können. Ein erfahrenes Neonatologenteam – also Ärztinnen und Ärzte, die sich auf die Versorgung von Neugeborenen spezialisiert haben – erkennt die Kombination dieser Zeichen und leitet die weiterführende Diagnostik ein.

Vorgehen in den ersten Stunden und Tagen

Wenn bei einem Neugeborenen mehrere dieser Merkmale zusammentreffen, ist rasches Handeln gefragt: Sicherung der Atemwege hat Priorität, danach folgen Bildgebung des Gehirns, Ultraschall der Bauchorgane und Blutuntersuchungen auf Hormonstörungen. Parallel wird eine genetische Analyse in die Wege geleitet. In der Schweiz werden solche Kinder in der Regel an ein Universitätsspital verlegt, wo Neonatologie, Kinderchirurgie, Neurochirurgie und Genetik eng zusammenarbeiten.

Wie wird das Pallister-Hall-Syndrom diagnostiziert?

Die Diagnose stützt sich auf zwei Säulen: den klinischen Befund – also die sichtbaren und messbaren Merkmale – und den genetischen Nachweis einer Veränderung im GLI3-Gen. Bildgebung des Gehirns und Ultraschall innerer Organe gehören zur Abklärung. Allein aufgrund äusserlicher Merkmale ist die Diagnose nicht sicher.

Das Pallister-Hall-Syndrom zu diagnostizieren ist anspruchsvoll, weil kein einzelnes Merkmal allein die Diagnose sichert. Ärztinnen und Ärzte kombinieren deshalb zwei Wege: die sorgfältige körperliche Untersuchung mit gezielter Bildgebung einerseits und die molekulargenetische Analyse andererseits.

Zur Bildgebung gehört fast immer eine Aufnahme des Gehirns – heute meist per Magnetresonanztomographie (MRT), also ein Verfahren, das Schichtbilder ohne Röntgenstrahlen erzeugt. Damit lässt sich das Hamartom im Hypothalamus darstellen. Zusätzlich wird der Bauchraum per Ultraschall untersucht, um Fehlbildungen an Nieren, Nebennieren oder anderen Organen zu erkennen. Bei Verdacht auf Hormonstörungen kommen Blutuntersuchungen hinzu.

Die genetische Analyse sucht gezielt nach Veränderungen im GLI3-Gen. Heute stehen dafür mehrere Methoden zur Verfügung, die unterschiedlich fein auflösen. In manchen Fällen wird zunächst das gesamte kodierungsgebiet des Gens sequenziert (Sanger-Sequenzierung oder Next-Generation-Sequencing), bei Verdacht auf grössere Veränderungen auch spezifische Verfahren zum Nachweis von Gen-Abschnitten, die fehlen oder verdoppelt sind.

Wann die Diagnose schwierig bleibt

In einem kleinen Teil der Fälle zeigen sich alle typischen klinischen Merkmale, aber die genetische Analyse findet keine eindeutige Veränderung im GLI3-Gen. Das bedeutet nicht automatisch, dass das Pallister-Hall-Syndrom ausgeschlossen ist – manchmal liegen die Veränderungen in Bereichen des Gens, die mit den verwendeten Methoden schwerer zu erfassen sind. In solchen Fällen entscheiden spezialisierte Zentren, ob weitere oder verfeinerte Analysen sinnvoll sind.

Kann man das Pallister-Hall-Syndrom behandeln?

Eine ursächliche Behandlung – also eine, die den Gendefekt behebt – gibt es nicht. Die Behandlung richtet sich nach den einzelnen Merkmalen: Fehlbildungen werden chirurgisch korrigiert, Hormonstörungen medikamentös ausgeglichen und das Hamartom im Zwischenhirn je nach Situation überwacht oder behandelt. Betroffene brauchen meist ein fachübergreifendes Betreuungsteam.

Weil das Pallister-Hall-Syndrom durch eine Genveränderung entsteht, gibt es bis heute keine Behandlung, die an der eigentlichen Ursache ansetzt. Die Therapie ist symptomorientiert – das heisst, jedes betroffene Organ und jedes Symptom wird so gut wie möglich behandelt, ohne den zugrundeliegenden Gendefekt zu beheben.

An erster Stelle stehen lebenserhaltende Massnahmen: Wenn der Kehlkopf fehlgeformt ist und die Atmung unmittelbar nach der Geburt gefährdet, muss rasch chirurgisch eingegriffen werden. Auch eine Analatresie – ein fehlender oder verschlossener Afterbereich – wird operativ korrigiert. Überzählige Finger oder Zehen werden in der Regel ebenfalls operiert, meist im frühen Kindesalter, wenn die Handfunktion oder das Gangbild beeinträchtigt sind oder zu sein drohen.

Hormonstörungen, die durch das Hamartom oder durch Fehlbildungen der Nebennieren entstehen, können mit medikamentösem Hormonersatz gut behandelt werden – vorausgesetzt, sie werden rechtzeitig erkannt. Hier sind regelmässige Kontrolluntersuchungen durch eine Kinderendokrinologin oder einen Kinderendokrinologen wichtig, weil sich manche Störungen erst im Verlauf zeigen.

Das Hamartom im Hypothalamus – wann wird es behandelt?

Das Hamartom – die charakteristische Gewebewucherung im Zwischenhirn – wird nicht in jedem Fall aktiv behandelt. Wenn es keine Beschwerden verursacht, wird es in der Regel beobachtet. Falls es jedoch Anfälle auslöst, die sich auf andere Weise nicht kontrollieren lassen, kommen spezialisierte neurochirurgische Eingriffe oder bestimmte Bestrahlungsverfahren in Betracht. Ob und wann ein Eingriff sinnvoll ist, entscheidet ein spezialisiertes Team individuell – pauschale Empfehlungen gibt es hier nicht.

Wie gross sind die Überlebenschancen beim Pallister-Hall-Syndrom?

Das hängt stark von der Schwere der Fehlbildungen ab. Schwere Fehlbildungen der Atemwege oder innerer Organe können lebensbedrohlich sein. Bei milderen Verläufen – und die kommen vor – ist eine normale Lebenserwartung möglich. Eine allgemeingültige Prognose gibt es nicht.

Die Frage nach den Überlebenschancen beim Pallister-Hall-Syndrom lässt sich nicht pauschal beantworten – und das ist keine ausweichende Antwort, sondern eine medizinisch korrekte Einordnung. Die Prognose hängt fast ausschliesslich davon ab, welche Organe betroffen sind und wie schwer diese Fehlbildungen ausgeprägt sind.

In den schwersten Fällen – wenn der Kehlkopf so fehlgeformt ist, dass die Atemwege nach der Geburt nicht gesichert werden können, oder wenn mehrere lebenswichtige innere Organe stark fehlgebildet sind – kann das Syndrom unmittelbar nach der Geburt tödlich verlaufen. Historisch wurde das Pallister-Hall-Syndrom zuerst vor allem in solchen schweren Fällen beschrieben, was zu einem verzerrten Bild geführt hat.

Heute weiss man, dass das Spektrum deutlich breiter ist. Menschen mit milden oder moderaten Befunden können ein weitgehend normales Leben führen. Es gibt beschriebene Fälle, in denen das Syndrom erst im Erwachsenenalter durch einen Zufallsbefund entdeckt wurde. Die Überlebenschancen sind bei frühzeitiger Diagnose, rascher Behandlung der lebensbedrohlichen Befunde und konsequenter Nachsorge deutlich besser als in älteren Berichten nahegelegt wurde.

Warum ältere Zahlen nicht mehr zutreffen

Viele ältere Berichte über das Pallister-Hall-Syndrom stammen aus einer Zeit, als die Diagnose fast nur in schweren Fällen gestellt wurde – leichtere Verläufe blieben unerkannt oder unberichtet. Mit besserer Genetik-Diagnostik werden heute auch mildere Fälle erfasst. Das Bild der Erkrankung hat sich dadurch verschoben: Sie ist im Durchschnitt weniger schwer als früher angenommen. Zahlen aus Berichten vor dem Jahr 2000 sind mit entsprechender Vorsicht zu lesen.

Kann man das Pallister-Hall-Syndrom in der Schwangerschaft erkennen?

In manchen Fällen ja. Ein auffälliger Ultraschall – etwa überzählige Finger oder ein Befund am Zwischenhirn – kann einen Hinweis geben. Sicher bestätigen lässt sich die Diagnose nur über eine genetische Untersuchung des ungeborenen Kindes. Das Gespräch mit einer Fachärztin für pränatale Medizin ist der erste Schritt.

Ob das Pallister-Hall-Syndrom in der Schwangerschaft erkennbar ist, hängt davon ab, wie ausgeprägt die Merkmale beim ungeborenen Kind sind und ob die Untersuchungen zum richtigen Zeitpunkt stattfinden. Der Routineultraschall im zweiten Schwangerschaftsdrittel – der sogenannte Organultraschall, der üblicherweise zwischen der 20. und 22. Schwangerschaftswoche stattfindet – kann bei auffälligem Befund erste Hinweise liefern.

Typische Ultraschallbefunde, die den Verdacht auf das Syndrom wecken können, sind: überzählige Finger oder Zehen, Auffälligkeiten im Bereich des Zwischenhirns, Fehlbildungen des Enddarms oder der Nieren sowie bestimmte Besonderheiten im Aufbau der Hände oder Füsse. Keiner dieser Befunde allein beweist das Pallister-Hall-Syndrom – er gibt aber Anlass für eine vertiefte Abklärung.

Die einzige Methode, die das Syndrom in der Schwangerschaft zuverlässig sichern kann, ist die genetische Analyse aus kindlichem Material. Dazu wird Fruchtwasser (Amniozentese) oder Gewebe aus der Plazenta (Chorionzottenbiopsie) entnommen. Diese Eingriffe werden von Fachärztinnen für pränatale Medizin durchgeführt und gehen mit einem kleinen, aber realen Eingriffs-Risiko einher – die genaue Einschätzung dieses Risikos gehört ins Gespräch mit der betreuenden Ärztin.

Was eine pränatale Diagnose bedeutet – und was nicht

Eine pränatale Diagnose schafft Klarheit über den genetischen Befund, aber nicht über die Schwere des Verlaufs. Selbst wenn das GLI3-Gen verändert ist, lässt sich vor der Geburt nicht mit Sicherheit sagen, ob das Kind schwer oder mild betroffen sein wird. Die pränatale Diagnostik ermöglicht eine informierte Vorbereitung und die Planung der Geburtsbetreuung an einem spezialisierten Zentrum – sie beantwortet aber nicht alle Fragen, die betroffene Eltern zu Recht stellen.

Wie selten ist das Pallister-Hall-Syndrom?

Das Pallister-Hall-Syndrom gehört zu den sehr seltenen Erkrankungen. Genaue Häufigkeitszahlen sind schwierig zu bestimmen, weil viele milde Fälle wahrscheinlich unerkannt bleiben. Es sind weltweit einige Hundert Fälle in der medizinischen Literatur beschrieben.

Beim Pallister-Hall-Syndrom lässt sich keine präzise Häufigkeitszahl nennen, die auf einer verlässlichen Datengrundlage beruht. Das liegt nicht an fehlender Forschung, sondern an einem grundsätzlichen Problem mit seltenen Erkrankungen: Wer keine oder nur milde Symptome hat, gelangt selten in die medizinische Statistik. Viele milde Verläufe werden deshalb entweder gar nicht diagnostiziert oder erst sehr spät – wenn überhaupt.

In der medizinischen Fachliteratur sind weltweit einige Hundert Fälle dokumentiert. Die Orphanet-Datenbank – ein europäisches Referenzsystem für seltene Erkrankungen – führt das Syndrom als sehr seltene Erkrankung mit einer Häufigkeit von weniger als 1 in 1'000'000 Personen. Diese Schätzung ist als Grössenordnung zu verstehen, nicht als präziser Wert.

Für die Schweiz mit rund 8.7 Millionen Einwohnerinnen und Einwohnern bedeutet das: Es leben wahrscheinlich nur wenige Dutzend bekannte Betroffene im Land – sofern die Dunkelziffer nicht erheblich höher ist. Das erklärt, warum selbst erfahrene Kinderärztinnen und -ärzte das Syndrom im Laufe ihrer gesamten Karriere möglicherweise nur einmal oder gar nicht begegnen.

Was Seltenheit für Betroffene bedeutet

Die Seltenheit hat praktische Konsequenzen: Es gibt keine grossen klinischen Studien, keine Behandlungsrichtlinien, die auf tausenden Fällen beruhen, und nur wenige Spezialistinnen und Spezialisten mit direkter Erfahrung. Das bedeutet für betroffene Familien, dass die Betreuung an einem Zentrum für seltene Erkrankungen wichtiger ist als bei häufigen Diagnosen – und dass der internationale Austausch in spezialisierten Netzwerken wie dem European Reference Network (ERN) für seltene Erkrankungen eine echte Rolle spielt.

Was bedeutet ein Hamartom im Hypothalamus beim Pallister-Hall-Syndrom?

Ein Hamartom im Hypothalamus ist eine Ansammlung von Gewebe, das zwar nicht bösartig ist, aber nicht an diese Stelle gehört. Es entsteht während der Entwicklung des ungeborenen Kindes. Je nach Lage und Grösse kann es Hormonstörungen, epileptische Anfälle oder andere Beschwerden verursachen – oder völlig ohne Symptome bleiben.

Der Hypothalamus ist ein kleiner, aber ausserordentlich wichtiger Bereich tief im Gehirn. Er wirkt wie eine übergeordnete Schaltzentrale: Er steuert Hormonsysteme, regelt Körpertemperatur, Hunger, Schlaf und viele weitere Körperfunktionen. Wenn in diesem Bereich eine ungewöhnliche Gewebeansammlung entsteht – das Hamartom – kann das diese Steuerfunktionen beeinträchtigen.

Ein Hamartom ist keine Geschwulst im üblichen Sinne. Es ist kein Tumor, der wächst und streut, wie man es von Krebserkrankungen kennt. Stattdessen handelt es sich um eine Fehlbildung: Gewebe, das an sich normal gebaut ist, sitzt einfach am falschen Ort. Es entsteht während der embryonalen Entwicklung durch denselben Gendefekt im GLI3-Gen, der auch die anderen Merkmale des Pallister-Hall-Syndroms verursacht.

Ob ein solches Hamartom im Hypothalamus Beschwerden macht, hängt von seiner genauen Lage und Grösse ab. Es kann Epilepsie verursachen – insbesondere eine besondere Form von Anfällen, bei denen Betroffene plötzlich lachen ohne einen Anlass zu haben (sogenannte gelastische Anfälle). Es kann Hormonstörungen auslösen, weil die Steuerfunktion des Hypothalamus gestört wird. In einem Teil der Fälle bleibt es aber auch über viele Jahre stumm und wird nur durch Zufall im MRT entdeckt.

Abgrenzung: Hamartom versus bösartiger Tumor

Ein verbreiteter Denkfehler: Eltern hören „Gewebewucherung im Gehirn“ und befürchten sofort einen Hirntumor. Das Hamartom beim Pallister-Hall-Syndrom ist jedoch keine bösartige Erkrankung – es wächst nicht invasiv, bildet keine Absiedlungen und wird nicht mit einer Krebstherapie behandelt. Die Herausforderung liegt nicht im Hamartom als solchem, sondern in seinen funktionellen Auswirkungen auf die Steuerfunktionen des Hypothalamus und auf die elektrische Aktivität des Gehirns.

Siehe auch

Oberbegriffe

  • Fehlbildungssyndrom mit Hirn- oder Muskelerkrankung(Multiples Malformationssyndrom mit ungewöhnlichen Hirn- und/oder neuromuskulären Befunden)

Änderungen verwerfen?

Ihre Änderungen sind noch nicht gespeichert.