
Cookie e contenuti esterni

I cookie necessari ci servono affinché il sito web funzioni; sono sempre attivi. Tutto il resto si carica solo se Lei acconsente o se è Lei ad aprirlo. Può modificare la sua scelta in qualsiasi momento in «Impostazioni dei cookie» nel piè di pagina; maggiori informazioni nella dichiarazione sulla protezione dei dati.

Contenuti di altri fornitori, ad esempio la mappa di un punto di contatto o un contenuto audio. Durante il caricamento il fornitore viene a conoscenza del suo indirizzo IP e può impostare propri cookie.

neomedis

Lingua

neomedis
Contenuto corretto dal punto di vista professionale?

Dal mio punto di vista, l’articolo attuale è corretto dal punto di vista professionale. Posso proporre in seguito correzioni al testo in qualsiasi momento. In caso di modifiche da parte di altri professionisti sanitari dopo la mia approvazione, ricevo automaticamente una notifica via e-mail.

Diagnosisnomed 75241009wikidata Q2397009icd-10 H31.2

Coroideremia

Distrofia coroideale progressivaDegenerazione tapetocoroideale ereditaria

Il buio che avanza di generazione in generazione

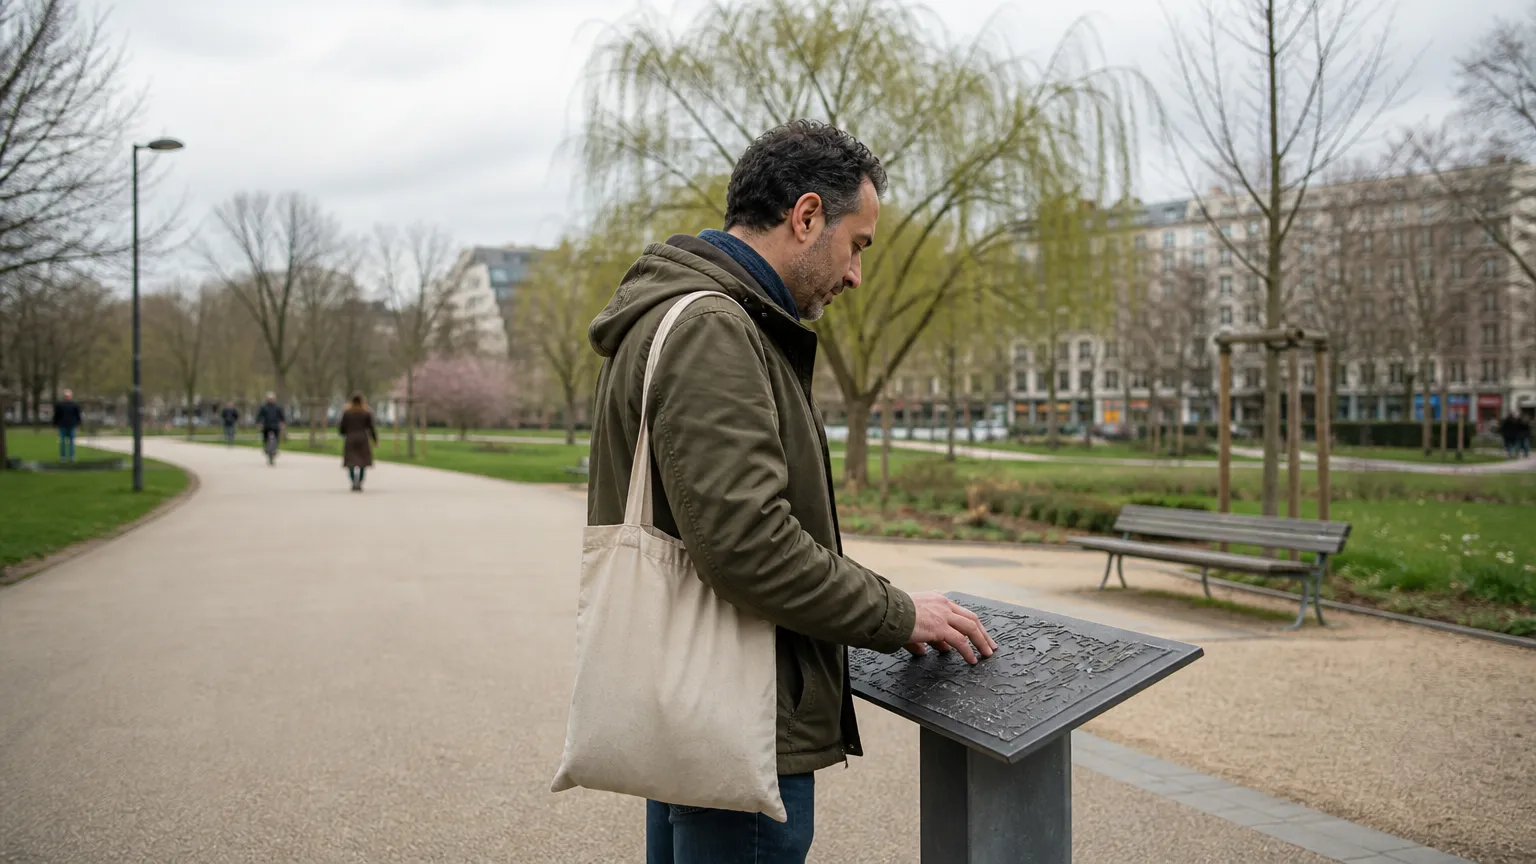
Un uomo si ferma davanti a una mappa tattile di orientamento in un parco urbano, esplorando l’ambiente circostante nel contesto della coroideremia e della perdita progressiva della vista.

Da ragazzo fatica a vedere le stelle, ma tutti pensano sia solo distratto. Col tempo il mondo si restringe ai bordi, come se qualcuno chiudesse lentamente una tenda attorno alla vista. Le donne della famiglia non se ne accorgono mai, eppure ne portano il segreto nel sangue. Cosa succede quando una malattia degli occhi si trasmette silenziosamente di madre in figlio per anni senza che nessuno se ne accorga?

Creato con l’intelligenza artificiale. Aperto alla verifica da parte di professionisti sanitari

Guidare di notte diventa improvvisamente difficile, le scale sembrano più buie del solito, gli oggetti ai bordi del campo visivo spariscono senza preavviso. Sono sensazioni che molte persone attribuiscono alla stanchezza o all’invecchiamento – ma in alcuni casi indicano qualcosa di diverso.

La coroideremia è una malattia genetica rara che colpisce quasi esclusivamente gli uomini, mentre le donne ne sono portatrici senza sviluppare i sintomi gravi. Un uomo su circa 50'000 ne è affetto: un numero piccolo, ma con conseguenze profonde per chi appartiene a quella famiglia – perché la malattia si trasmette di generazione in generazione attraverso la linea materna.

Ciò che rende la coroideremia particolarmente silenziosa è la sua progressione: la perdita della retina e della coroide – lo strato vascolare che nutre i fotorecettori – inizia nella periferia dell’occhio, dove la visione non viene controllata consciamente. Per anni, a volte decenni, il campo visivo si restringe come un tunnel che si chiude lentamente, senza che il centro rimanga intatto. Quando il danno diventa evidente, è già avanzato.

Un equivoco comune è che la difficoltà visiva notturna sia un problema separato da affrontare con occhiali o lenti. In realtà, nella coroideremia la cecità notturna è il primo segnale di una degenerazione strutturale in corso – non un disagio isolato, ma l’inizio di un percorso che riguarda l’intera funzione visiva.

Punti di contatto che possono essere d’aiuto

Questo argomento è aperto a punti di contatto come studi medici, farmacie o cliniche. Diventi un punto di contatto che compare qui.

Sintomi e segni

La malattia esordisce quasi sempre con difficoltà nell’adattamento al buio, mentre la visione centrale rimane a lungo preservata; è proprio questa asimmetria – periferia compromessa, centro intatto – a ritardare spesso il riconoscimento del problema.

Trattamento

Al momento non esiste una terapia consolidata in grado di arrestare la progressione, ma la ricerca è orientata verso approcci di terapia genica che mirano a correggere il difetto alla base della malattia; la gestione clinica attuale si concentra sul monitoraggio regolare e sul supporto alla funzione visiva residua.

Complicazioni

Nel decorso della coroideremia può svilupparsi la cataratta, che in una quota rilevante di pazienti si aggiunge al danno retinico già presente e accelera ulteriormente il calo visivo.

Cos’è la coroideremia?

La coroideremia è una malattia ereditaria rara che colpisce la retina e gli strati profondi dell’occhio, causando una perdita progressiva della vista. Inizia di solito con difficoltà a vedere al buio e si allarga lentamente nel corso degli anni. Riguarda quasi esclusivamente le persone di sesso maschile.
Un uomo si ferma davanti a una mappa tattile di orientamento in un parco urbano, esplorando l’ambiente circostante nel contesto della coroideremia e della perdita progressiva della vista.

All’interno dell’occhio, la retina è lo strato sensibile alla luce che trasforma ciò che vediamo in segnali per il cervello. Subito sotto di essa si trovano due strutture di supporto strettamente collegate: l’epitelio pigmentato (uno strato scuro che nutre la retina) e la coroide (una rete di vasi sanguigni che porta ossigeno e sostanze nutritive). Con la coroideremia, tutte e tre queste strutture si deteriorano progressivamente nel corso della vita.

Il deterioramento segue un percorso prevedibile: comincia ai margini esterni dell’occhio, dove si forma la visione periferica – quella che usiamo per percepire il movimento ai lati e per orientarci al buio. Con il tempo, la zona funzionante si restringe verso il centro, come se il campo visivo si chiudesse lentamente a cerchio. La visione centrale, quella che usiamo per leggere o riconoscere i volti, viene intaccata molto più tardi.

La causa è un difetto in un gene specifico chiamato CHM, che si trova sul cromosoma X. Questo gene fornisce le istruzioni per produrre una proteina – chiamata REP-1 – necessaria perché le cellule dell’occhio funzionino correttamente. Senza questa proteina, le cellule si deteriorano lentamente nel tempo. Poiché il gene difettoso si trova sul cromosoma X, la malattia segue un pattern di ereditarietà legata al cromosoma X e colpisce quasi esclusivamente le persone di sesso maschile.

Come si distingue da altre malattie dell’occhio

La coroideremia viene spesso confusa con la retinite pigmentosa, un’altra malattia ereditaria della retina con sintomi simili. La differenza principale sta nella struttura colpita: nella retinite pigmentosa il danno riguarda principalmente la retina stessa; nella coroideremia il deterioramento è più profondo e coinvolge anche la coroide e l’epitelio pigmentato. In termini pratici, all’esame oftalmologico i due quadri si distinguono chiaramente. La coroideremia è anche molto più rara: secondo le stime disponibili in letteratura, colpisce circa 1 persona su 50'000–100'000, contro una prevalenza più alta per la retinite pigmentosa.

La coroideremia è ereditaria?

Sì, la coroideremia è una malattia genetica ereditaria. Il difetto si trova su un gene del cromosoma X e viene trasmesso di madre in figlio. Le donne che portano il gene difettoso trasmettono la malattia ai figli maschi, mentre le figlie femmine diventano a loro volta portatrici.

Il meccanismo di trasmissione della coroideremia segue una logica precisa, legata al modo in cui i cromosomi sessuali funzionano. Gli esseri umani hanno due cromosomi sessuali: le persone di sesso femminile ne hanno due del tipo X (XX), quelle di sesso maschile uno X e uno Y (XY). Il gene responsabile della coroideremia, chiamato CHM, si trova sul cromosoma X.

Una donna che ha il gene difettoso su uno dei suoi due cromosomi X ha ancora l’altro cromosoma X funzionante come «riserva». Nella maggior parte dei casi questo la protegge dalla malattia grave – ma non impedisce che trasmetta il gene difettoso ai figli. Un figlio maschio che riceve da lei il cromosoma X difettoso non ha questa riserva (il suo secondo cromosoma sessuale è uno Y, che non porta una copia funzionante del gene CHM) e svilupperà la malattia.

In termini pratici, le probabilità di trasmissione per una donna portatrice sono le seguenti: ogni figlio maschio ha una probabilità del 50% di ricevere il cromosoma X difettoso e sviluppare la coroideremia; ogni figlia femmina ha una probabilità del 50% di diventare portatrice. Queste stime derivano dalle leggi di Mendel e sono ben documentate in letteratura medica.

Il consulto genetico: cosa aspettarsi

Per le famiglie in cui la coroideremia è già stata diagnosticata, un consulto genetico permette di capire con precisione il rischio per ciascun membro. Il genetista analizza l’albero genealogico, può proporre un test genetico per individuare le donne portatrici e offre informazioni sulle opzioni disponibili – inclusa, per chi desidera avere figli, la diagnosi genetica preimpianto. In Svizzera il consulto genetico è disponibile nei centri universitari e in parte coperto dalla LAMal; il medico di base o l’oculista specialista possono indicare il percorso di accesso più adatto.

Quali sono i primi sintomi della coroideremia?

Il primo segnale è quasi sempre la difficoltà a vedere in condizioni di scarsa luce – al buio, al crepuscolo o in ambienti poco illuminati. In seguito compare una progressiva riduzione della visione periferica, quella ai lati del campo visivo. La visione centrale, usata per leggere, rimane intatta per molti anni.

Il sintomo d’esordio più caratteristico della coroideremia è quello che in medicina viene chiamato «cecità notturna» – ma questa espressione può essere fuorviante. Non si tratta di non vedere nulla al buio: si tratta di adattarsi molto più lentamente al passaggio dalla luce all’oscurità, o di faticare in ambienti con poca luce che altri trovano sufficienti. Entrare in un cinema, camminare di notte, o spostarsi in un corridoio poco illuminato può diventare un’esperienza disorientante mentre il giorno, in luce piena, la visione sembra normale.

Questo accade perché la malattia colpisce per prime le cellule fotorecettrici responsabili della visione notturna (i «bastoncelli»), che si trovano proprio nelle zone periferiche della retina. I recettori al centro, chiamati «coni», sono responsabili della visione dettagliata e dei colori, e vengono intaccati molto più tardi nel corso della malattia.

Con il tempo si aggiunge la perdita della visione periferica: il campo visivo si restringe progressivamente verso il centro, come guardare attraverso un tubo sempre più stretto. Molte persone descrivono difficoltà nel vedere oggetti ai lati, nel seguire oggetti in movimento, o nell’orientarsi in spazi affollati.

Segnali che spesso vengono sottovalutati

Un errore comune è attribuire questi sintomi alla stanchezza oculare, alla scarsa qualità dell’illuminazione, o semplicemente a «vedere male di notte» come variante normale. In realtà, una difficoltà visiva persistente in condizioni di scarsa luce – soprattutto in giovane età – merita una valutazione oculistica specifica. L’esame del campo visivo e la misurazione della sensibilità retinica al buio (elettroretinografia) possono rivelare anomalie precise anche prima che i sintomi diventino evidenti nella vita quotidiana.

Sondaggio

Come ha sentito parlare per la prima volta della coroideremia?

Il voto è completamente anonimo.

A che età compaiono i sintomi della coroideremia?

I primi sintomi compaiono spesso nell’infanzia o nell’adolescenza, ma possono essere così lievi da passare inosservati per anni. La difficoltà a vedere al buio è in genere il primo segnale. La progressione è lenta, e la visione centrale può rimanere utile fino all’età adulta avanzata.

La coroideremia ha una progressione tipica che si misura in decenni, non in mesi. I dati disponibili in letteratura indicano che la cecità notturna – cioè la difficoltà ad adattarsi all’oscurità – si manifesta di solito nella prima o nella seconda decade di vita, spesso tra i 5 e i 20 anni. Tuttavia, è frequente che i bambini non segnalino spontaneamente questo disturbo, perché non hanno un termine di confronto: semplicemente evitano le situazioni di scarsa luce senza capirne il motivo.

La perdita della visione periferica progredisce lentamente nel corso degli anni: molte persone che hanno ricevuto la diagnosi da adulti riferiscono di aver avuto difficoltà notturne fin dall’infanzia, senza aver mai collegato i due elementi. La velocità di progressione varia da persona a persona e non è completamente prevedibile, anche all’interno della stessa famiglia.

La visione centrale – quella che si usa per leggere, guidare, riconoscere i volti – tende a essere preservata fino a un’età relativamente avanzata. In molti casi rimane funzionale fino ai 40–60 anni, anche se questo dipende fortemente dalla storia individuale. La perdita della visione centrale rappresenta lo stadio più avanzato della malattia.

Perché la diagnosi arriva spesso in ritardo

La lentezza della progressione è allo stesso tempo una caratteristica rassicurante e un ostacolo alla diagnosi precoce. Molti ragazzi con coroideremia vengono valutati per la prima volta solo quando i sintomi diventano abbastanza evidenti da interferire con la vita quotidiana – spesso in età scolare o adolescenziale. Nei casi in cui c’è già una storia familiare nota, gli screening oftalmologici precoci permettono di identificare i portatori ancora prima che i sintomi siano manifesti, il che è particolarmente rilevante per l’accesso a futuri studi clinici.

Come si fa la diagnosi di coroideremia?

La diagnosi si basa su una combinazione di esami oculistici specializzati e, nella maggior parte dei casi, su un test genetico che individua il difetto nel gene CHM. L’aspetto caratteristico dell’occhio all’esame del fondo e la storia familiare sono elementi fondamentali per orientare il percorso diagnostico.

La coroideremia ha alcune caratteristiche visive abbastanza tipiche, visibili già all’esame del fondo dell’occhio – cioè quando l’oculista illumina e osserva l’interno dell’occhio con uno strumento apposito. Nelle fasi avanzate si vedono chiaramente aree in cui lo strato della coroide e dell’epitelio pigmentato si sono deteriorati, lasciando intravedere i vasi sanguigni più profondi. Nelle fasi iniziali, però, il quadro può essere meno evidente.

Per una diagnosi completa vengono in genere utilizzati diversi strumenti:

  • Esame del campo visivo: misura quanto si estende la zona in cui si riesce a percepire stimoli luminosi; nella coroideremia si evidenzia una progressiva riduzione periferica
  • Elettroretinografia: misura la risposta elettrica della retina agli stimoli luminosi; permette di valutare la funzione dei fotorecettori, sia quelli per la visione notturna (bastoncelli) sia quelli per la visione diurna e i colori (coni)
  • Tomografia a coerenza ottica (OCT): una tecnica di imaging che produce immagini dettagliate degli strati della retina in sezione, simile a un’ecografia ma con la luce invece del suono; permette di vedere lo spessore e la struttura dei vari strati
  • Autofluorescenza del fondo: un’altra tecnica di imaging che evidenzia le aree di deterioramento dell’epitelio pigmentato

La conferma definitiva arriva quasi sempre dal test genetico, che identifica la mutazione nel gene CHM sul cromosoma X. Questo è particolarmente importante per le donne portatrici, che all’esame oculistico possono presentare alterazioni minime o assenti, e per i casi in cui il quadro clinico non è ancora chiaramente definito.

Dove fare la diagnosi in Svizzera

La coroideremia è una malattia rara, e la diagnosi completa richiede competenze specialistiche non disponibili in tutti gli ambulatori oculistici. In Svizzera, i centri oftalmologici universitari – come quelli di Zurigo (UniversitätsSpital Zürich), Berna (Inselspital), Ginevra (HUG) e Losanna (CHUV) – dispongono delle tecnologie diagnostiche necessarie e sono collegati ai registri per le malattie rare. Il medico di base o l’oculista di fiducia possono indicare il percorso di riferimento più adatto.

La coroideremia porta alla cecità?

La coroideremia causa una perdita progressiva della vista, che nella maggior parte dei casi porta nel tempo a una riduzione grave del campo visivo. La visione centrale – quella usata per leggere e riconoscere i volti – tende però a resistere più a lungo. La perdita completa della vista non è universale e la progressione varia da persona a persona.

È una delle domande più importanti per chi riceve questa diagnosi, e merita una risposta onesta e precisa. La coroideremia è una malattia progressiva: non guarisce spontaneamente, e nel corso degli anni il campo visivo si restringe. Tuttavia, la progressione è generalmente lenta, e il percorso non è identico per tutti.

La perdita della visione avviene in modo centripeto: parte dai bordi del campo visivo e si avvicina al centro nel corso dei decenni. La visione centrale – quella che serve per leggere, riconoscere i volti, lavorare al computer – è spesso preservata fino all’età adulta avanzata. Molte persone con coroideremia mantengono un livello di visione funzionale per decenni dopo la diagnosi, anche se la visione notturna e periferica si riduce significativamente molto prima.

Le variazioni individuali sono reali e documentate: anche all’interno della stessa famiglia, con la stessa mutazione genetica, la velocità di progressione può differire. I fattori che influenzano questa variabilità non sono ancora completamente compresi dalla ricerca.

Una progressione, non una condanna immediata

Un errore frequente è equiparare una diagnosi di malattia progressiva a una perdita imminente della vista. Questo non corrisponde alla realtà della coroideremia: molte persone colpite hanno una vita autonoma e lavorativa piena per molti anni. La pianificazione – sapere a cosa prepararsi, quando rivedere il medico, come adattare l’ambiente – è spesso più utile dell’attesa passiva. Allo stesso tempo, è importante non minimizzare: una perdita visiva significativa arriva per la maggior parte delle persone nel corso della vita, e prepararsi con supporti pratici e reti di sostegno fa una differenza concreta.

Esiste una cura per la coroideremia?

Al momento non esiste una terapia approvata in grado di fermare o invertire la coroideremia. La ricerca è però attiva: la terapia genica è l’approccio più promettente e ha già mostrato risultati incoraggianti in studi clinici. Diverse sperimentazioni sono in corso a livello internazionale.

La coroideremia è causata da un difetto in un singolo gene (CHM), il che la rende un bersaglio ideale per la terapia genica – una tecnica che mira a correggere o compensare il difetto genetico direttamente nelle cellule dell’occhio. L’approccio più studiato consiste nell’iniettare una copia funzionante del gene CHM direttamente nella retina, utilizzando come «vettore di consegna» un virus modificato e reso innocuo (AAV, cioè virus adeno-associato).

Gli studi clinici di fase 1 e fase 2 condotti in diversi centri – tra cui quelli dell’Università di Oxford e di altri istituti europei e nordamericani – hanno dimostrato che questa tecnica è generalmente sicura e che in alcuni pazienti ha rallentato o stabilizzato la perdita visiva. I risultati sono incoraggianti ma non ancora conclusivi: non tutti i partecipanti hanno risposto allo stesso modo, e i dati a lungo termine sono ancora in fase di raccolta. A oggi (2024) nessuna terapia genica per la coroideremia ha ricevuto un’approvazione regolamentare definitiva.

Parallelamente, la ricerca esplora altri approcci, tra cui terapie che mirano a proteggere le cellule retinica ancora funzionanti (terapie neuroprotettive) e interventi basati su cellule staminali. Questi percorsi sono però in fasi di ricerca più preliminari rispetto alla terapia genica.

Come informarsi sugli studi clinici accessibili

Per chi desidera sapere se esistono studi clinici aperti in Svizzera o in Europa, il punto di partenza più affidabile è il medico specialista in un centro per malattie rare della retina. I registri pubblici degli studi clinici – come ClinicalTrials.gov (NIH, USA) o il registro europeo EUCTR – permettono di cercare studi attivi per coroideremia. L’accesso a sperimentazioni cliniche avviene sempre tramite un centro medico autorizzato, mai in modo autonomo.

Che differenza c’è tra coroideremia e retinite pigmentosa?

Entrambe sono malattie ereditarie che causano una perdita progressiva della vista, con sintomi iniziali simili. La differenza principale sta nella causa genetica, nelle strutture oculari colpite e nel pattern di ereditarietà. All’esame oculistico si distinguono chiaramente: non sono la stessa malattia.

La coroideremia e la retinite pigmentosa vengono spesso confuse perché condividono i sintomi iniziali più evidenti: difficoltà visiva al buio e progressiva riduzione del campo visivo. Tuttavia, si tratta di malattie distinte, con cause genetiche diverse, strutture oculari diverse colpite e caratteristiche diverse all’esame specialistico.

Le differenze principali si possono confrontare su tre livelli:

  • Struttura colpita: nella retinite pigmentosa il danno riguarda prevalentemente i fotorecettori della retina; nella coroideremia il deterioramento è più profondo e coinvolge anche l’epitelio pigmentato e la coroide, gli strati che stanno sotto la retina
  • Genetica: la retinite pigmentosa è un gruppo di malattie causate da mutazioni in numerosi geni diversi (ne sono stati identificati oltre 60) e può essere trasmessa in modi diversi; la coroideremia è causata da un singolo gene (CHM) e segue quasi sempre il pattern legato al cromosoma X
  • Chi viene colpito: la retinite pigmentosa colpisce uomini e donne in egual misura nelle forme non legate al cromosoma X; la coroideremia colpisce quasi esclusivamente gli uomini

All’esame del fondo dell’occhio, i due quadri hanno aspetti visivi caratteristici che permettono a un oculista esperto di distinguerli: nella retinite pigmentosa si osservano tipicamente depositi di pigmento con una forma caratteristica («a ossa di pesce»), mentre nella coroideremia le aree di atrofia hanno un aspetto diverso, con la coroide sottostante visibile.

Perché la distinzione è importante nella pratica

Confondere le due malattie non è solo un problema di nomenclatura: le terapie sperimentali in sviluppo sono specifiche per la mutazione genetica di ciascuna condizione. Una terapia genica progettata per la coroideremia non funzionerebbe per la retinite pigmentosa, e viceversa. Ricevere una diagnosi genetica precisa è quindi fondamentale per accedere alle terapie più appropriate e per orientarsi correttamente nella ricerca clinica attuale.

Le donne possono avere la coroideremia?

Le donne sono raramente colpite dalla coroideremia nella forma grave. Nella maggior parte dei casi sono portatrici: hanno il gene difettoso su uno dei cromosomi X, ma l’altro cromosoma X funzionante le protegge. Alcune donne portatrici sviluppano però sintomi lievi, visibili solo all’esame oculistico specializzato.

La risposta breve è: sì, le donne possono avere alterazioni oculari legate alla coroideremia, ma il quadro è quasi sempre più lieve rispetto agli uomini. Per capire perché, è utile richiamare la logica genetica della malattia.

Una donna portatrice ha il gene CHM difettoso su uno dei suoi due cromosomi X e una copia funzionante sull’altro. In molti casi, questo secondo cromosoma funzionante è sufficiente a produrre abbastanza proteina REP-1 per proteggere le cellule dell’occhio da un deterioramento grave. Tuttavia, il processo con cui le cellule «scelgono» quale cromosoma X utilizzare – chiamato inattivazione del cromosoma X – non è completamente uniforme in tutto l’organismo. Se nella retina viene inattivato preferenzialmente il cromosoma X funzionante, le cellule oculari possono trovarsi con la sola copia difettosa del gene.

Questo spiega perché alcune donne portatrici mostrano alterazioni retinica visibili all’esame oculistico – in genere chiazze di atrofia periferica o variazioni dell’epitelio pigmentato – senza necessariamente accusare sintomi gravi. In letteratura sono documentati anche casi rari di donne portatrici con una perdita visiva più significativa, ma rappresentano un’eccezione rispetto alla presentazione tipica.

Cosa significa questo per le donne in una famiglia con coroideremia

Una donna con un fratello o un figlio affetto da coroideremia ha una probabilità concreta di essere portatrice. In questo caso, un consulto genetico e una valutazione oculistica specializzata sono utili per due motivi: capire il proprio stato di portatrice e valutare se esistono alterazioni retinica precoci da monitorare nel tempo. Essere portarice non implica necessariamente sviluppare sintomi rilevanti, ma avere questa informazione permette di pianificare follow-up adeguati e di disporre di dati precisi in vista di eventuali decisioni riproduttive future.

Quali supporti visivi possono aiutare chi ha la coroideremia?

Diversi ausili pratici possono migliorare la qualità di vita quotidiana con la coroideremia: lenti filtranti per la luce, dispositivi di ingrandimento, applicazioni per smartphone e adattamenti dell’ambiente domestico e lavorativo. Il supporto di un centro di riabilitazione visiva aiuta a scegliere le soluzioni più adatte alla situazione individuale.

La perdita progressiva del campo visivo non significa perdere la possibilità di vivere in modo autonomo. Molti ausili visivi e adattamenti pratici possono compensare in modo significativo le difficoltà quotidiane, soprattutto nelle fasi in cui la visione centrale è ancora conservata.

Tra i supporti più utili per la coroideremia:

  • Lenti filtranti (filtri gialli o arancioni): riducono il riverbero luminoso e migliorano il contrasto in condizioni di luce intensa o variabile; possono essere utili sia all’aperto sia in ambienti con illuminazione artificiale intensa
  • Illuminazione adattata: aumentare l’intensità della luce negli spazi abituali – cucina, scrivania, corridoi – riduce la difficoltà nelle transizioni tra luce e buio
  • Dispositivi di ingrandimento: lenti d’ingrandimento, monitor ad alto contrasto, tastiere con caratteri grandi e applicazioni di ingrandimento sullo smartphone migliorano la leggibilità quando la visione centrale inizia a ridursi
  • Tecnologie di sintesi vocale e screen reader: applicazioni che leggono il testo ad alta voce, utili nei casi in cui la lettura diventa faticosa
  • Applicazioni di navigazione e orientamento: strumenti GPS vocali e app dedicate per ipovedenti facilitano gli spostamenti autonomi

La scelta degli ausili più adatti dipende dalla fase della malattia, dall’ambiente di vita e dalle attività individuali. Un centro di riabilitazione visiva – disponibile in Svizzera presso alcune cliniche oculistiche universitarie e attraverso organizzazioni come la Federazione svizzera dei ciechi e deboli di vista (FSC) – offre una valutazione personalizzata e un supporto pratico per l’adattamento.

Il supporto psicologico e le reti di sostegno

Affrontare una perdita visiva progressiva ha anche una dimensione emotiva che non va sottovalutata. Il contatto con altre persone che vivono la stessa situazione – attraverso associazioni di pazienti o gruppi di supporto – è spesso descritto come uno dei fattori più utili nella gestione quotidiana. In Svizzera, la FSC e organizzazioni analoghe offrono anche orientamento su diritti, prestazioni assicurative e adattamenti lavorativi, che possono fare una differenza concreta nella vita di tutti i giorni.

Scartare le modifiche?

Le sue modifiche non sono ancora state salvate.