
Cookie e contenuti esterni

I cookie necessari ci servono affinché il sito web funzioni; sono sempre attivi. Tutto il resto si carica solo se Lei acconsente o se è Lei ad aprirlo. Può modificare la sua scelta in qualsiasi momento in «Impostazioni dei cookie» nel piè di pagina; maggiori informazioni nella dichiarazione sulla protezione dei dati.

Contenuti di altri fornitori, ad esempio la mappa di un punto di contatto o un contenuto audio. Durante il caricamento il fornitore viene a conoscenza del suo indirizzo IP e può impostare propri cookie.

neomedis

Lingua

neomedis
Contenuto corretto dal punto di vista professionale?

Dal mio punto di vista, l’articolo attuale è corretto dal punto di vista professionale. Posso proporre in seguito correzioni al testo in qualsiasi momento. In caso di modifiche da parte di altri professionisti sanitari dopo la mia approvazione, ricevo automaticamente una notifica via e-mail.

Diagnosisnomed 127068004icd-10 D76.3

Istiocitosi(Sindrome istiocitica)

Disturbo istiociticoMalattia istiocitica proliferativa

Quando le sentinelle del corpo perdono il controllo

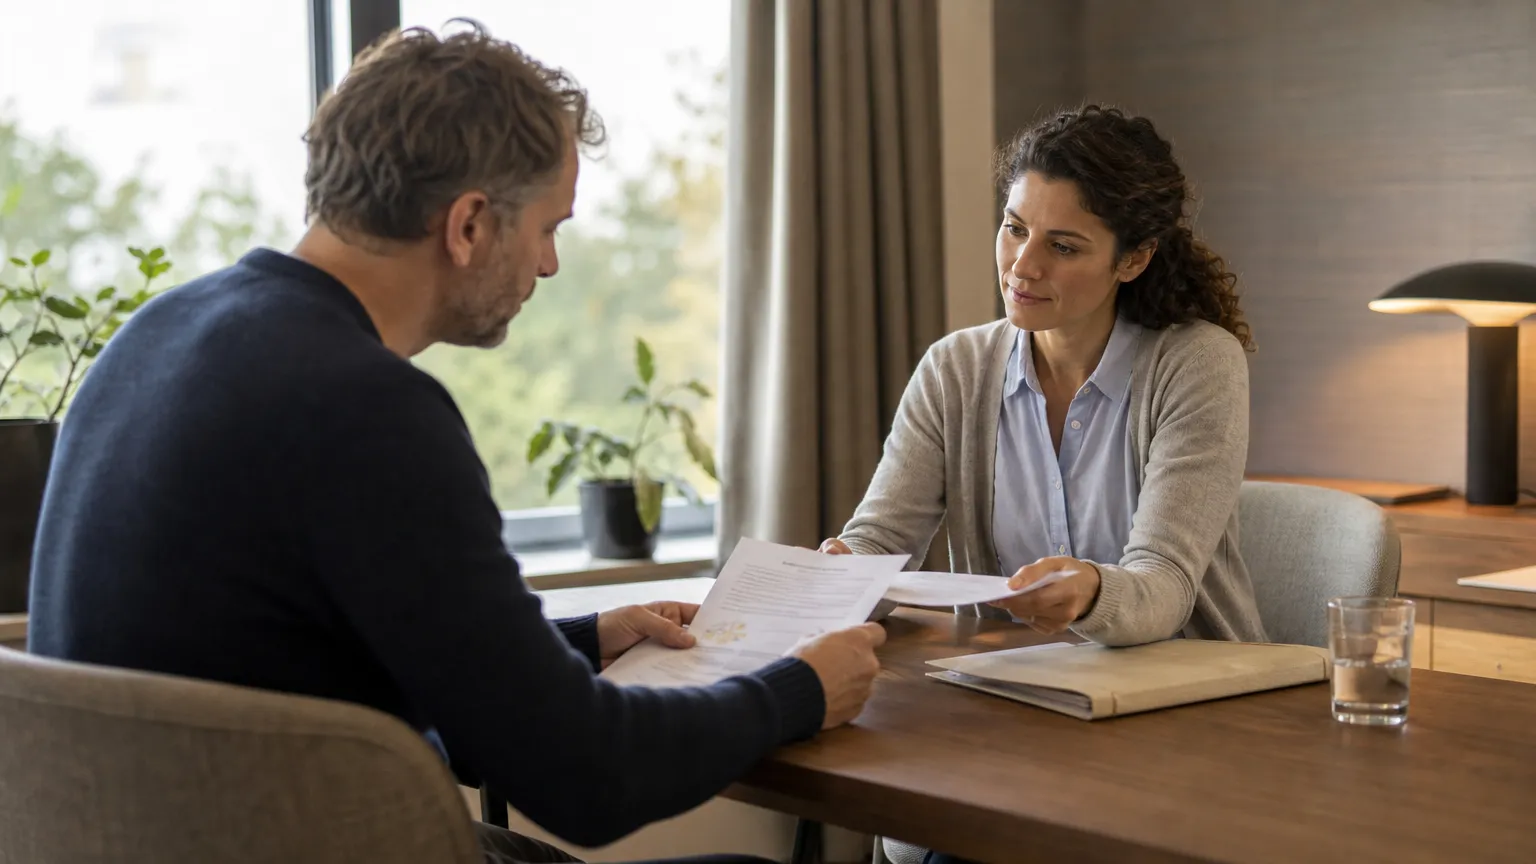
Una persona e un medico in uno studio di consultazione tranquillo esaminano insieme dei documenti, in un contesto legato alla diagnosi di istiocitosi

Il corpo dispone di cellule di pulizia pronte a intervenire contro infezioni e detriti estranei. Talvolta però queste sentinelle smettono di rispondere ai segnali abituali e si accumulano dove non dovrebbero, in organi come fegato, milza o midollo osseo, provocando febbre, stanchezza e linfonodi ingrossati. Cosa succede quando il sistema di sorveglianza del corpo stesso diventa il problema?

Creato con l’intelligenza artificiale. Aperto alla verifica da parte di professionisti sanitari

Una febbre che non passa, una stanchezza che non si spiega, un ingrossamento dei linfonodi che il medico non riesce ad attribuire a nessuna infezione comune: sono segnali che passano spesso inosservati per settimane, o vengono attribuiti a cause banali.

Dietro a questi quadri apparentemente generici può nascondersi una categoria di malattie rara ma eterogenea, in cui cellule del sistema immunitario chiamate istiociti – normalmente incaricate di difendere l’organismo – proliferano o si attivano in modo anomalo, con effetti che si estendono ben oltre i linfonodi.

Ciò che sorprende è l’ampiezza di questo gruppo: comprende forme benigne e autolimitanti accanto a forme aggressive che coinvolgono il midollo osseo, il fegato, la milza e altri organi in modo simultaneo. La distanza tra una forma e l’altra, in termini di gravità e trattamento, è enorme – eppure all’esordio il quadro clinico può essere quasi identico.

Punti di contatto che possono essere d’aiuto

Questo argomento è aperto a punti di contatto come studi medici, farmacie o cliniche. Diventi un punto di contatto che compare qui.

Sintomi e riscontri

Il quadro clinico è dominato da segni sistemici – febbre, stanchezza, organi ingrossati – che riflettono un’infiammazione diffusa piuttosto che una lesione localizzata, rendendo il riconoscimento precoce particolarmente difficile.

Cause

In una parte dei casi alla base vi sono mutazioni genetiche che alterano la regolazione degli istiociti o la funzione dei linfociti citotossici; in molte forme tuttavia la causa rimane multifattoriale o non completamente chiarita.

Trattamento

L’approccio terapeutico si orienta lungo due direzioni principali: contenere l’attivazione immunitaria anomala con agenti immunosoppressori e, nelle forme proliferative o neoplastiche, agire sulla crescita cellulare con schemi chemioterapici – spesso entrambi in combinazione, modulati in base alla forma specifica e alla gravità del coinvolgimento d’organo.

Complicanze

Le complicanze più gravi derivano dall’infiammazione sistemica incontrollata e dal coinvolgimento del midollo osseo, e possono evolvere rapidamente verso quadri che mettono a rischio la vita.

Cos’è l’istiocitosi e quanto è grave?

L’istiocitosi è un gruppo di malattie in cui alcune cellule del sistema immunitario, chiamate istiociti, si moltiplicano in modo anomalo e si accumulano in vari tessuti. La gravità varia molto: alcune forme sono lievi e si risolvono da sole, altre richiedono trattamenti intensivi e possono mettere a rischio la vita.
Una persona e un medico in uno studio di consultazione tranquillo che esaminano insieme dei documenti, in un contesto legato alla diagnosi di istiocitosi

Per capire l’istiocitosi bisogna partire dagli istiociti: sono cellule del sistema di difesa del corpo che normalmente «pattugliamo» i tessuti, riconoscono agenti estranei e aiutano a coordinarsi con le altre cellule immunitarie. Quando questi elementi si moltiplicano in modo fuori controllo e si accumulano dove non dovrebbero, si parla appunto di istiocitosi (in medicina anche sindrome istiocitica).

La gravità dipende in modo decisivo da tre fattori: la forma specifica di istiocitosi, il numero di organi coinvolti e l’età del paziente. Una forma localizzata a un solo sito – per esempio un osso – ha una prognosi molto diversa rispetto a una forma che interessa fegato, polmoni e midollo osseo contemporaneamente. Questa variabilità estrema è una delle caratteristiche più importanti della malattia: non esiste «un’istiocitosi» con un’unica traiettoria, ma uno spettro molto ampio di situazioni cliniche.

Un errore frequente è pensare che, trattandosi di una malattia rara, sia necessariamente sempre grave. Non è così: alcune forme guariscono spontaneamente o con trattamenti minimi, mentre altre richiedono chemioterapia o terapie mirate. La distinzione tra le forme è quindi il punto di partenza di ogni valutazione.

Due estremi dello stesso spettro

Da un lato, forme come la granulomatosi a cellule di Langerhans monostotica (che colpisce un solo osso) possono regredire senza trattamento o con interventi locali semplici. Dall’altro, la linfoIstiocitosi emofagocitica – una forma in cui le cellule immunitarie distruggono le cellule del sangue – può essere letale in assenza di trattamento rapido. Tra questi due estremi esiste una grande varietà di presentazioni cliniche. Conoscere la forma specifica è quindi la prima priorità diagnostica.

Quante forme di istiocitosi esistono?

Esistono diverse forme di istiocitosi, classificate in base al tipo di cellula coinvolta. Le principali sono la malattia di Langerhans, la linfoIstiocitosi emofagocitica, la malattia di Rosai-Dorfman e le istiocitosi dei macrofagi. Ogni forma ha caratteristiche, gravità e trattamenti differenti.

Le istiocitosi non sono un’unica malattia, ma una famiglia di condizioni raggruppate perché tutte coinvolgono la crescita anomala di cellule appartenenti al sistema dei fagociti – vale a dire le cellule immunitarie specializzate nel «mangiare» e neutralizzare agenti estranei o cellule danneggiate. La classificazione internazionale più recente, elaborata dalla Società di Istiocitosi, distingue cinque grandi gruppi.

Il gruppo più noto è quello delle istiocitosi a cellule di Langerhans, spesso indicato con la sigla LCH. Comprende diverse presentazioni cliniche, da una singola lesione ossea a forme multisistemiche che colpiscono fegato, polmoni e sistema nervoso. È la forma più comune, soprattutto nei bambini.

Il secondo gruppo comprende le istiocitosi dei macrofagi, tra cui la malattia di Rosai-Dorfman: una condizione in cui i linfonodi si ingrandiscono notevolmente a causa dell’accumulo di macrofagi (un tipo di cellula immunitaria) contenenti linfociti intatti. È generalmente benigna, ma può interessare anche sedi extranodali.

Il terzo gruppo – e spesso il più urgente – è quello delle sindromi emofagocitiche, chiamate anche sindromi da attivazione macrofagica. Qui i macrofagi attivati distruggono le cellule del sangue, causando anemia grave, febbre alta e insufficienza d’organo. Richiedono trattamento immediato.

Gli altri gruppi meno frequenti

Esistono poi le istiocitosi dendritiche non-Langerhans – tra cui la malattia di Erdheim-Chester, che colpisce principalmente le ossa lunghe e può estendersi al cuore e al sistema nervoso – e le istiocitosi maligne, forme molto rare in cui le cellule istiocitiche mostrano caratteristiche tumorali vere e proprie. Ogni gruppo richiede un approccio diagnostico e terapeutico specifico, motivo per cui la classificazione precisa è il punto di partenza obbligato.

Quali sono i sintomi dell’istiocitosi?

I sintomi dell’istiocitosi variano molto a seconda della forma e degli organi coinvolti. Tra i più comuni ci sono dolore osseo, eruzioni cutanee, linfonodi ingrossati, febbre persistente e stanchezza intensa. Alcune forme colpiscono anche polmoni, fegato o sistema nervoso, con sintomi specifici per ogni sede.

L’istiocitosi non ha un «viso» unico: i sintomi dipendono quasi interamente da dove si accumulano le cellule anomale. Questo la rende una malattia difficile da riconoscere, perché i suoi segnali possono assomigliare a quelli di molte altre condizioni molto più comuni.

Nelle forme che coinvolgono le ossa – frequenti nella malattia di Langerhans – il sintomo principale è il dolore localizzato, a volte accompagnato da gonfiore. Nelle forme cutanee compaiono eruzioni che ricordano la dermatite seborroica o l’eczema, spesso resistenti ai trattamenti abituali. Quando sono coinvolti i linfonodi, si notano ingrossamenti persistenti, talvolta di dimensioni importanti.

Le forme più aggressive o multisistemiche si manifestano con febbre che non passa, stanchezza marcata, perdita di peso, fegato o milza ingrossati. Nelle sindromi emofagocitiche i valori del sangue calano rapidamente – globuli rossi, globuli bianchi e piastrine – e la situazione può deteriorarsi in pochi giorni.

Sintomi che spesso vengono attribuiti ad altro

Un errore frequente è interpretare i sintomi dell’istiocitosi come segnali di infezione o allergia, ritardando la diagnosi corretta. Eruzioni cutanee trattate a lungo come eczema, dolori ossei etichettati come problemi muscolo-scheletrici, o un diabete insipido (una condizione in cui il corpo non riesce a concentrare le urine correttamente) attribuito ad altre cause – sono situazioni documentate in letteratura. Quando i sintomi persistono nonostante le terapie usuali o coinvolgono sedi multiple, è indicato ampliare gli accertamenti.

Sondaggio

Cosa fa per mantenere in buona forma il suo sistema immunitario?

Il voto è completamente anonimo.

Come si diagnostica l’istiocitosi?

La diagnosi di istiocitosi richiede una biopsia – il prelievo di un piccolo frammento di tessuto – per analizzare le cellule al microscopio. Vengono poi eseguiti esami del sangue, radiografie, risonanza magnetica o TAC per valutare quali organi sono coinvolti. L’analisi genetica è sempre più importante per identificare la forma specifica.

La diagnosi di istiocitosi non si può fare solo con i sintomi o con le analisi del sangue: serve la conferma istologica, cioè l’osservazione diretta delle cellule anomale attraverso una biopsia. Il medico preleva un piccolo campione di tessuto dalla zona sospetta – un linfonodo, una lesione cutanea, un frammento osseo – e il patologo lo analizza al microscopio cercando le caratteristiche tipiche delle cellule istiocitiche.

Nella malattia di Langerhans, la conferma diagnostica si basa sul riconoscimento di cellule con marcatori specifici sulla loro superficie (in particolare la proteina CD1a e la langerina), rilevabili con tecniche di colorazione speciali. Nelle sindromi emofagocitiche, la biopsia del midollo osseo mostra macrofagi che hanno inglobato cellule del sangue – un’immagine molto caratteristica.

Alla biopsia si affiancano esami strumentali per mappare l’estensione della malattia: la scintigrafia ossea o la PET-TAC per le lesioni ossee, la risonanza magnetica per il sistema nervoso, la radiografia o la TAC del torace per i polmoni. Gli esami del sangue – emocromo completo, test di funzionalità epatica, marcatori infiammatori – completano il quadro.

Il ruolo crescente dell’analisi genetica

Negli ultimi anni l’analisi genetica ha trasformato la diagnosi di istiocitosi. In una quota significativa di pazienti con malattia di Langerhans e malattia di Erdheim-Chester è stata identificata una mutazione del gene BRAF (in particolare la variante BRAF V600E), che attiva in modo anomalo un percorso di segnalazione cellulare favorendo la proliferazione incontrollata. Questa scoperta non è solo diagnostica: ha aperto la strada a terapie mirate specifiche, rendendo l’analisi molecolare una parte integrante della valutazione moderna dell’istiocitosi.

L’istiocitosi è una malattia rara?

Sì, l’istiocitosi è considerata una malattia rara. La forma più comune, la malattia di Langerhans, colpisce prevalentemente i bambini con un’incidenza stimata intorno a 3–5 casi per milione di persone all’anno. Le altre forme sono ancora più rare. La rarità ha implicazioni pratiche importanti per diagnosi e trattamento.

L’istiocitosi rientra a pieno titolo nella categoria delle malattie rare: in Europa, una malattia è definita rara quando colpisce meno di 1 persona su 2'000. Le istiocitosi si collocano ben al di sotto di questa soglia. La forma più studiata – la malattia a cellule di Langerhans – è stata oggetto dei dati epidemiologici più solidi, con stime di incidenza intorno a 3–5 casi per milione di abitanti all’anno nei bambini; negli adulti i dati sono meno precisi ma l’incidenza appare inferiore. Le forme come la malattia di Erdheim-Chester o la malattia di Rosai-Dorfman sono ancora più rare.

La rarità ha conseguenze concrete. La prima è il ritardo diagnostico: un medico può non aver mai visto un caso di istiocitosi nella propria carriera, rendendo più difficile riconoscerla tempestivamente. La seconda riguarda il trattamento: gli studi clinici su queste malattie coinvolgono pochi pazienti, e le linee guida si basano spesso su casistiche retrospettive o su consensi di esperti piuttosto che su grandi trial randomizzati.

Cosa cambia in Svizzera per le malattie rare

In Svizzera le malattie rare sono riconosciute come priorità di salute pubblica nel Piano nazionale malattie rare. I pazienti con istiocitosi hanno diritto alla presa in carico presso centri di riferimento cantonali o universitari, e possono beneficiare di reti europee specializzate come ERN-EuroBloodNet. L’assicurazione malattie (LAMal) copre le terapie approvate; per farmaci sperimentali o off-label esistono procedure di richiesta eccezionale. Le associazioni dei pazienti – come la rete europea istiocitosi – offrono supporto informativo e collegamento con altri pazienti.

L’istiocitosi colpisce soprattutto i bambini o anche gli adulti?

L’istiocitosi colpisce sia i bambini che gli adulti, ma con forme e frequenze diverse. La malattia a cellule di Langerhans è più comune nei bambini piccoli, mentre forme come la malattia di Erdheim-Chester si manifestano quasi esclusivamente negli adulti. L’età influenza anche la gravità e il tipo di trattamento.

Una delle idee sbagliate più diffuse sull’istiocitosi è che si tratti di una malattia esclusivamente pediatrica. In realtà, alcune forme colpiscono principalmente gli adulti, e anche la forma più comune – la malattia a cellule di Langerhans – può presentarsi a qualsiasi età.

Nei bambini, la malattia di Langerhans tende a manifestarsi in modo più aggressivo e multisistemico nei primi anni di vita (cosiddetta forma «multifocale»), con coinvolgimento di fegato, milza, midollo osseo e pelle. Nei bambini più grandi è più frequente la forma localizzata a un solo osso, che ha una prognosi generalmente favorevole.

Negli adulti, la malattia di Langerhans si presenta spesso come malattia polmonare isolata – strettamente associata al fumo di sigaretta – o come lesioni ossee singole. La malattia di Erdheim-Chester, invece, è quasi esclusivamente una malattia dell’adulto (tipicamente tra i 40 e i 70 anni) e può coinvolgere ossa, cuore, aorta e sistema nervoso centrale. La sindrome emofagocitica può manifestarsi a tutte le età, spesso scatenata da infezioni o da altre malattie autoimmuni.

Perché l’età conta per il trattamento

L’età non è solo un dato demografico: influenza la tolleranza ai farmaci, la scelta del protocollo terapeutico e il tipo di monitoraggio a lungo termine. I bambini trattati con chemioterapia per istiocitosi sistemica necessitano di follow-up prolungato per rilevare eventuali effetti tardivi sulla crescita, sulla fertilità e sulla funzione neurologica. Negli adulti, alcune terapie mirate (come gli inibitori BRAF) hanno cambiato la gestione delle forme associate a mutazione genetica, con profili di sicurezza e modalità di somministrazione diversi rispetto ai protocolli pediatrici.

Come si cura l’istiocitosi?

Il trattamento dell’istiocitosi dipende dalla forma e dall’estensione della malattia. Le forme localizzate possono richiedere solo sorveglianza o un intervento locale. Le forme più diffuse vengono trattate con chemioterapia, cortisone o, nelle forme con mutazione genetica identificata, con farmaci mirati. Le sindromi emofagocitiche richiedono terapia urgente.

Non esiste un unico trattamento per l’istiocitosi: il percorso terapeutico si costruisce partendo dalla forma specifica, dall’estensione e dagli organi coinvolti. È uno degli ambiti in cui la presa in carico da parte di un centro specializzato fa la differenza più concreta.

Per le forme localizzate della malattia di Langerhans – per esempio una singola lesione ossea – spesso basta la sorveglianza attiva (controlli periodici senza trattamento), oppure un intervento locale come la curettage chirurgica (rimozione locale della lesione) o l’iniezione di corticosteroidi direttamente nella lesione. In alcuni casi si usa la radioterapia locale a basse dosi.

Per le forme multisistemiche, il trattamento standard storicamente più utilizzato nei bambini combina vinblastina e prednisone (un ciclo di chemioterapia con cortisone) secondo protocolli internazionali come LCH-IV. Negli adulti con malattia di Langerhans polmonare, la prima misura – se il paziente fuma – è la sospensione del fumo, che può da sola stabilizzare o migliorare la malattia.

Terapie mirate: la svolta degli inibitori BRAF

La scoperta della mutazione BRAF V600E in molti pazienti con istiocitosi ha aperto la strada a farmaci mirati come vemurafenib e dabrafenib – già usati in oncologia per il melanoma – che bloccano specificamente la proteina anomala prodotta da questa mutazione. Studi pubblicati su riviste come il New England Journal of Medicine hanno documentato risposte favorevoli anche in forme refrattarie alle terapie tradizionali. Questi farmaci non sono ancora approvati formalmente per l’istiocitosi in tutti i paesi, ma vengono utilizzati in centri specializzati nell’ambito di protocolli specifici o in accordo con le autorità regolatorie. Per le sindromi emofagocitiche, invece, il trattamento di prima linea si basa su un protocollo con etoposide e desametasone (HLH-2004), eventualmente seguito dal trapianto di cellule staminali ematopoietiche nei casi gravi.

L’istiocitosi può guarire completamente?

In molti casi sì, soprattutto nelle forme localizzate. Le forme monosistemiche della malattia di Langerhans hanno una prognosi generalmente buona. Le forme multisistemiche che coinvolgono organi «a rischio» come fegato e milza sono più difficili da trattare e possono lasciare danni permanenti. Le sindromi emofagocitiche gravi hanno una mortalità elevata senza trattamento rapido.

La parola «guarigione» nell’istiocitosi va usata con precisione, perché il significato cambia molto a seconda della forma. È importante non generalizzare in senso né troppo ottimistico né troppo pessimistico.

Per le forme localizzate della malattia di Langerhans – una singola lesione ossea, per esempio – la probabilità di remissione completa e duratura è alta. Alcuni casi regrediscono spontaneamente. Anche dopo trattamento, la maggior parte dei pazienti con malattia monosistemica raggiunge la remissione completa.

Per le forme multisistemiche, il quadro è più complesso. La malattia può rispondere bene al trattamento iniziale, ma le recidive sono frequenti. Il coinvolgimento di organi considerati «ad alto rischio» – fegato, milza, midollo osseo – è associato a una prognosi più riservata. Esiste anche una complicanza a lungo termine chiamata neurodegenerazione associata alla malattia di Langerhans, che può svilupparsi anche anni dopo la remissione e colpire il sistema nervoso centrale con effetti progressivi.

La remissione non è sempre sinonimo di assenza di conseguenze

Anche nei pazienti che raggiungono la remissione completa, possono restare conseguenze a lungo termine legate alla malattia stessa o ai trattamenti ricevuti: deficit ormonali (in particolare il diabete insipido, cioè l’incapacità del corpo di regolare correttamente il bilancio idrico attraverso un ormone prodotto dal cervello), problemi ossei, cicatrici polmonari o difficoltà cognitive nei casi con coinvolgimento neurologico. Questo rende il follow-up a lungo termine una parte essenziale del percorso, indipendentemente dall’esito del trattamento.

Quali organi può coinvolgere l’istiocitosi?

L’istiocitosi può coinvolgere quasi tutti gli organi. Le sedi più frequenti sono le ossa, la pelle e i linfonodi. Ma può interessare anche polmoni, fegato, milza, midollo osseo, sistema nervoso centrale e ghiandole endocrine come l’ipofisi. Il numero e il tipo di organi coinvolti determinano la gravità della malattia.

Una delle caratteristiche più peculiari dell’istiocitosi – e una delle ragioni per cui può essere difficile da riconoscere – è la sua capacità di colpire organi molto diversi tra loro. Non esiste praticamente un tessuto in cui non siano stati documentati casi di infiltrazione istiocitica.

Le sedi più frequenti nella malattia di Langerhans sono le ossa (in particolare il cranio, le vertebre, le costole e le ossa lunghe), la pelle (con eruzioni che colpiscono spesso il cuoio capelluto, le ascelle e l’inguine), e i linfonodi. Queste sono le sedi che definiscono le forme «a basso rischio».

Le sedi «ad alto rischio» – quelle associate a prognosi più grave – comprendono il fegato (con rischio di disfunzione epatica e cirrosi), la milza e il midollo osseo. Quando questi organi sono coinvolti, la malattia è classificata come multisistemica ad alto rischio e richiede trattamento più intensivo.

Sedi meno ovvie ma clinicamente rilevanti

Alcune localizzazioni dell’istiocitosi sono particolarmente insidiose perché meno intuitive. L’ipofisi – la piccola ghiandola al centro del cervello che coordina la produzione di ormoni – è colpita in una parte dei pazienti, causando diabete insipido (la ghiandola non riesce più a produrre l’ormone che regola i liquidi nel corpo). I polmoni sono frequentemente coinvolti negli adulti fumatori con malattia di Langerhans. Il sistema nervoso centrale può essere interessato in forme avanzate, con conseguenze cognitive o motorie. Infine, l’orecchio medio e il canale uditivo sono sedi documentate, con otiti croniche resistenti ai trattamenti come possibile primo segnale.

L’istiocitosi può ripresentarsi dopo il trattamento?

Sì, le recidive sono possibili e relativamente frequenti, soprattutto nelle forme multisistemiche. La probabilità di recidiva dipende dalla forma, dall’estensione iniziale e dalla risposta al primo trattamento. Per questo motivo il follow-up regolare è fondamentale anche dopo la remissione, talvolta per molti anni.

La possibilità di recidiva è uno degli aspetti che distingue l’istiocitosi da molte altre malattie trattabili: raggiungere la remissione non significa necessariamente essere liberi dalla malattia per sempre. Questo non deve essere fonte di allarmismo, ma di consapevolezza orientata alla sorveglianza.

Nelle forme localizzate monosistemiche, le recidive esistono ma sono meno frequenti e spesso gestibili con lo stesso approccio del trattamento iniziale. Nelle forme multisistemiche, invece, le recidive sono documentate in una quota rilevante di pazienti – anche dopo risposte inizialmente favorevoli – e possono manifestarsi nella stessa sede o in nuove localizzazioni. Alcuni pazienti seguono un decorso cronico recidivante, con fasi di attività e fasi di quiescenza.

Un aspetto particolarmente importante riguarda la neurodegenerazione tardiva associata alla malattia di Langerhans: questa complicanza può comparire anni o decenni dopo la remissione della malattia attiva, a volte in pazienti che si ritenevano completamente guariti. Il meccanismo non è ancora completamente chiarito, ma sembra legato all’attivazione immunitaria persistente nel sistema nervoso centrale.

Come si organizza il follow-up

Il programma di sorveglianza dopo il trattamento varia in base alla forma e agli organi coinvolti, ma include in genere controlli clinici periodici, esami del sangue e imaging mirato. Nei pazienti con coinvolgimento del sistema nervoso o con diabete insipido, il follow-up include anche valutazioni neurologiche ed endocrinologiche regolari. Nei bambini trattati con chemioterapia, il monitoraggio si estende agli effetti tardivi sulla crescita e sulla funzione d’organo. Rivolgersi a un centro specializzato garantisce che il programma di sorveglianza sia calibrato sulla situazione individuale e aggiornato in base alle evidenze più recenti.

Vedi anche

Forme specifiche

Scartare le modifiche?

Le sue modifiche non sono ancora state salvate.