
Cookie e contenuti esterni

I cookie necessari ci servono affinché il sito web funzioni; sono sempre attivi. Tutto il resto si carica solo se Lei acconsente o se è Lei ad aprirlo. Può modificare la sua scelta in qualsiasi momento in «Impostazioni dei cookie» nel piè di pagina; maggiori informazioni nella dichiarazione sulla protezione dei dati.

Contenuti di altri fornitori, ad esempio la mappa di un punto di contatto o un contenuto audio. Durante il caricamento il fornitore viene a conoscenza del suo indirizzo IP e può impostare propri cookie.

neomedis

Lingua

neomedis
Contenuto corretto dal punto di vista professionale?

Dal mio punto di vista, l’articolo attuale è corretto dal punto di vista professionale. Posso proporre in seguito correzioni al testo in qualsiasi momento. In caso di modifiche da parte di altri professionisti sanitari dopo la mia approvazione, ricevo automaticamente una notifica via e-mail.

Agente patogenosnomed 84676004

Prione

proteina prionicaPrPScagente prionico

Una proteina che si trasmette come un’infezione

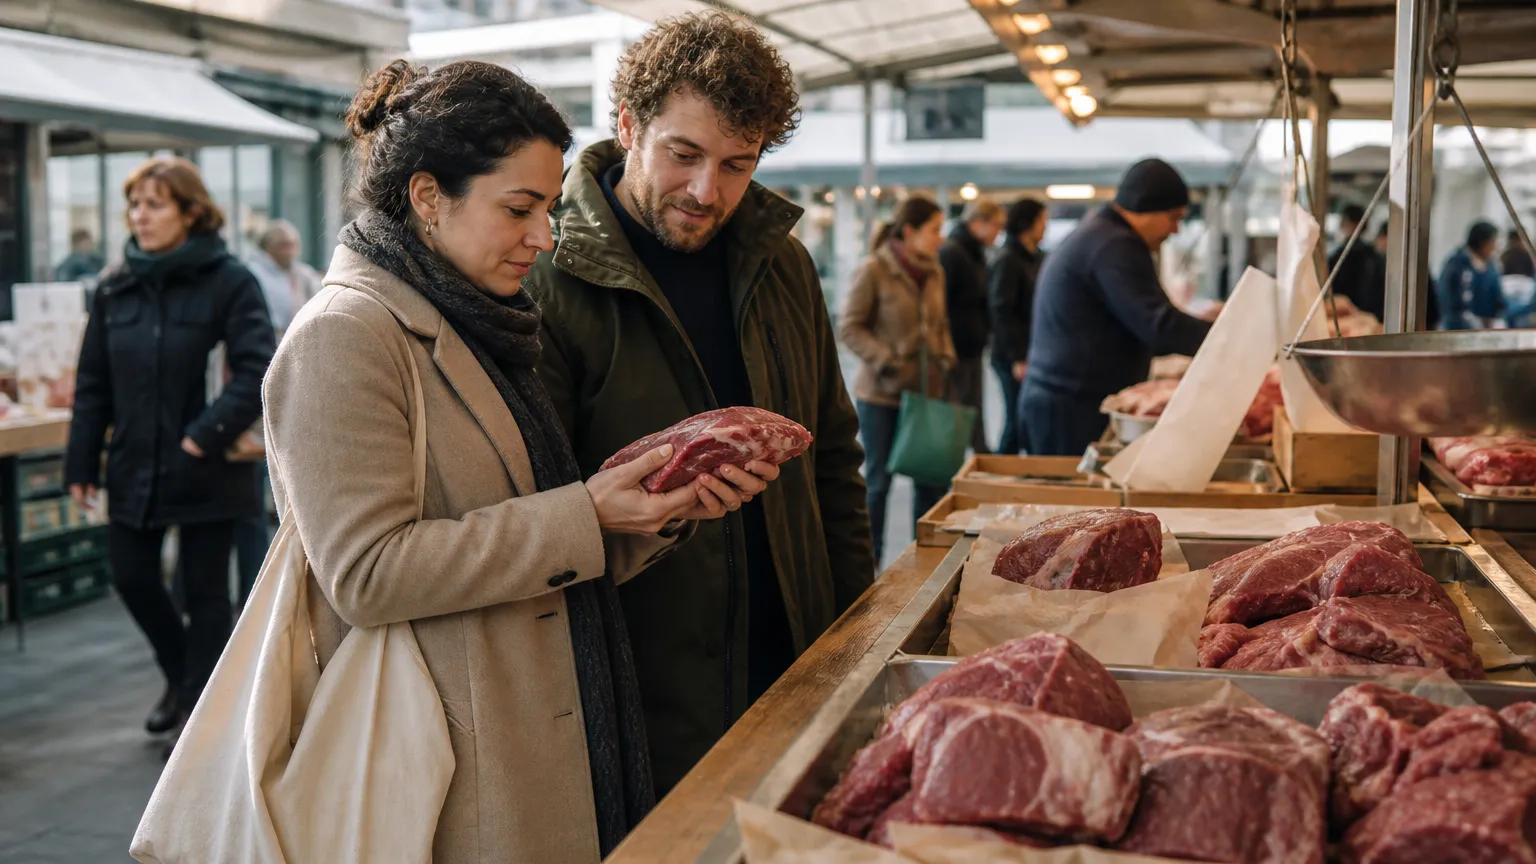
Persona che ispeziona attentamente un taglio di carne bovina presso una bancarella di un mercato urbano, nel contesto della sensibilizzazione alla sicurezza alimentare in relazione alle malattie da prioni.

Pensiamo che le infezioni abbiano sempre bisogno di batteri o virus per diffondersi. Esiste però un agente che non contiene né DNA né RNA e che riesce comunque a trasmettere malattie gravi al cervello, danneggiando progressivamente il tessuto nervoso e compromettendo memoria, movimento e coscienza. Come può una semplice proteina diventare infettiva e distruggere il sistema nervoso?

Creato con l’intelligenza artificiale. Aperto alla verifica da parte di professionisti sanitari

Nella vita quotidiana siamo abituati a pensare che le malattie infettive siano causate da batteri, virus o parassiti – agenti che contengono materiale genetico e che possono essere eliminati con antibiotici o antivirali. I prioni rompono completamente questo schema: sono proteine, e nient’altro. Nessun DNA, nessun RNA, nessuna membrana cellulare. Eppure sono in grado di propagarsi nell’organismo e causare danni irreversibili.

Il meccanismo è sorprendente: una proteina normalmente presente nel cervello umano assume una forma tridimensionale anomala e, come un effetto domino, induce le proteine sane vicine a piegarsi allo stesso modo sbagliato. Il risultato è un accumulo progressivo di aggregati proteici che distruggono il tessuto cerebrale, lasciando strutture a forma di spugna visibili solo al microscopio.

Ciò che rende i prioni particolarmente difficili da inquadrare è la loro straordinaria resistenza: sopravvivono a temperature che distruggerebbero qualsiasi virus, resistono a molti disinfettanti comuni e possono restare infettivi per anni in ambienti esterni. Un agente invisibile, senza vita nel senso biologico del termine, capace però di trasmettere una malattia letale.

Punti di contatto che possono essere d’aiuto

Questo argomento è aperto a punti di contatto come studi medici, farmacie o cliniche. Diventi un punto di contatto che compare qui.

Trattamento

Le malattie da prioni non dispongono ancora di terapie in grado di fermare o invertire il processo patologico; l’approccio attuale si concentra sul controllo dei sintomi e sul supporto al paziente, mentre la ricerca esplora strategie volte a interferire con il meccanismo di ripiegamento proteico anomalo.

Che cosa sono i prioni?

I prioni sono proteine mal ripiegate che possono trasformare le proteine sane dello stesso tipo in copie altrettanto anomale. A differenza di virus e batteri, non contengono materiale genetico. Si accumulano nel sistema nervoso e causano danni irreversibili al cervello.
Persona che esamina attentamente un taglio di manzo presso una bancarella di un mercato urbano, nel contesto della consapevolezza sulla sicurezza alimentare in relazione alle malattie da prioni.

Nella maggior parte degli agenti infettivi conosciuti – virus, batteri, funghi – il meccanismo del contagio passa attraverso il DNA o l’RNA: materiale genetico che permette di replicarsi. I prioni rompono completamente questa regola. Sono semplicemente proteine – cioè molecole costruite da catene di aminoacidi – ma con una forma tridimensionale sbagliata.

La proteina prionica esiste naturalmente nel corpo umano nella sua forma normale (chiamata PrPC): si trova soprattutto nelle cellule nervose, anche se la sua funzione precisa non è ancora del tutto chiarita. Il problema nasce quando questa proteina assume una configurazione alterata (indicata come PrPSc, o agente prionico). Una volta presente in questa forma anomala, la proteina ha la capacità di «convertire» le proteine sane vicine, spingendole ad assumere la stessa forma sbagliata. È un processo a catena che si autoalimenta.

Il risultato è che queste proteine mal ripiegate si aggregano in grumi all’interno delle cellule nervose, che non riescono a smaltirle. Con il tempo, le cellule muoiono e nel tessuto cerebrale si formano cavità microscopiche, che danno al cervello un aspetto spugnoso tipico di queste malattie. Ecco perché le patologie causate dai prioni vengono chiamate anche «encefalopatie spongiformi» – ovvero malattie in cui il cervello assume una struttura simile a una spugna.

Cosa rende i prioni diversi da tutto il resto

Un malinteso comune è pensare ai prioni come a un virus particolarmente resistente. In realtà sono proteine, non organismi viventi. Non si moltiplicano nel senso classico del termine: «si propagano» inducendo altre proteine a sbagliarsi. Questo li rende straordinariamente difficili da eliminare: non reagiscono ai metodi che distruggono virus e batteri, come molti disinfettanti o la semplice bollitura.

Come si trasmettono i prioni all’essere umano?

I prioni possono raggiungere l’essere umano attraverso il consumo di tessuti animali infetti – soprattutto cervello e midollo spinale – oppure tramite strumenti chirurgici contaminati. La trasmissione da persona a persona per contatto quotidiano non è documentata.

Le vie di trasmissione dei prioni sono limitate, ma specifiche. La più nota è quella alimentare: l’ingestione di tessuti del sistema nervoso di animali infetti, in particolare cervello e midollo spinale. È questa la via attraverso cui si sono verificati i casi umani legati al cosiddetto «morbo della mucca pazza» (tecnicamente: encefalopatia spongiforme bovina, BSE), sfociati in una variante della malattia di Creutzfeldt-Jakob negli esseri umani.

Una seconda via di trasmissione documentata è quella iatrogena – cioè legata a procedure mediche. In passato si sono registrati casi di contagio attraverso trapianti di tessuto cerebrale, l’uso di elettrodi cerebrali non adeguatamente sterilizzati, o la somministrazione di ormone della crescita estratto da ghiandole ipofisarie di cadaveri. Queste pratiche sono state nel tempo abbandonate o regolamentate in modo molto più stringente.

Alcune forme di malattia prionica hanno invece una base ereditaria: mutazioni in un gene specifico (il gene PRNP, che codifica per la proteina prionica) possono far sì che la proteina si ripieghi in modo sbagliato spontaneamente, senza alcun contatto con un agente esterno. In rari casi, infine, la malattia sembra insorgere senza cause identificabili.

Cosa non trasmette i prioni

Il contatto quotidiano con persone malate – toccare, parlare, vivere insieme – non è associato a trasmissione. Nemmeno la saliva, l’aria o il sangue sono vie di contagio documentate per le forme più comuni di malattia prionica nell’essere umano. Questa distinzione è importante per evitare timori sproporzionati rispetto al rischio reale.

Quali malattie possono essere causate dai prioni?

Le malattie da prioni più conosciute nell’essere umano sono la malattia di Creutzfeldt-Jakob e il kuru. Negli animali rientrano il morbo della mucca pazza e la scrapie nelle pecore. Tutte colpiscono il sistema nervoso centrale e sono progressive.

Le malattie causate dai prioni formano un gruppo ristretto ma eterogeneo. Nell’essere umano, la più frequente è la malattia di Creutzfeldt-Jakob (CJK), che può presentarsi in diverse forme: sporadica (la più comune, senza causa apparente), familiare (legata a mutazioni genetiche ereditarie) e acquisita (per esposizione esterna). Una forma acquisita particolare è la variante della malattia di Creutzfeldt-Jakob (vCJK), collegata al consumo di alimenti contaminati da BSE durante l’epidemia degli anni Novanta nel Regno Unito.

Un’altra malattia prionica umana è il kuru, storicamente documentata tra alcune popolazioni della Papua Nuova Guinea e diffusa attraverso pratiche rituali che includevano il consumo di tessuti cerebrali. Con la cessazione di tali pratiche, la malattia è di fatto scomparsa. Esistono anche forme genetiche più rare, come l’insonnia familiare fatale, in cui la proteina prionica si accumula prevalentemente in strutture cerebrali che regolano il sonno e alcune funzioni autonome.

Negli animali, oltre alla BSE nei bovini, è nota la scrapie nelle pecore e nelle capre – documentata da oltre due secoli – e la malattia del deperimento cronico (CWD) nei cervi e negli alci, attualmente in espansione in Nord America e segnalata anche in Europa settentrionale.

Un gruppo di malattie rare ma gravi

Tutte queste condizioni hanno in comune l’interessamento del sistema nervoso centrale, un decorso progressivo e l’assenza di terapie in grado di arrestarle o invertirle. La loro rarità non deve essere confusa con irrilevanza clinica: da un punto di vista scientifico, hanno contribuito a rivoluzionare la comprensione di come le proteine possano diventare agenti di malattia.

I prioni si trovano anche negli alimenti?

I prioni di origine animale possono essere presenti in tessuti del sistema nervoso – cervello, midollo spinale, occhi – di animali infetti. La carne muscolare convenzionale è considerata a rischio molto basso. I controlli sugli animali da macello in Svizzera mirano a escludere questi tessuti dalla catena alimentare.

Il rischio alimentare legato ai prioni riguarda in modo specifico certi tessuti di animali potenzialmente infetti, non l’alimento «carne» in senso generale. I prioni si concentrano nel sistema nervoso centrale – cervello, midollo spinale, retina oculare – e in alcuni organi specifici come le tonsille e la milza, almeno nelle specie animali dove la malattia prionica è documentata.

Durante l’epidemia di BSE, la principale preoccupazione era il consumo di prodotti contenenti questi tessuti ad alto rischio: alcune preparazioni di carne lavorata, frattaglie e prodotti in cui potevano essere incorporate parti di sistema nervoso. Le misure adottate a partire dagli anni Novanta – rimozione obbligatoria dei tessuti a rischio specificato (TRS) al momento della macellazione, divieto di farine animali nei mangimi, sorveglianza degli animali da macello – hanno avuto un effetto misurabile sulla riduzione dei casi sia negli animali che nell’essere umano.

In Svizzera, l’Ufficio federale della sicurezza alimentare e di veterinaria (USAV) coordina la sorveglianza sulla BSE negli animali da macello e definisce i materiali a rischio specificato che devono essere rimossi e smaltiti separatamente. Il rischio residuo legato al consumo di carne muscolare convenzionale è considerato molto basso dalle autorità sanitarie internazionali, inclusa l’OMS.

Cosa rimane un’area di incertezza

La malattia del deperimento cronico (CWD) nei cervi e negli alci non ha ancora mostrato evidenza di trasmissione documentata all’essere umano, ma le autorità sanitarie internazionali invitano alla prudenza, in particolare per chi consuma selvaggina proveniente da aree in cui la malattia è presente. La ricerca in questo ambito è attiva.

Come si riconosce un’infezione da prioni?

Le malattie da prioni esordiscono spesso con sintomi poco specifici come cambiamenti di umore, difficoltà di memoria o di coordinazione. Con il progredire della malattia compaiono disturbi neurologici più marcati. Il periodo di incubazione può durare anni o decenni, il che rende difficile collegare i sintomi a un’esposizione avvenuta nel passato.

Uno dei motivi per cui le malattie da prioni sono difficili da riconoscere è che i loro sintomi iniziali si sovrappongono a molte altre condizioni neurologiche o psichiatriche. Nelle fasi precoci possono comparire alterazioni dell’umore, ansia, difficoltà di concentrazione, disturbi del sonno o cambiamenti della personalità. Solo successivamente emergono i segni più caratteristici: rapido deterioramento delle funzioni cognitive, movimenti involontari (come contrazioni muscolari brusche, chiamate mioclonie), difficoltà di coordinazione e, nelle fasi avanzate, perdita della capacità di muoversi e di comunicare.

La velocità di progressione varia a seconda della forma. La malattia di Creutzfeldt-Jakob sporadica ha tipicamente un decorso rapido: dalla comparsa dei primi sintomi alla fase avanzata possono passare pochi mesi. La variante legata alla BSE (vCJK) ha mostrato in media un’evoluzione più lenta, con una componente psichiatrica spesso più prominente nelle fasi iniziali.

Un elemento che complica ulteriormente il quadro è il lungo periodo di incubazione. Nelle malattie da prioni acquisite possono passare anni – in alcuni casi decenni – tra l’esposizione e la comparsa dei primi sintomi. Questo rende praticamente impossibile, nella maggior parte dei casi, risalire al momento e alla modalità di contatto con l’agente prionico.

Perché la diagnosi è spesso tardiva

Non esiste un esame del sangue di routine che consenta di identificare una malattia da prioni in fase precoce. La diagnosi si basa su una combinazione di valutazione neurologica, esami strumentali specifici (come la risonanza magnetica dell’encefalo), analisi del liquido cerebrospinale e, in alcuni casi, biopsia cerebrale. La conferma definitiva avveniva tradizionalmente solo dopo il decesso, tramite esame del tessuto cerebrale – anche se i progressi diagnostici degli ultimi anni hanno migliorato le possibilità di diagnosi in vita.

Esiste un test per scoprire se si è stati esposti ai prioni?

Non esiste un test di screening semplice e affidabile per rilevare un’esposizione ai prioni prima che compaiano i sintomi. La diagnosi si basa su segni neurologici, esami strumentali e analisi del liquido spinale. La ricerca in questo campo sta progredendo, ma non sono ancora disponibili test di routine.

A differenza di molte infezioni, dove un esame del sangue può rilevare anticorpi o il patogeno stesso, le malattie da prioni non generano una risposta immunitaria misurabile. Il sistema immunitario non «riconosce» i prioni come corpi estranei, perché si tratta di proteine dell’organismo stesso – semplicemente mal ripiegate. Questo rende impossibile l’approccio classico della sierologia.

Gli strumenti diagnostici attualmente utilizzati in fase sintomatica includono la risonanza magnetica dell’encefalo, che può mostrare alterazioni caratteristiche in alcune forme di malattia, e l’analisi del liquido cerebrospinale – il liquido che circonda cervello e midollo spinale, prelevato tramite puntura lombare. In questo liquido possono essere rilevati marcatori di danno neuronale oppure, con tecniche più recenti, tracce di proteina prionica anomala attraverso un metodo chiamato RT-QuIC (Real-Time Quaking-Induced Conversion). Questo test, sviluppato nel corso degli ultimi anni, ha migliorato notevolmente la sensibilità diagnostica in vita.

Per quanto riguarda la fase presintomatica – cioè prima che compaiano sintomi – non esiste ancora un test validato per uso clinico di routine. In presenza di una mutazione genetica nota associata a forme familiari di malattia prionica, è tecnicamente possibile eseguire un test genetico; questa scelta, tuttavia, ha implicazioni psicologiche e etiche significative, analoghe a quelle del test per altre malattie genetiche neurodegenerative.

Stato attuale della ricerca diagnostica

La comunità scientifica sta lavorando allo sviluppo di test su sangue e urina in grado di rilevare quantità minime di proteina prionica anomala, anche in assenza di sintomi. Alcuni risultati preliminari sono promettenti, ma nessun test di questo tipo è ancora entrato nella pratica clinica standard. Chi ha dubbi specifici sulla propria esposizione dovrebbe discuterne con un medico specialista in neurologia.

I prioni si distruggono cuocendo o sterilizzando?

No. I prioni sono eccezionalmente resistenti ai metodi convenzionali di inattivazione. La cottura normale, la bollitura, molti disinfettanti e la sterilizzazione standard non li distruggono. Sono necessarie procedure speciali, come la sterilizzazione ad alta pressione e temperatura prolungata, per ridurre significativamente il rischio.

Questo è uno dei tratti più insoliti dei prioni rispetto a qualsiasi altro agente responsabile di malattie infettive. La maggior parte dei patogeni – virus, batteri, funghi – viene inattivata dal calore, dai disinfettanti o dai raggi UV. I prioni, essendo proteine prive di acidi nucleici, non seguono queste regole.

La cottura a temperature normali (anche fino a 100 °C, cioè la bollitura) non è sufficiente a distruggere l’attività prionica. Allo stesso modo, molti disinfettanti comunemente usati in ambito ospedaliero – inclusi alcol e formaldeide a concentrazioni standard – non eliminano i prioni in modo affidabile. Anche la sterilizzazione in autoclave a 121 °C, che è lo standard per la maggior parte degli strumenti chirurgici, non è sufficiente se applicata con i protocolli abituali.

Per gli strumenti chirurgici potenzialmente contaminati da tessuto nervoso di pazienti con malattia prionica accertata o sospetta, le linee guida internazionali raccomandano protocolli speciali: sterilizzazione prolungata in autoclave a temperature più elevate (134 °C per 18 minuti o più in vapore saturo), oppure trattamento con idrossido di sodio (soda caustica) prima della sterilizzazione. In alcuni contesti ad alto rischio, gli strumenti monouso vengono preferiti e smaltiti come rifiuti speciali.

Perché la resistenza dei prioni è così estrema

La struttura tridimensionale anomala della proteina prionica è stabilizzata da legami chimici molto forti. Anche quando la proteina viene «danneggiata» fisicamente dal calore, frammenti sufficientemente grandi possono conservare la capacità di indurre il ripiegamento scorretto in altre proteine. È questa proprietà – il mantenimento dell’attività biologica anche dopo trattamenti fisici aggressivi – che rende i prioni un caso unico in biologia infettiva.

Esiste una cura contro le malattie da prioni?

Attualmente non esiste alcuna terapia in grado di arrestare o guarire una malattia da prioni. Le cure disponibili sono di tipo palliativo, cioè mirano ad alleviare i sintomi e a garantire il massimo comfort possibile. La ricerca è attiva, ma nessun trattamento modificante la malattia è ancora approvato.

Le malattie da prioni sono oggi considerate incurabili. Questa affermazione, per quanto diretta, riflette lo stato attuale delle conoscenze scientifiche: nessun farmaco o intervento terapeutico ha dimostrato di poter fermare la progressione della malattia, invertire il danno cerebrale già avvenuto o prolungare significativamente la sopravvivenza.

Il motivo principale è biologico: i prioni non sono organismi viventi da eliminare, né agenti che il sistema immunitario può imparare a combattere. Il danno avviene attraverso un processo di accumulo progressivo di proteine mal ripiegate che le cellule nervose non riescono a smaltire. Una volta che il tessuto cerebrale è danneggiato, la perdita è permanente.

Le cure attualmente disponibili sono esclusivamente di supporto: gestione dei sintomi neurologici (come le convulsioni o le contrazioni muscolari), supporto psicologico per il paziente e la famiglia, cure palliative nella fase avanzata. In Svizzera, i pazienti con malattia prionica vengono generalmente seguiti in centri neurologici specializzati, in coordinamento con il medico di base e, nella fase avanzata, con i servizi di cure palliative.

Dove va la ricerca

La ricerca farmacologica sulle malattie da prioni esplora diverse strategie: inibire la conversione della proteina normale in quella anomala, favorire l’eliminazione delle proteine accumulate, o stabilizzare la proteina normale in modo che resista alla conversione. Alcune molecole hanno mostrato effetti promettenti in modelli animali, ma la traduzione in risultati clinici nell’essere umano è ancora in fase di sviluppo. Gli studi clinici in corso sono seguiti da reti di ricerca internazionali, tra cui l’European Prion Research Network.

Le malattie da prioni sono sempre mortali?

Sì, le malattie da prioni note nell’essere umano hanno tutte un esito fatale. Non esistono casi documentati di guarigione spontanea o indotta da terapia. La velocità di progressione varia tra le diverse forme, ma la traiettoria della malattia è invariabilmente verso il peggioramento.

Tra tutte le malattie infettive e neurodegenerative conosciute, le malattie da prioni si distinguono per avere una mortalità pari al 100% dei casi documentati. Questo non significa che ogni forma evolva con la stessa velocità: alcune progrediscono nell’arco di settimane o pochi mesi, altre in uno o due anni, e alcune forme genetiche possono avere un decorso più lento. Ma in nessun caso finora documentato si è osservata una stabilizzazione duratura o una regressione della malattia.

La ragione sta nella natura del danno: le cellule nervose che muoiono a causa dell’accumulo di proteine prionihe non vengono sostituite. Il sistema nervoso centrale ha una capacità rigenerativa molto limitata, e quando il danno raggiunge strutture essenziali per le funzioni vitali, la progressione diventa incompatibile con la sopravvivenza.

È importante però contestualizzare questa informazione: le malattie da prioni sono estremamente rare. La malattia di Creutzfeldt-Jakob sporadica, la forma più comune, ha un’incidenza stimata intorno a 1–2 casi per milione di abitanti all’anno, secondo i dati dei sistemi di sorveglianza europei. La rarità non riduce la gravità per chi ne è colpito, ma aiuta a calibrare il rischio nella prospettiva della popolazione generale.

Come affrontare questa realtà clinicamente e umanamente

La comunicazione di una diagnosi di malattia prionica è tra le più difficili in medicina, per la combinazione di rapidità di progressione, assenza di terapie e impatto cognitivo che può limitare presto la capacità del paziente di partecipare alle decisioni. Le reti di supporto – neurologiche, psicologiche, palliative – hanno un ruolo centrale. In Svizzera, l’Ufficio federale della sanità pubblica (UFSP) coordina la sorveglianza epidemiologica e i casi vengono segnalati alla rete europea di sorveglianza (EuroCJD).

Il morbo della mucca pazza è ancora un rischio oggi?

L’epidemia di BSE nei bovini è in forte calo rispetto agli anni Novanta, grazie a misure di controllo rigorose. In Svizzera i casi di BSE negli animali da macello sono diventati estremamente rari. Il rischio per la popolazione attraverso gli alimenti è oggi considerato molto basso dalle autorità sanitarie.

L’epidemia di encefalopatia spongiforme bovina (BSE) – comunemente nota come «morbo della mucca pazza» – ha avuto il suo picco nel Regno Unito nella seconda metà degli anni Ottanta e nei primi anni Novanta. Si stima che siano stati colpiti centinaia di migliaia di bovini. Negli stessi anni si sono verificati casi in altri paesi europei, tra cui la Svizzera, che ha registrato la propria epidemia su scala più contenuta ma significativa.

Le misure adottate a partire dagli anni Novanta hanno trasformato radicalmente la situazione: divieto di utilizzo di farine di carne nei mangimi per bovini, rimozione obbligatoria dei tessuti a rischio specificato alla macellazione (cervello, midollo spinale, intestino e altri organi), sorveglianza attiva degli animali da macello e degli animali morti. In Svizzera, l’USAV gestisce un programma di sorveglianza sulla BSE che ha registrato una riduzione drastica dei casi negli animali nel corso degli anni Duemila e Duemiladieci.

Sul versante umano, la variante della malattia di Creutzfeldt-Jakob (vCJK) collegata alla BSE ha causato complessivamente alcune centinaia di casi confermati a livello mondiale, con la grande maggioranza nel Regno Unito. In Svizzera sono stati documentati pochissimi casi. I nuovi casi di vCJK sono oggi molto rari, anche se la sorveglianza continua perché il lungo periodo di incubazione lascia aperta teoricamente la possibilità di casi tardivi.

Qual è il livello di rischio residuo oggi

Le autorità sanitarie internazionali, incluse OMS e EFSA (Autorità europea per la sicurezza alimentare), considerano il rischio attuale per la popolazione attraverso il consumo di carne bovina controllata come molto basso. Rimangono alcune aree di sorveglianza attiva: la malattia del deperimento cronico (CWD) nei cervidi in Nord America e il monitoraggio continuo negli animali da macello europei. Chi desidera informazioni aggiornate sulla situazione in Svizzera può consultare il sito dell’USAV o dell’UFSP.

Scartare le modifiche?

Le sue modifiche non sono ancora state salvate.