
Cookie e contenuti esterni

I cookie necessari ci servono affinché il sito web funzioni; sono sempre attivi. Tutto il resto si carica solo se Lei acconsente o se è Lei ad aprirlo. Può modificare la sua scelta in qualsiasi momento in «Impostazioni dei cookie» nel piè di pagina; maggiori informazioni nella dichiarazione sulla protezione dei dati.

Contenuti di altri fornitori, ad esempio la mappa di un punto di contatto o un contenuto audio. Durante il caricamento il fornitore viene a conoscenza del suo indirizzo IP e può impostare propri cookie.

neomedis

Lingua

neomedis
Contenuto corretto dal punto di vista professionale?

Dal mio punto di vista, l’articolo attuale è corretto dal punto di vista professionale. Posso proporre in seguito correzioni al testo in qualsiasi momento. In caso di modifiche da parte di altri professionisti sanitari dopo la mia approvazione, ricevo automaticamente una notifica via e-mail.

Diagnosisnomed 720957007wikidata Q5474830icd-10 Q87.8

Sindrome di Fountain

Fountain disease

Quando il mondo arriva più silenzioso del previsto

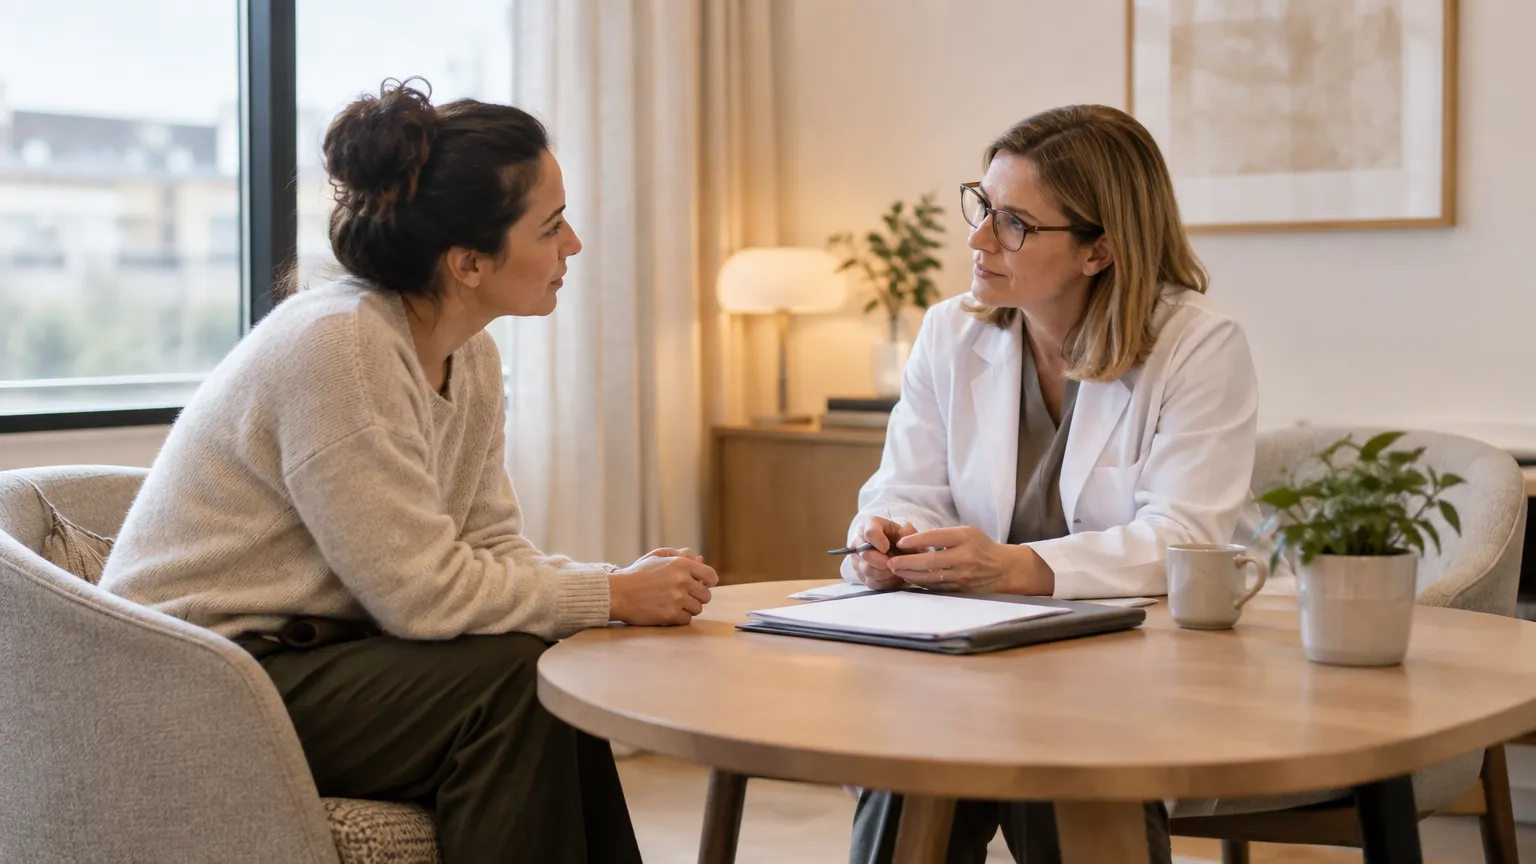
Genitore e specialista in una conversazione tranquilla al tavolo in un moderno ambulatorio, in un contesto di assistenza per la sindrome di Fountain.

Alcuni bambini crescono più lentamente, percepiscono i suoni in modo diverso e il loro viso racconta qualcosa che i genitori non si aspettavano. Dietro a questi segnali può nascondersi una condizione genetica rara, che unisce statura ridotta, difficoltà uditive e tratti somatici particolari. Cosa lega aspetti così diversi in un’unica diagnosi?

Creato con l’intelligenza artificiale. Aperto alla verifica da parte di professionisti sanitari

Alcune malattie sono così rare che la maggior parte dei medici non le incontra mai nel corso della propria carriera. La sindrome di Fountain è una di queste: una condizione genetica ereditaria che si manifesta già dalla nascita e che coinvolge contemporaneamente lo sviluppo intellettivo, l’udito, la struttura del viso e delle ossa.

Chi la conosce, di solito, è una famiglia che ha ricevuto questa diagnosi dopo un percorso diagnostico lungo e spesso tortuoso – perché i segni della sindrome, presi singolarmente, possono ricordare altre condizioni più comuni. È la combinazione di questi elementi a rendere il quadro riconoscibile.

La trasmissione è autosomica recessiva: entrambi i genitori devono essere portatori di una copia alterata del gene perché il figlio sviluppi la sindrome. Due portatori sani che non sanno di esserlo possono quindi avere un figlio affetto, senza alcun segnale d’allarme precedente.

Punti di contatto che possono essere d’aiuto

Questo argomento è aperto a punti di contatto come studi medici, farmacie o cliniche. Diventi un punto di contatto che compare qui.

Caratteristiche cliniche

Il quadro si presenta come una combinazione di elementi che interessano sistemi diversi: la capacità intellettiva, la funzione uditiva, i tratti del viso e la struttura delle ossa – ed è proprio questa coesistenza a orientare il riconoscimento della sindrome.

Trattamento

Non esiste una terapia che agisca sulla causa genetica della sindrome: l’approccio è orientato a sostenere le funzioni compromesse e a migliorare la qualità di vita, con interventi mirati ai singoli aspetti del quadro clinico – dall’udito alla gestione delle crisi.

Cos’è la sindrome di Fountain?

La sindrome di Fountain è una malattia genetica molto rara che colpisce lo sviluppo del sistema nervoso. Si manifesta con disabilità intellettiva, tratti fisici caratteristici e sordità. È presente dalla nascita e rimane per tutta la vita, anche se il grado di compromissione varia da persona a persona.
Un genitore e uno specialista in una conversazione tranquilla seduti di fronte a un tavolo in uno studio clinico moderno, nel contesto della presa in carico di una sindrome genetica rara.

La sindrome di Fountain è una condizione genetica estremamente rara, descritta per la prima volta negli anni Settanta dal medico britannico R.B. Fountain. Appartiene al gruppo delle malattie del neurosviluppo, cioè condizioni in cui il cervello e il sistema nervoso non si sviluppano nel modo consueto già prima della nascita.

Chi nasce con questa sindrome presenta tipicamente tre caratteristiche principali: un grado variabile di disabilità intellettiva, alcune particolarità nei lineamenti del viso e del corpo, e una perdita dell’udito di tipo percettivo – cioè legata alle cellule nervose dell’orecchio interno, non a un semplice difetto meccanico. Queste caratteristiche sono presenti dalla nascita, anche se alcune diventano più evidenti durante la crescita.

La condizione non è una malattia che «progredisce» nel senso classico del termine: non si tratta di qualcosa che peggiora in modo atteso col passare degli anni come avviene in alcune malattie degenerative. Tuttavia, le esigenze di supporto cambiano nel corso della vita, soprattutto nelle fasi di transizione come l’adolescenza e l’età adulta.

Un nome raro, una realtà concreta

Una malattia con così pochi casi documentati in letteratura medica può sembrare astratta, ma per le famiglie che la vivono è una realtà quotidiana molto concreta. Il termine «sindrome» indica semplicemente che un insieme di caratteristiche diverse – fisiche, neurologiche, sensoriali – si presentano insieme con regolarità, pur con variazioni da persona a persona. Non esiste un «caso tipico»: ogni individuo con la sindrome di Fountain ha un proprio profilo di capacità e difficoltà.

È una malattia ereditaria la sindrome di Fountain?

Sì, la sindrome di Fountain è causata da una variazione genetica e si trasmette in modo autosomico recessivo. Questo significa che entrambi i genitori devono portare una copia del gene alterato perché il figlio possa sviluppare la sindrome, pur non essendo essi stessi malati.

La sindrome di Fountain segue un meccanismo di trasmissione che in genetica si chiama autosomico recessivo. Per capire cosa significa in pratica: ogni persona ha due copie di ciascun gene, una ereditata dalla madre e una dal padre. Quando entrambe le copie di un certo gene presentano la stessa alterazione, la malattia si manifesta. Se solo una copia è alterata, la persona è «portatrice sana» – non sviluppa la malattia, ma può trasmetterla ai figli.

Nel caso della sindrome di Fountain, entrambi i genitori sono tipicamente portatori sani: hanno una copia normale e una copia alterata del gene coinvolto. Statisticamente, ogni gravidanza di due portatori sani ha una probabilità su quattro di dare origine a un figlio che riceve entrambe le copie alterate e sviluppa quindi la sindrome. Questa probabilità è la stessa a ogni gravidanza, indipendentemente da quanto è accaduto in precedenza.

È importante sottolineare che essere portatori sani non causa alcun problema di salute. Molte coppie scoprono di essere entrambe portatrici solo dopo la nascita di un figlio con la sindrome.

Cosa cambia per la famiglia dopo la diagnosi

Una volta identificata la variante genetica specifica in un figlio, è possibile eseguire una consulenza genetica per valutare il rischio nei fratelli e per i familiari più stretti. In alcuni casi, su richiesta della famiglia e con adeguata consulenza, è disponibile anche la diagnosi prenatale in gravidanze successive. La decisione di procedere con questi accertamenti è sempre personale e va discussa con uno specialista in genetica medica, senza che vi sia una risposta «giusta» universale.

Quali sono i sintomi della sindrome di Fountain?

I segni principali sono la disabilità intellettiva di grado variabile, la perdita dell’udito e alcune caratteristiche fisiche particolari come il gonfiore dei tessuti molli del viso e delle mani. I sintomi sono presenti dalla nascita o dall’infanzia, anche se possono diventare più evidenti con la crescita.

Il quadro clinico della sindrome di Fountain si articola su tre livelli principali, che si combinano in modo diverso da persona a persona.

Il primo riguarda lo sviluppo intellettivo e cognitivo: le persone con questa sindrome presentano una disabilità intellettiva, che può andare da lieve a moderata. Questo si traduce in difficoltà nell’apprendimento, nel linguaggio e nello sviluppo delle autonomie. Il grado di compromissione varia considerevolmente: alcune persone riescono a comunicare verbalmente e a svolgere molte attività quotidiane con supporto, altre hanno bisogno di assistenza più intensa.

Il secondo livello riguarda l’udito: è presente una perdita dell’udito di tipo percettivo (in termini medici, ipoacusia neurosensoriale), legata a un funzionamento alterato delle cellule nervose nell’orecchio interno o lungo il percorso verso il cervello. Questo tipo di perdita uditiva non è corretto con interventi sull’orecchio medio, ma può essere supportato con apparecchi acustici o, in alcuni casi, con un impianto cocleare.

Il terzo livello riguarda le caratteristiche fisiche: si osservano spesso un gonfiore dei tessuti molli – in particolare sul viso e sulle mani –, lineamenti del viso con tratti caratteristici come fronte prominente e naso largo, e bassa statura. Questi segni fisici non causano di per sé dolore o limitazioni funzionali, ma contribuiscono al riconoscimento della sindrome.

Cosa viene spesso frainteso sui sintomi

Un errore comune è pensare che la disabilità intellettiva significhi assenza di capacità di apprendimento o di relazione. Le persone con sindrome di Fountain hanno un proprio ritmo di sviluppo e possono fare progressi significativi con interventi educativi e riabilitativi mirati. Il confronto con tappe di sviluppo standard è fuorviante: il parametro più utile è il progresso individuale nel tempo, non il confronto con la norma statistica.

Sondaggio

Come ha sentito parlare per la prima volta della sindrome di Fountain?

Il voto è completamente anonimo.

Come si diagnostica la sindrome di Fountain?

La diagnosi si basa sull’osservazione clinica delle caratteristiche fisiche e del profilo di sviluppo, combinata con un’analisi genetica che identifica la variante responsabile. Data la rarità della sindrome, il percorso diagnostico può richiedere tempo e il coinvolgimento di specialisti esperti in malattie rare.

Non esiste un singolo esame che da solo «confermi» la sindrome di Fountain. La diagnosi è un processo che combina più elementi.

Il primo passo è solitamente la valutazione clinica: un medico specializzato osserva le caratteristiche fisiche della persona, esamina la storia dello sviluppo e raccoglie informazioni sulla famiglia. La presenza di disabilità intellettiva, perdita dell’udito e caratteristiche fisiche tipiche in combinazione orienta il sospetto verso questa sindrome.

Il secondo passo è l’analisi genetica. Oggi le tecniche di sequenziamento del patrimonio genetico permettono di analizzare migliaia di geni contemporaneamente (un approccio chiamato sequenziamento dell’esoma o del genoma completo). Questo può identificare la variante specifica nel gene coinvolto nella sindrome di Fountain. Tuttavia, data l’estrema rarità della condizione, i laboratori di genetica possono avere poca esperienza diretta con questa specifica variante, rendendo l’interpretazione più complessa.

Accertamenti aggiuntivi completano il quadro: un esame audiologico per valutare con precisione il tipo e il grado di perdita uditiva, una valutazione neuropsicologica per definire il profilo cognitivo, e talvolta esami di imaging come la risonanza magnetica del cervello per escludere altre condizioni associate.

Il percorso diagnostico nella realtà

Per molte famiglie, la diagnosi non arriva rapidamente. Il cosiddetto «odissea diagnostica» – anni di accertamenti senza una risposta definitiva – è un’esperienza comune nelle malattie rare. In Svizzera, i centri di riferimento per le malattie rare e i programmi di sequenziamento genomico disponibili presso alcuni ospedali universitari possono accelerare questo percorso. Documentare accuratamente la storia clinica del bambino e portarla a ogni visita specialistica è un contributo concreto che le famiglie possono dare al processo diagnostico.

Quante persone nel mondo hanno la sindrome di Fountain?

La sindrome di Fountain è considerata estremamente rara: in letteratura medica sono stati descritti solo pochissimi casi nel mondo. Il numero esatto di persone affette non è noto, anche perché molti casi potrebbero non essere stati diagnosticati correttamente a causa della rarità della condizione.

La sindrome di Fountain rientra nella categoria delle malattie ultra-rare: condizioni per cui i casi documentati in tutto il mondo si contano sulle dita di una mano o poco più. Dalla prima descrizione negli anni Settanta, la letteratura medica riporta solo un numero molto limitato di famiglie e individui affetti.

Questo dato va però interpretato con cautela per almeno due ragioni. Prima di tutto, la mancanza di una diagnosi non significa assenza di persone affette: molti individui con malattie genetiche rare ricevono diagnosi generiche come «disabilità intellettiva di causa sconosciuta» o «sindrome genetica non classificata», senza che la causa specifica venga mai identificata. Con la diffusione delle tecniche di analisi genetica avanzata, alcuni casi precedentemente non classificati potrebbero in futuro ricevere una diagnosi precisa.

In secondo luogo, la rarità estrema di una condizione rende difficile anche solo stimarne la prevalenza con metodi statistici affidabili. Le stime disponibili per malattie simili suggeriscono che si tratti di frequenze nell’ordine di pochi casi per milione di abitanti, ma per la sindrome di Fountain non esistono dati epidemiologici consolidati.

Rarità non significa isolamento

Per le famiglie, scoprire di essere di fronte a una condizione con così pochi casi documentati può generare un senso di isolamento. Le reti internazionali per le malattie rare – come Orphanet, il database europeo delle malattie rare, o le organizzazioni di pazienti afferenti a EURODIS – permettono di entrare in contatto con altre famiglie in situazioni simili e con ricercatori che si occupano di queste condizioni. In Svizzera, l’alleanza per le malattie rare SARA (Schweizerische Allianz Seltener Krankheiten) svolge una funzione di orientamento e collegamento.

La sindrome di Fountain è curabile?

Al momento non esiste una cura che elimini la causa genetica della sindrome di Fountain. I trattamenti disponibili sono di tipo sintomatico e riabilitativo: mirano a migliorare le capacità della persona, a supportare l’udito e a massimizzare la qualità di vita. Interventi precoci e continuativi fanno la differenza.

La sindrome di Fountain è una condizione genetica: questo significa che la causa – la variante nel patrimonio genetico – è presente in ogni cellula del corpo e non può essere eliminata con i trattamenti attualmente disponibili. Non si tratta quindi di una malattia «guaribile» nel senso tradizionale del termine.

Ciò non significa tuttavia che non si possa fare nulla. L’approccio terapeutico si articola su più livelli.

Per la perdita uditiva, il supporto con apparecchi acustici può migliorare significativamente la capacità di comunicazione e, di conseguenza, lo sviluppo del linguaggio e la qualità delle relazioni. In alcuni casi selezionati, un impianto cocleare – un dispositivo che stimola direttamente il nervo acustico – può essere valutato con lo specialista.

Per la disabilità intellettiva, la riabilitazione precoce e continuativa è lo strumento più efficace. Logopedia (per il linguaggio e la comunicazione), terapia occupazionale (per le autonomie quotidiane) e supporto educativo specializzato possono fare una differenza concreta nel percorso di sviluppo della persona. Prima iniziano questi interventi, maggiore è generalmente il beneficio.

Dal punto di vista fisico, le caratteristiche come il gonfiore dei tessuti molli non richiedono di solito trattamenti specifici, salvo che non causino problemi funzionali particolari da valutare caso per caso con il medico.

La frontiera della ricerca genetica

Il campo delle terapie genetiche è in rapida evoluzione: tecniche come l’editing genomico (la modifica diretta del DNA) sono oggetto di ricerca intensa per diverse malattie genetiche rare. Tuttavia, per la sindrome di Fountain non esistono allo stato attuale sperimentazioni cliniche specifiche, anche a causa del numero molto limitato di pazienti identificati. Seguire gli aggiornamenti attraverso database come ClinicalTrials.gov o attraverso il medico specialista di riferimento permette di essere informati su eventuali sviluppi futuri.

Come si gestisce la sindrome di Fountain nella vita quotidiana?

La gestione quotidiana ruota attorno a tre pilastri: il supporto alla comunicazione (spesso con apparecchi acustici e logopedia), il sostegno educativo e riabilitativo personalizzato, e la costruzione di una rete di supporto stabile per la persona e la famiglia. Non esiste un unico modello valido per tutti.

La vita quotidiana con la sindrome di Fountain è, prima di tutto, una questione di adattamento continuo: adattamento degli ambienti, delle aspettative e degli strumenti di supporto alle capacità e alle esigenze specifiche della persona.

Sul fronte della comunicazione, il supporto uditivo – apparecchi acustici o impianto cocleare, dove indicato – è spesso il primo intervento concreto. Affiancare a questo la logopedia permette di lavorare sul linguaggio verbale, ma anche su forme di comunicazione alternativa o aumentativa (sistemi di simboli, gesti, dispositivi digitali) quando il linguaggio verbale è limitato. La comunicazione è un diritto, non un obiettivo secondario.

Sul fronte educativo, la scolarizzazione in un ambiente inclusivo con il supporto di insegnanti specializzati e di figure di sostegno è l’approccio raccomandato in Svizzera, in linea con le disposizioni della Convenzione ONU sui diritti delle persone con disabilità ratificata dalla Svizzera. Il piano educativo individualizzato – uno strumento formale che definisce obiettivi e supporti per ogni alunno con bisogni speciali – è il principale veicolo di questo percorso.

Sul fronte della vita adulta, la transizione dall’età scolastica a quella adulta è una fase che richiede pianificazione anticipata: strutture protette, inserimento lavorativo supportato, residenzialità adeguata. In Svizzera esistono diverse offerte cantonali e private in questo ambito, con variazioni significative tra cantone e cantone.

Il peso sulla famiglia: una realtà da non sottovalutare

Prendersi cura di una persona con una malattia rara e complessa comporta un carico emotivo, organizzativo e spesso economico che ricade principalmente sulla famiglia. Riconoscere questo peso e cercare supporto – gruppi di famiglie, servizi di sollievo, consulenza psicologica – non è un segno di debolezza, ma una scelta che protegge nel lungo periodo sia i caregiver sia la persona assistita. In Svizzera, Pro Infirmis e altre organizzazioni cantonali offrono orientamento e supporto concreto.

A che età si manifesta di solito la sindrome di Fountain?

La sindrome di Fountain è presente dalla nascita, anche se non sempre riconosciuta immediatamente. I primi segnali emergono tipicamente nella prima infanzia, quando diventano evidenti i ritardi nello sviluppo motorio e del linguaggio, le difficoltà uditive e le caratteristiche fisiche associate.

La sindrome di Fountain è una condizione congenita, il che significa che è presente fin dalla nascita. Tuttavia, la diagnosi raramente avviene subito dopo il parto: i segni caratteristici diventano più riconoscibili durante i primi anni di vita, man mano che lo sviluppo del bambino si discosta dai tempi e dalle tappe attese.

Nella prima infanzia (generalmente entro i primi due anni), i genitori o il pediatra possono osservare un ritardo nell’acquisizione delle tappe motorie (sedersi, camminare), una risposta ridotta ai suoni o un ritardo nel babbling e nello sviluppo del linguaggio, e alcune caratteristiche fisiche come i tratti del viso e il gonfiore dei tessuti molli. Questi segnali, presi singolarmente, non sono specifici della sindrome di Fountain – molte condizioni diverse possono causare ritardi simili. È la combinazione di più elementi a orientare verso questa diagnosi specifica.

In età prescolare e scolare emergono con maggiore chiarezza le difficoltà cognitive e di apprendimento, che portano spesso a una valutazione neuropsicologica più approfondita.

Perché la diagnosi tardiva è comune nelle malattie ultra-rare

Con condizioni così rare, è frequente che passino anni tra i primi segnali e la diagnosi definitiva. I medici di base e i pediatri incontrano queste sindromi al massimo una volta nella loro carriera, se mai. Questo non è un fallimento del sistema sanitario, ma una conseguenza matematica della rarità. Conoscere questa realtà aiuta le famiglie a non interpretare il ritardo diagnostico come una negligenza, e a mantenere un atteggiamento proattivo nel cercare consulenze specialistiche quando qualcosa non quadra.

Quali specialisti seguono i pazienti con sindrome di Fountain?

La sindrome di Fountain richiede il coinvolgimento di più specialisti: un genetista medico per la diagnosi e il follow-up genetico, un neuropediatra per lo sviluppo neurologico, un audiologo per l’udito, un logopedista per la comunicazione e un neuropsicologo per la valutazione cognitiva. Il coordinamento tra queste figure è essenziale.

Per una condizione che coinvolge simultaneamente lo sviluppo neurologico, l’udito, le caratteristiche fisiche e le capacità cognitive, nessun singolo specialista può coprire tutti gli aspetti. La presa in carico è necessariamente multidisciplinare.

Il genetista medico è la figura centrale per la diagnosi, l’interpretazione dell’analisi genetica e la consulenza alla famiglia sui rischi di trasmissione. Negli ospedali universitari svizzeri, i servizi di genetica medica sono il punto di accesso per le malattie rare geneticamente determinate.

Il neuropediatra (o neurologo pediatrico) segue lo sviluppo neurologico del bambino, monitora eventuali complicazioni del sistema nervoso e coordina il piano di cura complessivo.

L’audiologo valuta con precisione il tipo e il grado di perdita uditiva e indica le soluzioni di supporto uditivo più adeguate. Questa valutazione dovrebbe avvenire precocemente, perché la perdita uditiva non trattata rallenta lo sviluppo del linguaggio e ha ricadute sull’apprendimento.

Il logopedista lavora sul linguaggio, sulla comunicazione e sulla deglutizione quando necessario. La terapia logopedica è spesso uno degli interventi riabilitativi più continuativi nel tempo.

Il neuropsicologo valuta il profilo cognitivo con strumenti standardizzati, fornendo informazioni preziose per la scuola e per la pianificazione degli interventi educativi.

Il medico di famiglia come punto di coordinamento

In Svizzera, il medico di famiglia o il pediatra svolge spesso un ruolo di coordinamento tra i diversi specialisti, gestisce il piano vaccinale e le questioni di salute generale, e rappresenta il punto di riferimento continuativo per la famiglia. Per le malattie rare, avere un medico di base informato e disponibile a collaborare con i centri specializzati è un vantaggio pratico non trascurabile. Portare a ogni visita una sintesi aggiornata della situazione – diagnosi, specialisti coinvolti, trattamenti in corso – facilita la comunicazione e riduce il rischio che informazioni importanti vadano perse.

Vedi anche

Anatomia

Scartare le modifiche?

Le sue modifiche non sono ancora state salvate.