
Cookie e contenuti esterni

I cookie necessari ci servono affinché il sito web funzioni; sono sempre attivi. Tutto il resto si carica solo se Lei acconsente o se è Lei ad aprirlo. Può modificare la sua scelta in qualsiasi momento in «Impostazioni dei cookie» nel piè di pagina; maggiori informazioni nella dichiarazione sulla protezione dei dati.

Contenuti di altri fornitori, ad esempio la mappa di un punto di contatto o un contenuto audio. Durante il caricamento il fornitore viene a conoscenza del suo indirizzo IP e può impostare propri cookie.

neomedis

Lingua

neomedis
Contenuto corretto dal punto di vista professionale?

Dal mio punto di vista, l’articolo attuale è corretto dal punto di vista professionale. Posso proporre in seguito correzioni al testo in qualsiasi momento. In caso di modifiche da parte di altri professionisti sanitari dopo la mia approvazione, ricevo automaticamente una notifica via e-mail.

Diagnosisnomed 63247009wikidata Q558077icd-10 Q93.8

Sindrome di Williams(Sindrome di Williams-Beuren)

Sindrome del viso d’elfoSindrome da microdelezione 7q11.23

Quando la fiducia negli sconosciuti non ha confini

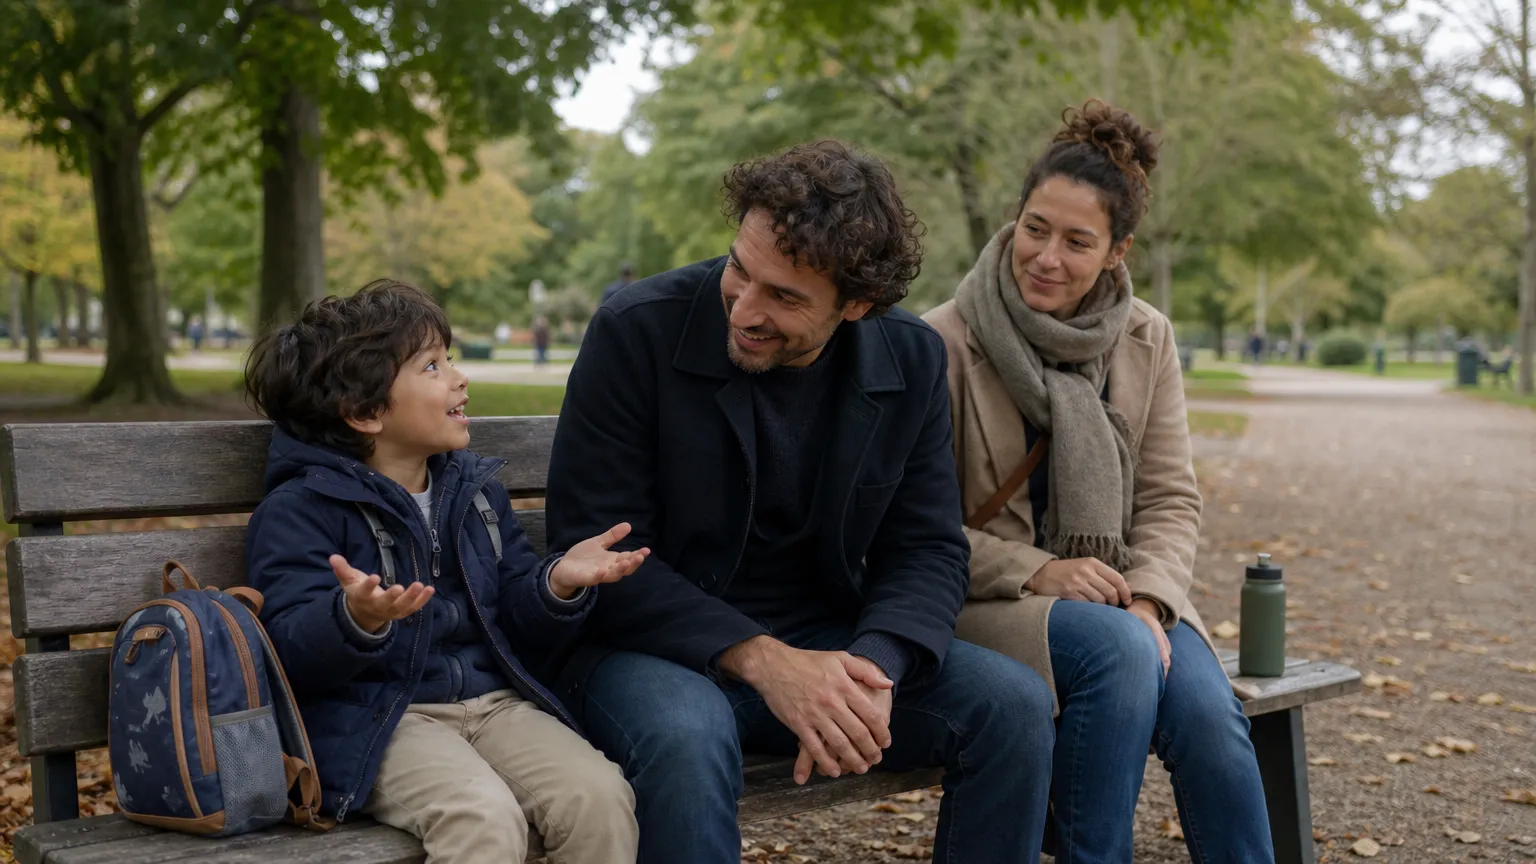
Un bambino piccolo in animata conversazione con un adulto su una panchina del parco, mentre un genitore siede nelle vicinanze, a illustrare la spiccata espressività sociale nel contesto della sindrome di Williams.

Alcuni bambini sorridono a chiunque incontrino, raccontano storie con parole sorprendentemente ricche e amano la musica sopra ogni cosa. Dietro questo carattere aperto si nascondono spesso problemi al cuore, calcio alto nel sangue e difficoltà di apprendimento che richiedono controlli regolari. Cosa lega una personalità così affettuosa a tante fragilità fisiche?

Creato con l’intelligenza artificiale. Aperto alla verifica da parte di professionisti sanitari

Indice
Indice

Un bambino che parla in modo straordinariamente fluente, ama la musica, è socievole e affettuoso con tutti – e al tempo stesso fatica con le attività più semplici, come abbottonarsi la camicia o orientarsi nello spazio. Questa combinazione non è casuale né insolita: è uno dei tratti più riconoscibili della sindrome di Williams.

Una sindrome genetica rara, sì – ma «rara» non significa invisibile. Si stima che riguardi circa una persona ogni 7'500–10'000 nate, il che significa alcune centinaia di persone in Svizzera. Non è ereditata dai genitori nella maggior parte dei casi: la delezione di un piccolo tratto del cromosoma 7 avviene spontaneamente, senza che nessuno ne sia responsabile.

Quello che sorprende molti è che la sindrome di Williams non è una diagnosi che si esaurisce nell’infanzia. Interessa il cuore, i reni, il tessuto connettivo, il profilo cognitivo – e accompagna la persona per tutta la vita. La traiettoria non è uguale per tutti: alcuni adulti vivono in modo relativamente autonomo, altri hanno bisogno di supporto continuo.

Chi ha un familiare con questa sindrome si trova spesso a navigare tra specialisti di ambiti molto diversi – cardiologia, nefrologia, neuropsicologia, endocrinologia – senza che esista un unico punto di riferimento. Capire come si connettono questi pezzi è il primo passo per orientarsi davvero.

Punti di contatto che possono essere d’aiuto

Questo argomento è aperto a punti di contatto come studi medici, farmacie o cliniche. Diventi un punto di contatto che compare qui.

Sintomi e segni clinici

Il quadro clinico della sindrome di Williams combina manifestazioni che il paziente percepisce direttamente – come l’ansia, presente nella maggioranza dei casi, o i disturbi intestinali – con reperti che emergono solo attraverso esami mirati, tra cui l’ipercalcemia nei primi anni di vita, la bassa statura e alterazioni cardiovascolari rilevabili già in epoca precoce.

Trattamento

Non esiste una terapia che corregga la delezione cromosomica alla base della sindrome, ma le sue conseguenze – cardiache, renali, endocrine, cognitive e comportamentali – sono in larga parte gestibili con interventi mirati che spaziano dalla chirurgia cardiovascolare al supporto neuropsicologico e riabilitativo.

Possibili complicanze

Le complicanze più rilevanti derivano quasi tutte dall’arteriopatia generalizzata e dai suoi effetti su cuore, reni e cervello: il rischio cresce nel tempo e rende il follow-up cardiologico e nefrologico indispensabile anche in età adulta.

Cos’è la sindrome di Williams?

La sindrome di Williams è una condizione genetica presente dalla nascita, causata dalla mancanza di un piccolo frammento di materiale genetico. Chi ne è affetto ha tratti del volto caratteristici, un profilo cognitivo molto specifico e spesso problemi al cuore. Colpisce circa una persona su 7'500–10'000 nati.
Un bambino piccolo in animata conversazione con un adulto su una panchina del parco, mentre un genitore siede nelle vicinanze, a illustrare la vivacità sociale tipica nel contesto della sindrome di Williams.

La sindrome di Williams è una condizione genetica rara che compare alla nascita e accompagna la persona per tutta la vita. Non è una malattia acquisita né il risultato di qualcosa accaduto durante la gravidanza: la causa è una piccola perdita di materiale genetico nel cromosoma 7, presente già al momento del concepimento.

Chi ha questa sindrome porta un profilo molto riconoscibile: tratti del volto particolari – spesso descritti con il termine «viso d’elfo» per via degli occhi a mandorla, il naso all’insù e le labbra carnose –, una personalità spiccatamente socievole, un linguaggio spesso sorprendentemente fluente, e al tempo stesso difficoltà nelle capacità visuo-spaziali (cioè nel percepire e organizzare lo spazio intorno a sé) e nell’apprendimento matematico. Sul piano fisico, il cuore è l’organo più frequentemente coinvolto.

Questa combinazione – punti di forza molto visibili accanto a difficoltà meno evidenti – è uno degli aspetti che rende la sindrome di Williams difficile da riconoscere a prima vista, ma anche affascinante dal punto di vista del funzionamento cognitivo.

Una condizione, molte facce

La sindrome di Williams non è una diagnosi uniforme. Il grado di disabilità intellettiva, la gravità dei problemi cardiaci, la presenza di ipersensibilità ai suoni (iperacusia) o di ansia varia considerevolmente da persona a persona. Alcune persone vivono con un supporto leggero, altre hanno bisogno di assistenza continuativa. Per questo motivo, conoscere la diagnosi è solo il punto di partenza: il passo successivo è capire il profilo specifico di quella persona.

Quali sono le cause della sindrome di Williams?

La sindrome di Williams è causata dalla perdita di un piccolo tratto del cromosoma 7. Questo frammento mancante contiene circa 25–28 geni, tra cui quello per l’elastina, una proteina fondamentale per la flessibilità di vasi sanguigni e tessuti. La perdita avviene quasi sempre in modo casuale, non per via di comportamenti dei genitori.

Ogni cellula del corpo umano contiene 46 cromosomi, disposti in 23 coppie. La sindrome di Williams si verifica quando, sul cromosoma 7, manca un frammento molto piccolo – tecnicamente una microdelezione nella regione 7q11.23, da cui il nome alternativo «sindrome da microdelezione 7q11.23». Questo frammento contiene circa 25–28 geni che normalmente svolgono ruoli importanti nello sviluppo.

Tra questi geni, quello che codifica per l’elastina – una proteina che rende elastici i vasi sanguigni e altri tessuti – è probabilmente il più studiato. La sua assenza spiega in buona parte perché la sindrome di Williams sia spesso associata a problemi cardiaci, in particolare al restringimento dell’aorta (il vaso principale che porta il sangue dal cuore al resto del corpo). Ma la delezione colpisce molti altri geni, il che rende il quadro clinico così composito.

Una causa casuale, non una colpa

In circa il 95–98% dei casi, la microdelezione avviene in modo sporadico: non è stata trasmessa dai genitori e non è legata a nulla che sia stato fatto o non fatto durante la gravidanza. Si tratta di un errore che si verifica durante la formazione delle cellule riproduttive, prima ancora del concepimento. Per le famiglie questo è un aspetto importante da comprendere: la sindrome di Williams nella grande maggioranza dei casi non è ereditaria nel senso convenzionale del termine, anche se esistono eccezioni (si veda il blocco dedicato all’ereditarietà).

Come si riconosce la sindrome di Williams in un bambino?

I segnali più comuni nei bambini piccoli sono tratti del volto caratteristici, un ritardo nello sviluppo del linguaggio e della motricità, difficoltà ad alimentarsi nei primi mesi e spesso un soffio cardiaco. La personalità molto aperta e affettuosa, con grande interesse per gli adulti sconosciuti, è un altro tratto frequente che può attirare l’attenzione.

Nei primi anni di vita, la sindrome di Williams può manifestarsi con segnali che, presi singolarmente, sembrano comuni. È la loro combinazione – e il modo in cui si presentano insieme – a orientare verso questa diagnosi.

Sul piano fisico, i tratti del volto sono spesso il primo elemento che colpisce: fronte larga, occhi chiari con un disegno «a stella» nell’iride, naso piccolo con le narici all’insù, guance piene, labbra carnose e mento piccolo. Molti bambini hanno difficoltà ad alimentarsi nei primi mesi – succhiano con fatica, vomitano spesso, aumentano di peso lentamente. Può essere presente un soffio cardiaco, rilevato dal pediatra all’auscultazione.

Sul piano dello sviluppo, il ritardo compare presto: i bambini con sindrome di Williams camminano e parlano più tardi della media, e spesso mostrano una sensibilità ai suoni forti che li disturba in modo sproporzionato (iperacusia). Allo stesso tempo, molti sono insolitamente socievoli – cercano il contatto con gli adulti, anche sconosciuti, con una fiducia e un’apertura che a volte preoccupa i genitori.

Quando portare queste osservazioni dal pediatra

Non è necessario avere tutti questi segnali per richiedere una valutazione. Se si osservano tratti del volto insoliti associati a un ritardo dello sviluppo o a difficoltà alimentari persistenti nei primi mesi, è opportuno segnalarlo al pediatra. Un soffio cardiaco rilevato in un bambino con tratti fisici particolari è un elemento che giustifica un approfondimento. La diagnosi precoce permette di avviare prima i supporti terapeutici, con un impatto concreto sullo sviluppo del bambino.

Sondaggio

Come ha sentito parlare per la prima volta della sindrome di Williams?

Il voto è completamente anonimo.

La sindrome di Williams è ereditaria?

Nella grande maggioranza dei casi, la sindrome di Williams non è ereditata dai genitori: la microdelezione genetica avviene in modo casuale. Tuttavia, una persona con sindrome di Williams ha una probabilità del 50% di trasmetterla a ciascun figlio. Una consulenza genetica può chiarire la situazione specifica.

Questa è una delle domande più cariche emotivamente per le famiglie, e la risposta richiede una distinzione precisa.

Per i genitori di un bambino con sindrome di Williams: nella grande maggioranza dei casi, nessuno dei due porta la delezione. L’errore genetico si è verificato in modo spontaneo – si parla di caso «de novo» – durante la formazione delle cellule riproduttive. In queste famiglie, il rischio che un secondo figlio abbia la stessa condizione è molto basso (stimato attorno all’1% o meno, secondo le indicazioni dei genetisti clinici), anche se una consulenza genetica specifica è sempre raccomandata per avere una valutazione personalizzata.

Per una persona con sindrome di Williams che desidera avere figli: la situazione è diversa. Poiché la delezione è presente in tutte le cellule del corpo, c’è una probabilità del 50% che venga trasmessa a ogni figlio. Questo non significa che la gravidanza sia impossibile o sconsigliata in senso assoluto, ma è un’informazione importante da discutere con un genetista prima di prendere decisioni.

La consulenza genetica: a cosa serve concretamente

Una consulenza genetica non dà risposte universali: aiuta a capire il rischio nella situazione specifica, a valutare le opzioni disponibili (come la diagnosi prenatale), e a elaborare le implicazioni emotive e pratiche. In Svizzera, le consulenze genetiche sono disponibili presso i centri universitari e, se prescritte dal medico, sono generalmente coperte dall’assicurazione malattie (LAMal). Non è una valutazione solo per chi pianifica una gravidanza: può essere utile anche per i genitori che vogliono capire meglio cosa è successo.

Come viene diagnosticata la sindrome di Williams?

La diagnosi si basa su un esame genetico che rileva la microdelezione nel cromosoma 7. Il test più usato è chiamato FISH o, più recentemente, l’ibridazione genomica comparativa su microarray (array-CGH). Il sospetto clinico – tratti del volto, problemi cardiaci, sviluppo atipico – di solito precede il test e guida la richiesta.

La diagnosi di sindrome di Williams segue in genere due fasi: prima emerge un sospetto clinico, poi arriva la conferma genetica.

Il sospetto nasce dall’osservazione: un pediatra che nota tratti del volto caratteristici, un cardiologo che trova un restringimento vascolare insolito, o una famiglia che si preoccupa per un ritardo dello sviluppo. Questi elementi, anche presi insieme, non bastano a fare diagnosi – ma sono sufficienti per richiedere un test genetico mirato.

Il test di riferimento è l’analisi cromosomica mediante una tecnica chiamata ibridazione fluorescente in situ (FISH), che permette di verificare se il frammento 7q11.23 è presente o mancante. Oggi viene sempre più spesso affiancato o sostituito dall’ibridazione genomica comparativa su microarray (array-CGH), un’analisi più ampia che rileva microdelezioni in tutto il genoma con maggiore precisione. Entrambi richiedono un semplice prelievo di sangue.

Quanto tempo passa tra il sospetto e la diagnosi?

In Svizzera, i tempi dipendono da quanto presto emerge il sospetto e da quanto rapidamente si accede a un genetista clinico. Nei casi in cui il soffio cardiaco è il primo segnale, la diagnosi può arrivare già nei primi mesi di vita. In altri casi, soprattutto quando i tratti fisici sono meno marcati, la diagnosi può essere più tardiva – a volte in età scolare, quando le difficoltà di apprendimento diventano evidenti. Un ritardo nella diagnosi non è una colpa: il profilo della sindrome di Williams è spesso sottile nelle prime fasi. Tuttavia, una diagnosi precoce consente di pianificare supporti terapeutici prima, con benefici concreti per lo sviluppo del bambino.

La sindrome di Williams può essere confusa con altre sindromi?

Sì, soprattutto nelle prime fasi. La sindrome di Down, la sindrome di Noonan e alcune forme di disabilità intellettiva non classificata presentano tratti sovrapposti. Anche il disturbo dello spettro autistico può essere evocato dalla socialità intensa, ma con meccanismi opposti. Solo il test genetico permette una distinzione definitiva.

La sindrome di Williams condivide alcuni elementi visibili con altre condizioni genetiche, e questo può portare a dubbi – sia nella famiglia che, occasionalmente, anche in chi non ha esperienza diretta con queste sindromi.

La sindrome di Noonan, ad esempio, presenta tratti del volto in parte simili e può associarsi a problemi cardiaci congeniti. La sindrome di Down ha anch’essa un profilo cognitivo con caratteristiche distintive e tratti fisici riconoscibili, ma il meccanismo genetico è completamente diverso (trisomia del cromosoma 21, non delezione). Alcune forme di ritardo dello sviluppo senza causa identificata possono somigliare superficialmente alla sindrome di Williams prima della diagnosi genetica.

Il caso più interessante – e spesso sorprendente per chi non conosce la sindrome – è il confronto con il disturbo dello spettro autistico. Entrambe le condizioni possono presentare comportamenti sociali atipici, ma in direzioni opposte: le persone con sindrome di Williams tendono a essere ipersociali, cercano attivamente il contatto con gli estranei e mostrano grande empatia emotiva. Le persone con autismo, al contrario, tendono a evitare o a non ricercare spontaneamente il contatto sociale. Questa differenza è così marcata che la sindrome di Williams è studiata in neuroscienze proprio come modello per capire i meccanismi biologici della socialità.

Perché la distinzione conta

Non si tratta solo di nomenclatura: diagnosi diverse implicano supporti diversi, aspettative diverse e, sul piano medico, follow-up diversi. La sindrome di Williams richiede un monitoraggio cardiologico specifico che non è indicato in altre condizioni. Il test genetico non lascia spazio a ambiguità: la microdelezione 7q11.23 o c’è o non c’è.

Quali difficoltà di apprendimento ha un bambino con la sindrome di Williams?

I bambini con sindrome di Williams hanno in genere un profilo cognitivo disomogeneo: il linguaggio e la memoria verbale possono essere relativamente sviluppati, mentre le abilità visuo-spaziali, la matematica e la concentrazione sono spesso le aree più difficili. Non esiste un livello cognitivo uguale per tutti: il profilo varia da bambino a bambino.

Una delle caratteristiche più studiate della sindrome di Williams è il profilo cognitivo a «doppia faccia»: alcune capacità sono sorprendentemente sviluppate rispetto al livello generale, mentre altre sono significativamente più difficoltose. Capire questo profilo è fondamentale per scegliere i supporti giusti – e per evitare di valutare il bambino solo in base a ciò che non riesce a fare.

Sul versante dei punti di forza, il linguaggio è spesso l’area più visibile. Molti bambini con sindrome di Williams parlano con un vocabolario ricco, costruiscono frasi elaborate e raccontano storie in modo vivido. Hanno spesso una buona memoria per le parole, per i volti e per la musica – quest’ultima è frequentemente una vera passione. La capacità di leggere le emozioni altrui e di rispondere in modo empatico è un’altra caratteristica rilevante.

Sul versante delle difficoltà, le abilità visuo-spaziali – cioè la capacità di percepire, organizzare e riprodurre lo spazio – sono sistematicamente tra le più compromesse. Disegnare, copiare figure, orientarsi in spazi nuovi, comprendere le relazioni spaziali tra gli oggetti: queste sono le sfide più costanti. La matematica, che richiede in parte queste stesse competenze, è quasi universalmente difficile. Anche la concentrazione e l’attenzione sostenuta possono essere un ostacolo.

Cosa cambia nell’approccio scolastico

Conoscere questo profilo permette di costruire un piano scolastico che parta dai punti di forza. Un bambino che impara bene attraverso le parole e le storie può acquisire concetti matematici se vengono spiegati verbalmente, non solo attraverso figure o diagrammi. In Svizzera, il diritto a misure di sostegno scolastico individualizzate è previsto dalla legislazione cantonale sull’integrazione; la valutazione neuropsicologica è il punto di partenza per richiedere questi supporti.

Le persone con la sindrome di Williams possono vivere in modo autonomo?

L’autonomia nell’età adulta è possibile per alcune persone con sindrome di Williams, ma raramente nel senso pieno del termine. Molti hanno bisogno di supporto in alcune aree della vita quotidiana, come la gestione del denaro o l’organizzazione. Con i giusti sostegni, molti raggiungono una buona qualità di vita e, in alcuni casi, lavorano in contesti protetti o parzialmente autonomi.

La domanda sull’autonomia è tra le più frequenti e cariche di significato per le famiglie. La risposta onesta è: dipende, e il divario tra le persone con sindrome di Williams è ampio.

Alcune persone raggiungono un livello di autonomia che permette loro di vivere in appartamenti con supervisione parziale, di lavorare in ambienti strutturati e di gestire molti aspetti della vita quotidiana. Altre hanno bisogno di supporto più continuativo, specialmente per le attività che richiedono pianificazione, gestione del denaro o orientamento in spazi nuovi – aree che riflettono le difficoltà visuo-spaziali e cognitive caratteristiche della sindrome.

Un aspetto che spesso sorprende è il contrasto tra la competenza verbale e sociale – che può sembrare indicare un livello di autonomia più alto – e le difficoltà pratiche nella vita quotidiana. Questa discrepanza può portare a sovrastimare le capacità della persona e, di conseguenza, a ridurre i supporti proprio quando sarebbero più necessari.

Un percorso che si costruisce nel tempo

In Svizzera esistono strutture residenziali e di giorno, programmi di inserimento lavorativo protetto e servizi di supporto all’abitare che possono essere attivati nell’adolescenza o nella prima età adulta. La pianificazione precoce – prima dei 18 anni – permette di esplorare le opzioni con calma, senza la pressione di trovare soluzioni di emergenza. Le associazioni di famiglie, come Insieme Svizzera, offrono orientamento pratico su questi percorsi e possono mettere in contatto con le risorse specifiche di ogni cantone.

Quali problemi cardiaci sono associati alla sindrome di Williams?

Il problema cardiaco più frequente nella sindrome di Williams è il restringimento dell’aorta sopravalvolare, cioè del tratto dell’aorta appena sopra la valvola aortica. Può colpire anche altri vasi sanguigni. In alcuni casi il restringimento è lieve e non richiede intervento; in altri è necessaria la chirurgia. Un controllo cardiologico regolare è raccomandato per tutta la vita.

Il cuore è l’organo più frequentemente coinvolto nella sindrome di Williams, ed è spesso il primo sistema a segnalare la presenza della condizione. La causa principale è la mancanza del gene dell’elastina, una proteina che rende flessibili i vasi sanguigni: senza abbastanza elastina, le pareti dei vasi tendono a ispessirsi e restringersi.

Il problema più comune è il restringimento del tratto dell’aorta subito sopra la valvola aortica – in termini medici, stenosi sopravalvolare aortica. Questo restringimento costringe il cuore a lavorare con più fatica per pompare il sangue, e nel tempo può mettere sotto pressione il muscolo cardiaco. La stessa cosa può accadere in altri vasi, come le arterie polmonari o le arterie renali.

La gravità varia molto: alcune persone hanno un restringimento lieve che non peggiora nel tempo e non richiede trattamento; altre hanno forme più significative che richiedono un intervento chirurgico o una procedura chiamata angioplastica (dilatazione del vaso dall’interno con un palloncino). Non è possibile prevedere all’inizio quale percorso seguirà ogni persona.

Perché il follow-up cardiologico è permanente

A differenza di alcune malformazioni cardiache congenite che vengono corrette una volta per tutte, i problemi vascolari nella sindrome di Williams possono cambiare nel tempo – anche in età adulta. Per questo motivo, le linee guida internazionali raccomandano controlli cardiologici periodici per tutta la vita, non solo nell’infanzia. In Svizzera, questi controlli sono gestiti dai cardiologi pediatrici nelle fasi giovanili e dai cardiologi per adulti in età adulta, con la prescrizione del medico di base o dello specialista di riferimento.

Quali supporti e terapie aiutano nella sindrome di Williams?

Non esiste una terapia che modifichi la causa genetica della sindrome di Williams. I supporti più efficaci sono la logopedia, la fisioterapia, la terapia occupazionale e il sostegno psicologico, avviati il prima possibile. La combinazione dipende dal profilo specifico della persona e cambia nel corso della vita.

La sindrome di Williams non ha una cura nel senso di un trattamento che elimini la causa genetica. Quello che esiste – ed è molto – è un insieme di supporti che possono fare una differenza concreta sulla qualità di vita, sulle capacità funzionali e sul benessere della persona e della famiglia. L’efficacia di questi supporti dipende in larga misura da quanto presto vengono avviati e da quanto sono coordinati tra loro.

La logopedia è spesso il primo intervento avviato, e per buone ragioni: il linguaggio è un punto di forza da coltivare, ma anche lo strumento attraverso cui molti bambini con sindrome di Williams imparano meglio. La fisioterapia aiuta a sviluppare la motricità grossolana (camminare, correre, coordinare i movimenti) nei bambini e a mantenere la funzionalità muscolare negli adulti. La terapia occupazionale lavora sulle abilità della vita quotidiana – vestirsi, mangiare, usare gli strumenti – e sulle difficoltà visuo-spaziali pratiche.

Il supporto psicologico è spesso sottovalutato, ma le persone con sindrome di Williams possono avere livelli elevati di ansia, fobie (soprattutto legate ai rumori forti) e difficoltà nelle relazioni sociali nonostante la grande socievolezza. Lavorare su questi aspetti migliora il benessere quotidiano in modo significativo.

Come funziona il sistema di supporto in Svizzera

In Svizzera, logopedia, fisioterapia e terapia occupazionale sono prestazioni coperte dall’assicurazione malattie (LAMal) se prescritte da un medico. I programmi di intervento precoce («intervento precoce» o «stimolazione precoce») sono disponibili nei servizi cantonali e possono essere attivati già nel primo anno di vita dopo la diagnosi. Per gli adulti, i servizi di supporto all’integrazione sociale e lavorativa sono coordinati dai servizi cantonali per le persone con disabilità. Il pediatra o il neuropsichiatra infantile di riferimento è in genere il punto di partenza per costruire e coordinare questa rete.

Vedi anche

Anatomia

Scartare le modifiche?

Le sue modifiche non sono ancora state salvate.