
Cookies et contenus externes

Nous avons besoin des cookies nécessaires pour que le site fonctionne ; ils sont toujours actifs. Tout le reste ne se charge que si vous y consentez ou si vous l’ouvrez vous-même. Vous pouvez modifier votre choix à tout moment sous « Paramètres des cookies » dans le pied de page ; pour en savoir plus, consultez la Déclaration de protection des données.

Contenus d’autres fournisseurs, par exemple la carte d’un point de contact ou un contenu audio. Lors du chargement, le fournisseur apprend votre adresse IP et peut placer ses propres cookies.

neomedis

Langue

neomedis
Contenu médicalement correct ?

À mon avis, l’article actuel est médicalement correct. Je peux proposer des corrections au texte à tout moment par la suite. Si d’autres professionnels de la santé modifient le texte après mon approbation, j’en suis automatiquement informé par e-mail.

Diagnosticsnomed 81208006wikidata Q30989072Q30989218Q30989219Q42863539Q42863541Q650026icd-10 Q74.8

Ectrodactylie

malformation en pince de homardsyndrome de la main et du pied fendus

Une main qui ne ressemble à aucune autre

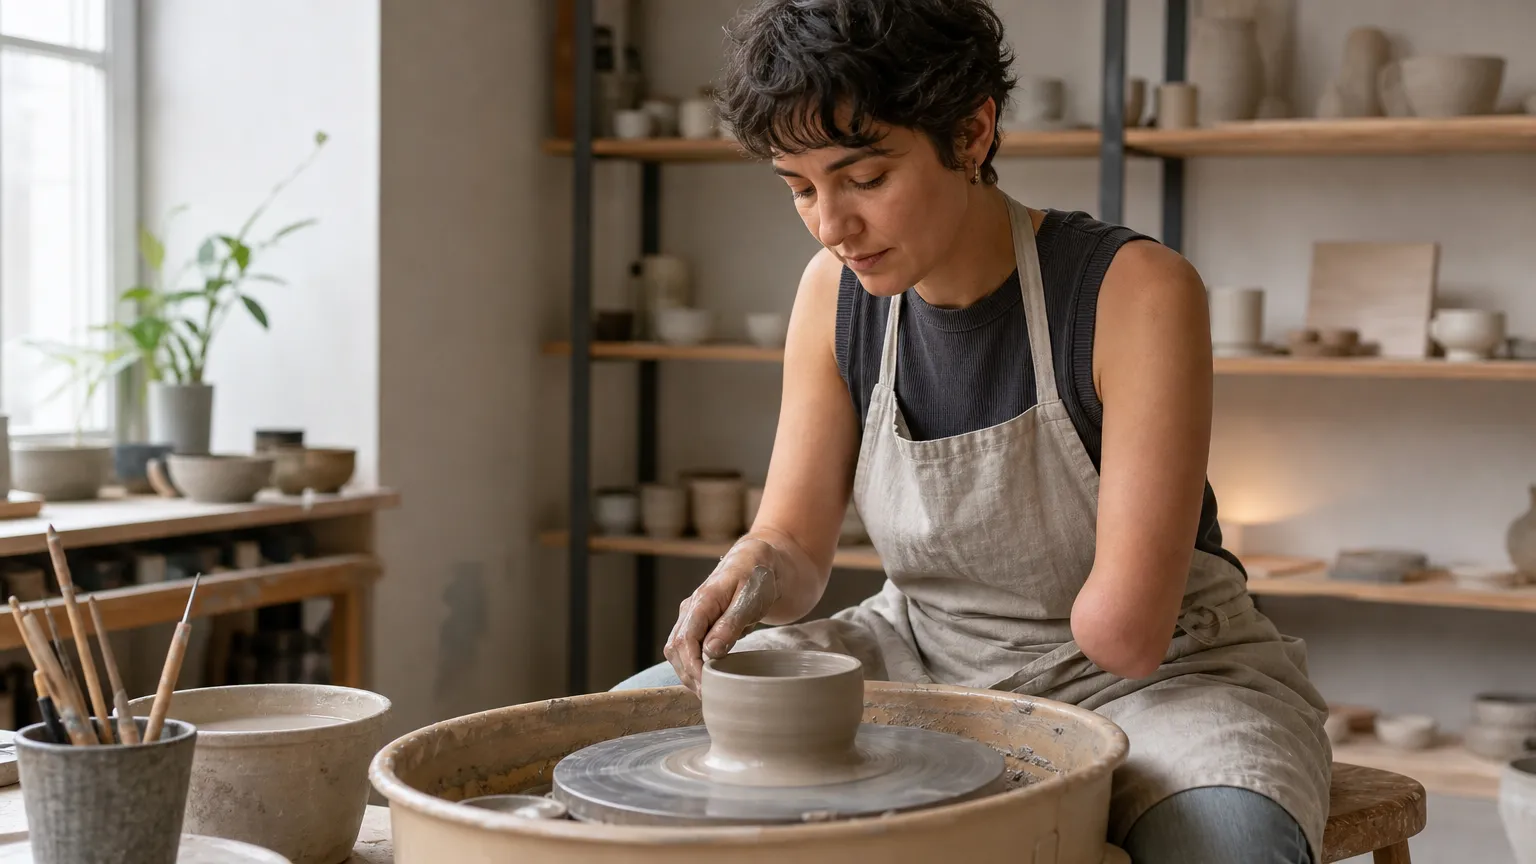
Personne façonnant de l’argile sur un tour de potier dans un atelier lumineux, les mains actives dans le travail artisanal, en lien avec l’ectrodactylie et la différence de la main dans la vie quotidienne.

Dès la naissance, certaines mains ou certains pieds adoptent une forme inhabituelle, sans qu’aucun accident n’en soit la cause. Cette particularité touche la prise, la marche et parfois le regard des autres sur l’enfant. Elle peut survenir seule ou s’associer à d’autres anomalies rares, parfois transmises dans une même famille. Qu’est-ce qui façonne ainsi la main ou le pied avant même le premier cri ?

Créé avec l’intelligence artificielle. Ouvert à la vérification par des professionnels de la santé

Table des matières
Table des matières

Un enfant naît avec une main dont il manque un ou plusieurs doigts au centre – non pas à la suite d’un accident, mais parce que cette main s’est formée ainsi. C’est ce que l’on appelle l’ectrodactylie : une anomalie du développement des doigts ou des orteils, présente dès la naissance, qui peut toucher une ou plusieurs extrémités.

Ce que beaucoup ignorent, c’est que l’ectrodactylie ne se limite pas toujours à la main ou au pied. Elle peut s’inscrire dans un tableau plus large, associant d’autres particularités du développement – certaines visibles, d’autres non. Un enfant concerné peut ainsi présenter des différences qui ne semblent pas liées à première vue, mais qui partagent la même origine génétique.

L’ectrodactylie est rare – elle touche environ 1 naissance sur 90'000 à 100'000 –, mais elle illustre quelque chose de plus universel : le développement des membres obéit à des mécanismes très précis, et une variation dans un seul gène peut en modifier profondément le résultat. Ce n’est pas un hasard de forme, c’est une information sur le fonctionnement du corps dès ses premières semaines d’existence.

Points de contact qui peuvent vous aider

Ce sujet est ouvert aux points de contact comme les cabinets, les pharmacies ou les cliniques. Devenez un point de contact qui apparaît ici.

Signes associés

L’ectrodactylie se manifeste par une absence ou une fusion de doigts ou d’orteils, mais elle s’accompagne fréquemment d’autres anomalies des extrémités – fusion entre les doigts restants ou, à l’inverse, présence de doigts surnuméraires – qui s’observent à l’examen clinique et non sur la seule description du patient.

Facteurs de risque

L’ectrodactylie est avant tout d’origine génétique ; la consanguinité entre les parents représente un facteur de risque documenté, même s’il ne concerne qu’une minorité des cas.

Traitement

La prise en charge vise à optimiser la fonction des mains et des pieds plutôt qu’à corriger une forme : elle associe des approches chirurgicales – reconstruction, séparation de doigts fusionnés – à un accompagnement fonctionnel qui aide la personne à développer sa dextérité et son autonomie au quotidien.

Qu’est-ce que l’ectrodactylie exactement ?

L’ectrodactylie est une malformation congénitale dans laquelle un ou plusieurs doigts – ou orteils – sont absents ou fusionnés dès la naissance, créant une fente au milieu de la main ou du pied. Cette fente caractéristique lui vaut le surnom de « malformation en pince de homard ». La forme et la sévérité varient beaucoup d’une personne à l’autre.
Personne façonnant de l’argile sur un tour de potier dans un atelier lumineux, les mains actives dans le travail artisanal, en lien avec l’ectrodactylie et la différence de la main dans la vie quotidienne.

La main ou le pied se forme très tôt dans la vie embryonnaire, entre la quatrième et la huitième semaine de grossesse. Des doigts distincts apparaissent normalement par un processus de mort cellulaire programmée qui sépare les rayons digitaux. Dans l’ectrodactylie, ce processus est perturbé : un ou plusieurs rayons digitaux ne se forment pas correctement, laissant une fente – parfois profonde – au centre de la main ou du pied. Les doigts restants peuvent eux-mêmes être fusionnés ou incomplets.

Le résultat visible est une main ou un pied en forme de pince, ce qui explique l’expression populaire « malformation en pince de homard » ou, dans la terminologie médicale, le « syndrome de la main et du pied fendus ». Cette appellation recouvre en réalité un spectre large : certaines personnes présentent une fente discrète avec peu de doigts manquants, d’autres une atteinte sévère avec seulement un ou deux doigts fonctionnels.

L’ectrodactylie n’est pas une maladie au sens courant du terme : c’est une anomalie de structure présente dès la naissance, qui n’évolue pas en elle-même. Elle n’est pas non plus une maladie rare au sens absolu – elle fait partie des malformations des membres les plus documentées, même si elle reste peu fréquente dans la population générale.

Ce que l’on confond souvent

L’ectrodactylie est fréquemment confondue avec la syndactylie (fusion de doigts sans fente centrale) ou la polydactylie (doigts surnuméraires). La distinction est importante : le mécanisme embryologique, la base génétique et les options chirurgicales diffèrent. Un spécialiste en chirurgie de la main ou en génétique médicale peut établir le diagnostic précis à partir de l’examen clinique et, si nécessaire, d’une imagerie des structures osseuses.

L’ectrodactylie est-elle héréditaire ?

Oui, dans de nombreux cas. L’ectrodactylie peut se transmettre dans une famille selon un mode dit dominant : un parent porteur a une probabilité sur deux de transmettre la malformation à chaque enfant. Mais elle peut aussi survenir sans antécédent familial, par une modification génétique apparue pour la première fois chez l’enfant.

L’ectrodactylie a une base génétique reconnue, mais cette base est hétérogène – c’est-à-dire que plusieurs gènes différents peuvent être impliqués, et que le tableau clinique varie même au sein d’une même famille. La forme la plus étudiée implique le gène TP63, qui joue un rôle clé dans le développement des membres et de certains tissus. Des modifications de ce gène peuvent provoquer une ectrodactylie isolée ou l’intégrer dans un syndrome plus large (voir question sur les malformations associées).

Dans la majorité des cas héréditaires, la transmission suit un mode autosomique dominant : il suffit qu’un seul exemplaire du gène soit modifié pour que la malformation apparaisse. Cela signifie qu’un parent atteint a statistiquement une chance sur deux de transmettre la variante à chaque grossesse. Ce calcul vaut pour chaque grossesse individuellement – les grossesses précédentes n’influencent pas les suivantes.

Un phénomène important à connaître est ce que les généticiens appellent la « pénétrance incomplète » et la « variabilité d’expression » : deux membres d’une même famille porteurs de la même modification génétique peuvent présenter des tableaux très différents – l’un avec une atteinte sévère des quatre membres, l’autre avec une fente discrète sur une seule main. Cela rend la prédiction du tableau clinique pour un futur enfant difficile, même quand la mutation familiale est identifiée.

Quand aucun parent n’est atteint

Dans une proportion significative de cas, l’ectrodactylie apparaît sans antécédent familial connu. On parle alors de modification génétique « de novo » – une altération survenue pour la première fois dans les cellules reproductrices d’un des parents, sans que ce parent soit lui-même affecté. Dans ce cas, le risque de récurrence pour les grossesses suivantes du même couple est généralement faible, mais une consultation en génétique médicale reste indispensable pour l’évaluer précisément.

Quels sont les signes visibles de l’ectrodactylie à la naissance ?

À la naissance, l’ectrodactylie se voit immédiatement : la main ou le pied présente une fente centrale, des doigts ou orteils manquants, et parfois des doigts fusionnés de chaque côté de la fente. L’aspect rappelle une pince. La sévérité varie : de la fente légère à la main réduite à deux doigts seulement.

L’ectrodactylie ne passe jamais inaperçue à la naissance. La malformation est visible à l’œil nu : une fente plus ou moins profonde divise la main ou le pied en deux parties, avec absence de un à plusieurs doigts ou orteils dans la zone centrale. Les doigts restants de part et d’autre de la fente peuvent eux-mêmes être fusionnés (ce qu’on appelle une syndactylie associée) ou présenter des phalanges – les segments qui composent les doigts – incomplètes.

L’aspect varie considérablement d’un cas à l’autre, même au sein d’une même famille :

Dans les formes légères, seul le troisième doigt (ou orteil médian) est absent, et la fente est étroite. La main garde une morphologie proche de la normale et une bonne capacité de préhension. Dans les formes sévères, plusieurs doigts sont absents, la fente est large et profonde, et la main peut se réduire à deux structures digitales – d’où la comparaison avec une pince de homard. Dans certains cas, les structures osseuses du métacarpe (la partie de la main entre le poignet et les doigts) sont également affectées.

Ce que l’on voit, ce que l’on ne voit pas

L’examen visuel ne suffit pas à tout évaluer. Des radiographies sont systématiquement réalisées pour visualiser les os, car l’architecture osseuse sous-jacente peut différer de ce que la peau laisse deviner – des os peuvent être présents mais fusionnés, ou absents alors qu’un doigt semble présent. Cette évaluation osseuse est déterminante pour planifier une éventuelle chirurgie. Par ailleurs, la présence de la malformation sur les mains seules, sur les pieds seuls, ou sur les quatre membres est notée dès le premier examen.

Sondage

Comment avez-vous entendu parler pour la première fois de l’ectrodactylie (main ou pied fendu) ?

Le vote est entièrement anonyme.

L’ectrodactylie touche-t-elle aussi les pieds ?

Oui, les pieds peuvent être touchés, seuls ou en même temps que les mains. Quand la malformation affecte à la fois les mains et les pieds, on parle de forme bilatérale ou « des quatre membres ». L’atteinte des pieds a souvent moins de conséquences fonctionnelles que celle des mains, car la préhension n’est pas en jeu.

L’ectrodactylie peut toucher les mains, les pieds, ou les deux à la fois. La répartition varie selon les individus et le contexte génétique sous-jacent. Certaines formes syndromiques – c’est-à-dire associées à d’autres anomalies – touchent préférentiellement les quatre membres, tandis que des formes isolées peuvent n’affecter qu’une main ou qu’un seul pied.

Sur le plan fonctionnel, la distinction entre atteinte des mains et atteinte des pieds est importante. Les mains assurent la préhension, l’écriture, la manipulation fine – autant de fonctions directement dépendantes du nombre et de la mobilité des doigts. Une ectrodactylie des mains peut donc nécessiter une prise en charge plus active, notamment chirurgicale ou en ergothérapie. Les pieds, eux, assurent principalement l’appui et la marche. Une fente du pied affecte rarement la capacité à marcher de manière autonome, même sans chirurgie, bien que le chaussage puisse poser des difficultés pratiques.

Une asymétrie fréquente

Il n’est pas rare que la malformation soit plus marquée d’un côté que de l’autre, ou qu’elle touche les mains sans toucher les pieds, ou inversement. Cette asymétrie est reconnue dans la littérature médicale et s’explique par la variabilité d’expression génétique mentionnée plus haut. Elle signifie concrètement que chaque membre doit être évalué individuellement, et que la sévérité observée sur une main ne préjuge pas de ce que l’on trouvera sur les pieds ou sur l’autre main.

Comment l’ectrodactylie est-elle diagnostiquée avant la naissance ?

L’ectrodactylie peut être détectée lors de l’échographie morphologique réalisée entre la 20e et la 22e semaine de grossesse. Si un antécédent familial existe, un diagnostic génétique préimplantatoire ou prénatal ciblé est possible dès le premier trimestre. Une consultation en génétique médicale est recommandée pour orienter la démarche.

Le dépistage prénatal de l’ectrodactylie repose principalement sur l’échographie morphologique du deuxième trimestre, réalisée en Suisse habituellement entre la 20e et la 22e semaine de grossesse. Lors de cet examen, le médecin ou la sage-femme échographiste examine systématiquement les membres du fœtus, y compris les mains et les pieds. Une fente ou une anomalie du nombre de doigts peut être visible si elle est suffisamment marquée – les formes légères peuvent échapper à l’examen standard.

La qualité de la détection dépend de plusieurs facteurs : la position du fœtus, la résolution de l’appareil utilisé, et l’expérience de l’examinateur. En cas de doute ou d’antécédent familial, une échographie de référence dans un centre spécialisé (centre pluridisciplinaire de diagnostic prénatal) est recommandée. Ces centres disposent d’équipements haute résolution et d’une expertise spécifique.

Quand un antécédent familial est connu

Si un des parents est porteur d’une modification génétique identifiée responsable d’ectrodactylie, des options de diagnostic plus précoces existent :

Le diagnostic génétique préimplantatoire (DPI), réalisé dans le cadre d’une fécondation in vitro, permet d’analyser les embryons avant implantation et de sélectionner ceux qui ne portent pas la modification. Cette technique est encadrée par la loi en Suisse et disponible dans certains centres universitaires. Le diagnostic prénatal par analyse de l’ADN fœtal – soit à partir d’une biopsie du placenta (choriocentèse) au premier trimestre, soit par amniocentèse au deuxième trimestre – permet de confirmer ou d’exclure la présence de la modification génétique familiale chez le fœtus. Ces procédures comportent un risque faible mais réel de complication et font l’objet d’un conseil génétique approfondi avant d’être proposées.

Peut-on opérer l’ectrodactylie ?

Oui, la chirurgie est possible et peut améliorer la fonction et l’apparence de la main ou du pied. Mais elle n’est pas systématique : la décision dépend de la gêne fonctionnelle réelle, de l’âge de l’enfant et de la forme précise de la malformation. Certaines personnes avec une ectrodactylie n’ont jamais besoin d’opération.

La chirurgie de l’ectrodactylie vise principalement à améliorer la fonction – c’est-à-dire la capacité à saisir, à pincer, à tenir des objets – plus qu’à corriger l’apparence. Cela peut sembler contre-intuitif, car la malformation est très visible, mais l’expérience clinique montre que des mains avec peu de doigts peuvent être étonnamment fonctionnelles sans intervention, tandis qu’une chirurgie mal planifiée peut au contraire réduire les capacités existantes.

Les techniques chirurgicales disponibles incluent principalement la fermeture de la fente centrale (qui améliore la préhension en rapprochant les structures digitales), la correction de la syndactylie associée (séparation des doigts fusionnés pour affiner les mouvements indépendants), et dans certains cas des reconstructions osseuses ou des transferts de doigt. Ces interventions sont réalisées par des chirurgiens spécialisés en chirurgie de la main ou en chirurgie pédiatrique orthopédique.

Quand opérer – et quand ne pas opérer

La décision chirurgicale n’est jamais urgente dans les premières semaines de vie. Elle se prend idéalement en équipe pluridisciplinaire – chirurgien, ergothérapeute, généticien, psychologue – et en impliquant la famille. Les éléments qui orientent vers la chirurgie sont une gêne fonctionnelle mesurable (difficulté à saisir, à porter, limitation pour les activités scolaires ou quotidiennes), une anatomie qui se prête à une amélioration chirurgicale réelle, et une demande de l’enfant lui-même, quand il est en âge de s’exprimer. À l’inverse, quand la fonction est satisfaisante – ce qui arrive fréquemment dans les formes légères – l’abstention chirurgicale est une option tout aussi légitime. L’ergothérapie et l’adaptation d’outils peuvent compenser de nombreuses limitations sans passage au bloc opératoire.

Un enfant avec une ectrodactylie peut-il mener une vie normale ?

Oui, dans la grande majorité des cas. L’ectrodactylie n’affecte pas l’intelligence ni le développement cognitif. Avec un accompagnement adapté – ergothérapie, soutien psychologique si besoin, aménagements scolaires – la plupart des enfants développent une grande autonomie et s’intègrent pleinement à la vie sociale et scolaire.

L’ectrodactylie est une malformation des membres, pas une maladie affectant le cerveau ou le développement intellectuel. Un enfant atteint d’ectrodactylie isolée – c’est-à-dire sans autres anomalies associées – a des capacités cognitives tout à fait normales et peut suivre un parcours scolaire ordinaire. Les défis sont d’ordre pratique et psychosocial, pas neurologique.

Sur le plan fonctionnel, les enfants développent souvent des stratégies d’adaptation remarquables dès le plus jeune âge. La plasticité du cerveau en développement permet une réorganisation des circuits moteurs qui compense partiellement les limitations anatomiques. Des études documentent que de nombreux adultes avec une ectrodactylie exercent des métiers manuels, pratiquent des instruments de musique et mènent une vie professionnelle et familiale sans restriction majeure.

L’ergothérapie joue un rôle central : elle aide l’enfant à trouver les prises, les postures et les outils adaptés pour écrire, découper, s’habiller, jouer – et renforce son autonomie concrète. Des aménagements simples – stylos adaptés, ciseaux ergonomiques, certains outils numériques – peuvent lever des obstacles pratiques significatifs.

La dimension psychologique et sociale

Le plus grand défi n’est souvent pas fonctionnel mais psychosocial. Les regards, les questions des autres enfants, la différence visible peuvent peser lourd, surtout à l’adolescence. Un accompagnement psychologique précoce – pour l’enfant mais aussi pour les parents – est recommandé, non pas parce que l’ectrodactylie est une « tragédie », mais parce qu’il aide à construire une image de soi solide face à une société qui valorise la norme physique. Les associations de patients et les groupes de pairs jouent un rôle précieux dans ce processus.

L’ectrodactylie est-elle toujours associée à d’autres malformations ?

Non, pas toujours. L’ectrodactylie peut apparaître de manière isolée, sans autre anomalie. Mais dans une partie des cas, elle s’inscrit dans un syndrome plus large qui peut affecter d’autres organes – en particulier la peau, les ongles, les yeux, les oreilles ou les reins. C’est pourquoi un bilan médical complet est recommandé à chaque diagnostic.

L’ectrodactylie se présente sous deux grandes formes : isolée, ou syndromique. Dans la forme isolée, seuls les membres sont touchés – pas d’autres organes, pas d’autres anomalies. C’est la situation la plus fréquente. Dans les formes syndromiques, l’ectrodactylie fait partie d’un tableau plus large qui associe d’autres anomalies de développement.

Le syndrome le mieux documenté est le syndrome EEC (pour Ectrodactylie, Dysplasie Ectodermique et fentes Cleft – fentes labio-palatines). Ce syndrome, causé le plus souvent par des modifications du gène TP63, associe la malformation des membres à une dysplasie ectodermique – c’est-à-dire une anomalie de développement des structures dérivées de l’ectoderme, la couche externe de l’embryon, qui donne normalement la peau, les cheveux, les ongles, les dents et certaines glandes. Des fentes du palais ou de la lèvre peuvent également être présentes. D’autres syndromes plus rares associent l’ectrodactylie à des anomalies rénales, oculaires ou auditives.

Pourquoi un bilan systématique est recommandé

Même quand la malformation semble isolée à l’examen initial, un bilan médical complet est recommandé lors du diagnostic, car certaines anomalies associées – notamment rénales ou auditives – peuvent être silencieuses cliniquement dans la petite enfance et n’être détectées que par des examens ciblés (échographie rénale, audiogramme). Identifier précocement ces anomalies permet d’adapter la surveillance et d’éviter des complications ultérieures. Ce bilan est habituellement coordonné par le généticien ou le pédiatre référent.

À quel spécialiste s’adresser pour une ectrodactylie ?

L’ectrodactylie nécessite une prise en charge pluridisciplinaire. Le pédiatre est le premier interlocuteur, qui oriente ensuite vers un généticien médical, un chirurgien spécialisé en chirurgie de la main ou des membres, et un ergothérapeute. En Suisse, les centres universitaires (HUG, CHUV, Inselspital, Kinderspital Zürich) offrent ces consultations spécialisées.

La prise en charge de l’ectrodactylie ne repose pas sur un seul médecin mais sur une équipe. Chaque spécialiste apporte un éclairage différent, et c’est la coordination entre ces regards qui garantit une décision adaptée à chaque situation individuelle.

Le pédiatre ou le médecin de famille est habituellement le premier point de contact – il coordonne l’orientation vers les spécialistes et assure le suivi longitudinal. Le généticien médical est central dès le diagnostic : il précise la cause, évalue la présence d’un syndrome associé, chiffre le risque familial et accompagne le conseil génétique. Le chirurgien orthopédiste pédiatrique ou le chirurgien spécialisé en chirurgie de la main évalue les options chirurgicales et suit l’évolution des structures osseuses et articulaires. L’ergothérapeute travaille avec l’enfant sur l’autonomie fonctionnelle concrète – gestes du quotidien, outils adaptés, stratégies de compensation. Le psychologue ou pédopsychiatre peut être impliqué pour soutenir l’enfant et la famille dans le travail d’acceptation et de construction de l’image de soi.

En Suisse : où consulter ?

Les hôpitaux universitaires suisses disposent de consultations pluridisciplinaires pour les malformations congénitales des membres. Les Hôpitaux Universitaires de Genève (HUG) et le Centre Hospitalier Universitaire Vaudois (CHUV) à Lausanne sont les centres de référence pour la Suisse romande. L’Inselspital de Berne et le Kinderspital Zürich couvrent les régions germanophones. Le médecin de famille ou le pédiatre peut directement adresser une demande de consultation à ces centres. Des associations de patients – notamment des associations liées aux malformations des membres ou aux maladies rares – peuvent également orienter les familles vers des ressources spécialisées en Suisse.

Si j’ai une ectrodactylie, quel est le risque pour mes enfants ?

Le risque dépend de la cause génétique précise. Dans les formes héréditaires dominantes les plus fréquentes, chaque grossesse a une probabilité d’environ une sur deux d’être concernée. Mais ce chiffre ne vaut pas pour tous les cas : une consultation en génétique médicale est indispensable pour une estimation personnalisée.

Répondre à cette question sans connaître la cause génétique précise est impossible – et toute estimation donnée sans bilan préalable serait trompeuse. C’est pourquoi la première étape, pour toute personne atteinte d’ectrodactylie qui envisage une grossesse, est une consultation en génétique médicale.

Dans les formes à transmission autosomique dominante – les plus fréquentes, impliquant notamment le gène TP63 – le risque théorique est de 50 % (une grossesse sur deux) que l’enfant hérite de la modification génétique. Ce chiffre s’applique à chaque grossesse individuellement, quelle que soit la fratrie existante. Mais ce risque de 50 % est un risque de transmission de la modification génétique, pas forcément un risque d’atteinte sévère : la variabilité d’expression signifie que l’enfant pourrait présenter une forme très légère, voire quasiment imperceptible.

Dans les cas où l’ectrodactylie est survenue « de novo » chez le parent – c’est-à-dire sans que ses propres parents soient atteints – le risque pour les enfants reste significatif (toujours autour de 50 % pour une forme dominante), car la modification est désormais présente dans toutes les cellules du parent, y compris les cellules reproductrices.

Les options disponibles avant et pendant la grossesse

Plusieurs options existent pour les personnes qui souhaitent avoir des enfants et connaissent leur modification génétique :

Le diagnostic génétique préimplantatoire (DPI), dans le cadre d’une procréation médicalement assistée, permet de sélectionner des embryons non porteurs avant l’implantation. Le diagnostic prénatal par choriocentèse ou amniocentèse permet de tester le fœtus in utero. L’acceptation d’une grossesse naturelle avec suivi prénatal renforcé, en partant du principe que l’ectrodactylie est compatible avec une vie épanouie – c’est un choix que font de nombreuses familles informées. Aucune de ces options n’est « la bonne » en soi : le rôle du conseil génétique est d’informer, pas de prescrire une direction.

Voir aussi

Notions générales

Formes particulières

  • Syndrome ADULT(Syndrome acro-dermato-unguéal-lacrymo-dentaire)
  • Syndrome EEC(Syndrome ectrodactylie-dysplasie ectodermique-fente labio-palatine)
  • Syndrome EEM(Syndrome ectrodactylie-dysplasie ectodermique-dystrophie maculaire)
  • Syndrome MMEP(Syndrome microcéphalie-microphtalmie-ectrodactylie-prognathisme)

Abandonner les modifications ?

Vos modifications ne sont pas encore enregistrées.