
Cookies et contenus externes

Nous avons besoin des cookies nécessaires pour que le site fonctionne ; ils sont toujours actifs. Tout le reste ne se charge que si vous y consentez ou si vous l’ouvrez vous-même. Vous pouvez modifier votre choix à tout moment sous « Paramètres des cookies » dans le pied de page ; pour en savoir plus, consultez la Déclaration de protection des données.

Contenus d’autres fournisseurs, par exemple la carte d’un point de contact ou un contenu audio. Lors du chargement, le fournisseur apprend votre adresse IP et peut placer ses propres cookies.

neomedis

Langue

neomedis
Contenu médicalement correct ?

À mon avis, l’article actuel est médicalement correct. Je peux proposer des corrections au texte à tout moment par la suite. Si d’autres professionnels de la santé modifient le texte après mon approbation, j’en suis automatiquement informé par e-mail.

Diagnosticsnomed 238027003wikidata Q55998596icd-10 E75.1

Gangliosidose à GM1 de l’adulte(Gangliosidose à GM1 de type III)

Gangliosidose à GM1 chroniqueDéficit en bêta-galactosidase de type adulteGangliosidose à GM1 à début tardif

Quand les gestes deviennent imprécis sans raison apparente

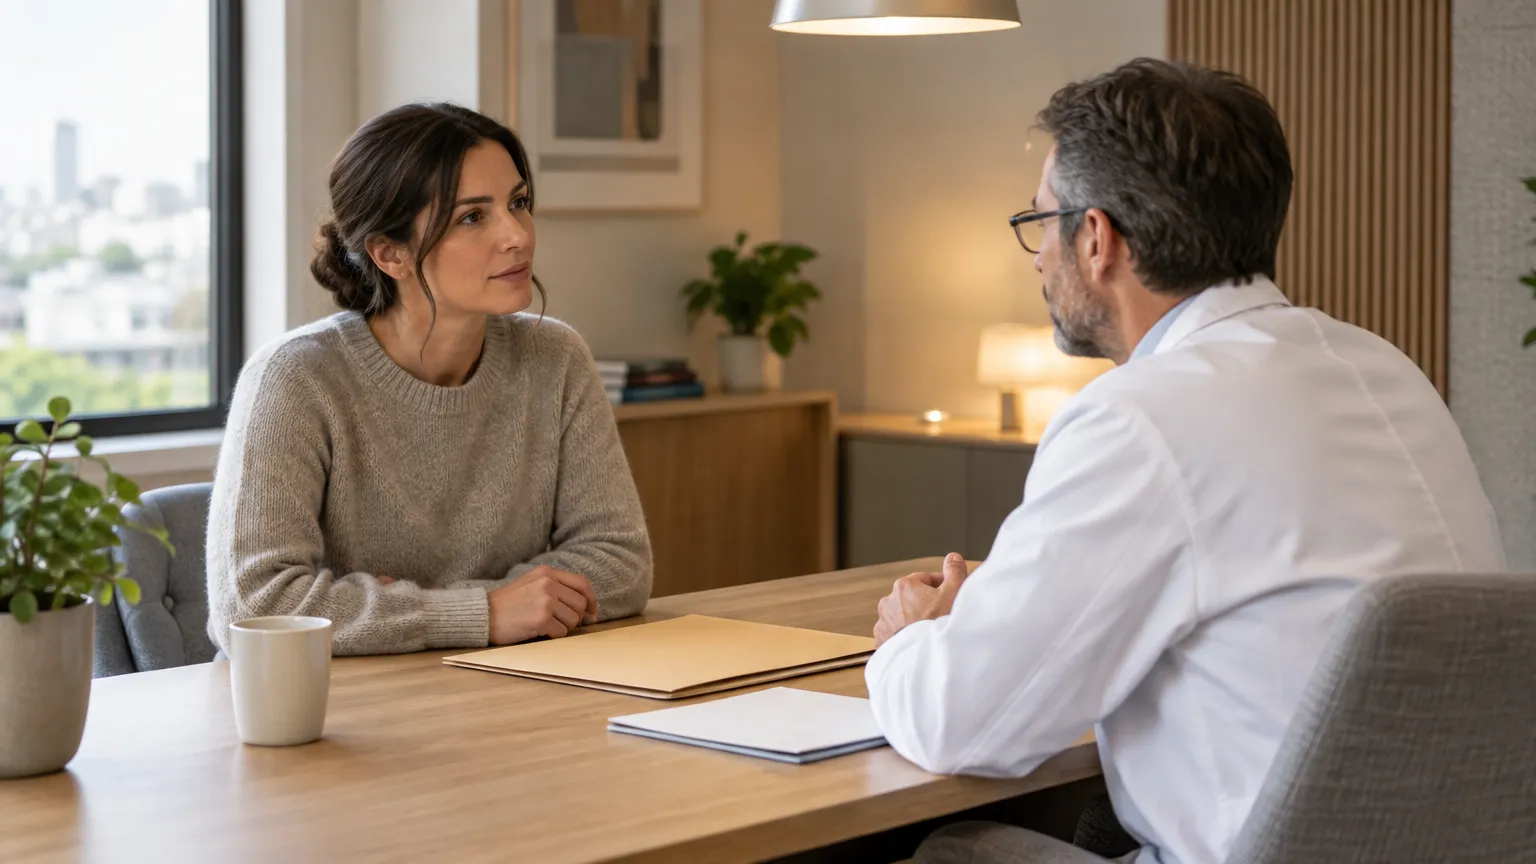
Patient adulte et spécialiste médical en conversation calme de part et d’autre d’un bureau dans une salle de consultation, dans le contexte de la prise en charge d’une maladie neurologique rare.

Un adulte en bonne santé qui perd soudain l’équilibre ou peine à articuler ses mots n’imagine pas toujours une cause neurologique profonde. Pourtant, certaines maladies rares s’installent lentement, touchent la coordination, la parole, parfois l’intellect, et ne se révèlent qu’à l’âge adulte. Quels signes doivent alerter lorsque ces troubles progressent sans explication évidente ?

Créé avec l’intelligence artificielle. Ouvert à la vérification par des professionnels de la santé

Table des matières
Table des matières

Une personne qui trébuche de plus en plus souvent, dont la parole devient progressivement moins claire, et qui remarque que ses gestes ne répondent plus tout à fait comme avant – ces signaux, pris isolément, évoquent la fatigue ou le stress. Ensemble et sur plusieurs années, ils peuvent pointer vers une maladie neurologique rare dont peu de gens ont entendu parler.

La gangliosidose à GM1 de l’adulte est une maladie héréditaire du métabolisme : une enzyme déficiente laisse s’accumuler dans les cellules nerveuses une substance grasse, le ganglioside GM1, qui finit par les endommager. Contrairement aux formes infantiles, qui progressent rapidement, la forme adulte évolue lentement – parfois sur des décennies. Ce délai est précisément ce qui rend le diagnostic si difficile : les premières manifestations surviennent souvent à l’adolescence ou chez le jeune adulte, mais le lien avec une maladie génétique n’est établi que beaucoup plus tard.

Un irrtum répandu veut que les maladies génétiques se déclarent toujours dans l’enfance. Or la gangliosidose à GM1 de l’adulte se révèle typiquement entre la deuxième et la quatrième décennie de vie, à un moment où personne ne pense spontanément à un déficit enzymatique héréditaire.

Points de contact qui peuvent vous aider

Ce sujet est ouvert aux points de contact comme les cabinets, les pharmacies ou les cliniques. Devenez un point de contact qui apparaît ici.

Signes & symptômes

Le tableau clinique associe des signes neurologiques progressifs – troubles de la coordination et de la parole en tête – à des anomalies détectables à l’examen, notamment au niveau du squelette et des organes abdominaux.

Facteur de risque

La maladie repose sur une transmission autosomique récessive : seule la consanguinité augmente le risque qu’un individu hérite des deux copies défectueuses du gène concerné.

Traitement

Il n’existe pas à ce jour de traitement qui corrige le déficit enzymatique sous-jacent ; la prise en charge vise à maintenir la qualité de vie et à limiter les complications, en combinant un soutien aux fonctions affectées – notamment la communication – et un traitement médicamenteux ciblant certains symptômes.

Complications

La détérioration progressive des fonctions de déglutition et de protection des voies aériennes expose les personnes atteintes à une complication pulmonaire grave, qui représente l’une des principales causes de mortalité dans cette maladie.

Qu’est-ce que la gangliosidose à GM1 de l’adulte ?

La gangliosidose à GM1 de l’adulte est une maladie héréditaire très rare dans laquelle une substance grasse s’accumule progressivement dans les cellules nerveuses du cerveau. Cette accumulation endommage le système nerveux et provoque des troubles neurologiques qui s’aggravent lentement au fil des années.
Patient adulte et spécialiste médical en conversation calme de part et d’autre d’un bureau dans une salle de consultation, dans le contexte de la prise en charge d’une maladie neurologique rare.

Dans le corps, les cellules disposent de petites « usines de recyclage » chargées de décomposer et d’éliminer les déchets. L’une des substances à recycler est un type de graisse présente dans les membranes des cellules nerveuses, appelée ganglioside GM1. Pour la décomposer, l’organisme a besoin d’une enzyme spécifique – une sorte de ciseaux moléculaires – produite par un gène appelé GLB1. Chez les personnes atteintes de cette maladie, ce gène est altéré des deux côtés (hérité des deux parents), ce qui signifie que l’enzyme fonctionne très peu ou pas du tout.

Sans cette enzyme, le ganglioside GM1 s’accumule peu à peu à l’intérieur des cellules nerveuses du cerveau et du système nerveux. Avec le temps, cette accumulation perturbe le fonctionnement des cellules, qui finissent par être endommagées. C’est ce processus lent qui explique pourquoi les symptômes apparaissent souvent à l’âge adulte – entre 20 et 40 ans environ – et progressent graduellement, contrairement aux formes infantiles de la même maladie, nettement plus sévères et à évolution rapide.

La forme adulte – désignée en médecine sous le nom de gangliosidose à GM1 de type III – appartient à un groupe de maladies appelées maladies lysosomales, du nom des petites structures cellulaires (lysosomes) où se produit normalement ce recyclage. Elle fait également partie des maladies de surcharge lipidique, c’est-à-dire des maladies où des graisses s’accumulent là où elles ne devraient pas.

Ce qu’il faut retenir d’emblée

La maladie est extrêmement rare – quelques dizaines à quelques centaines de cas documentés dans la littérature médicale mondiale. Son évolution lente et ses symptômes variables la rendent difficile à reconnaître, ce qui explique que le délai entre les premiers signes et le diagnostic est souvent de plusieurs années. Ce n’est pas une maladie infectieuse, ni liée au mode de vie : elle est entièrement déterminée par la génétique dès la naissance.

Quels sont les premiers signes de la gangliosidose à GM1 de l’adulte ?

Les premiers signes sont souvent des troubles de la marche et de l’équilibre, des mouvements involontaires des membres, ainsi que des difficultés à parler ou à avaler. Ces symptômes s’installent très lentement et peuvent être discrets au début, ce qui rend la maladie difficile à reconnaître dès le départ.

Le premier signe qui attire l’attention est souvent une instabilité en marchant – une démarche qui devient progressivement maladroite, des trébuchements fréquents, une difficulté à maintenir l’équilibre. Cela peut ressembler à ce que certaines personnes connaissent avec d’autres maladies neurologiques, ce qui complique le diagnostic initial.

Un autre signe caractéristique, bien que pas systématique, est l’apparition de mouvements involontaires. Certaines personnes décrivent des secousses ou des contractions musculaires incontrôlées qui surviennent au repos ou à l’effort. D’autres remarquent une raideur progressive dans les membres, rendant les gestes du quotidien plus laborieux. La parole peut également changer : elle devient parfois moins fluide, plus lente, comme si les mots avaient du mal à se former – ce que les médecins appellent une dysarthrie.

Ce qui distingue ces symptômes de ceux d’une simple fatigue ou d’une autre cause bénigne, c’est leur caractère progressif et leur combinaison. Isolément, chacun de ces signes pourrait passer inaperçu pendant longtemps. C’est leur association et leur aggravation sur plusieurs mois ou années qui finit par orienter vers une cause neurologique profonde.

Un piège fréquent : confondre avec d’autres maladies

Les troubles de la marche et les mouvements involontaires évoquent d’abord d’autres diagnostics bien plus courants – une maladie de Parkinson, une sclérose en plaques ou une ataxie d’une autre origine. Le dépistage de la gangliosidose à GM1 de l’adulte n’est souvent envisagé qu’après que ces hypothèses ont été écartées, ce qui allonge considérablement le chemin vers le bon diagnostic. Signaler à un médecin un contexte familial de maladie neurologique rare peut aider à orienter plus tôt vers les bons examens.

La gangliosidose à GM1 de l’adulte est-elle héréditaire ?

Oui, la gangliosidose à GM1 de l’adulte est une maladie entièrement héréditaire. Elle se transmet selon un mode dit autosomique récessif : les deux parents doivent transmettre chacun une copie altérée du même gène pour que l’enfant développe la maladie. Un seul parent porteur ne suffit pas.

Chaque être humain possède deux copies de presque tous ses gènes – une héritée de la mère, une du père. Pour la gangliosidose à GM1 de l’adulte, le gène impliqué est le gène GLB1, qui contient les instructions pour fabriquer l’enzyme de recyclage décrite plus haut. Lorsque les deux copies de ce gène sont altérées, l’enzyme ne fonctionne plus correctement et la maladie se développe.

Si une seule copie est altérée, la personne est dite « porteuse » : elle ne développe pas la maladie, car l’autre copie fonctionnelle suffit à produire assez d’enzyme. C’est précisément pour cette raison que la maladie peut rester invisible dans une famille pendant plusieurs générations – les porteurs ne savent souvent pas qu’ils portent une copie modifiée du gène.

La transmission devient problématique lorsque deux personnes porteuses ont des enfants ensemble. Dans ce cas, pour chaque grossesse, la probabilité statistique est la suivante : une chance sur quatre que l’enfant hérite des deux copies altérées et développe la maladie, deux chances sur quatre qu’il hérite d’une seule copie et soit porteur comme ses parents, et une chance sur quatre qu’il n’hérite d’aucune copie altérée. Ces probabilités s’appliquent à chaque grossesse indépendamment.

Ce que cela signifie concrètement pour la famille

Lorsqu’un diagnostic est posé chez une personne adulte, cela implique que ses deux parents sont porteurs – même s’ils n’ont aucun symptôme. Les frères et sœurs ont statistiquement une chance sur quatre d’être atteints, et deux chances sur quatre d’être porteurs. Un conseil génétique auprès d’un spécialiste permet de clarifier la situation familiale et d’évaluer les options si un projet de grossesse est envisagé.

Sondage

Comment avez-vous entendu parler de la gangliosidose GM1 à début tardif pour la première fois ?

Le vote est entièrement anonyme.

Comment distingue-t-on la gangliosidose à GM1 de l’adulte d’autres maladies neurologiques rares ?

La distinction repose sur des tests spécifiques : mesure de l’activité enzymatique dans le sang et analyse génétique du gène GLB1. Ces examens permettent de différencier la maladie d’autres affections neurologiques qui lui ressemblent, comme certaines formes d’ataxie héréditaire ou de maladie de Parkinson atypique.

La gangliosidose à GM1 de l’adulte partage plusieurs symptômes avec des maladies beaucoup plus fréquentes – c’est ce qui rend le diagnostic si difficile. Les troubles de la marche, les mouvements involontaires et la raideur musculaire se retrouvent dans de nombreuses maladies neurologiques. Le parcours diagnostique ressemble donc souvent à un chemin par élimination : on écarte d’abord ce qui est plus courant, avant d’envisager les causes métaboliques héréditaires.

Ce qui permet de se orienter vers la gangliosidose à GM1 de l’adulte, c’est la combinaison de plusieurs éléments : l’apparition des symptômes chez un adulte jeune, une progression lente sur plusieurs années, l’absence d’explication trouvée avec les examens habituels, et parfois un contexte familial évocateur. À ce stade, un spécialiste peut décider de mesurer l’activité de l’enzyme concernée directement dans le sang – un test relativement simple qui peut orienter fortement le diagnostic.

Ce qui distingue la gangliosidose à GM1 d’autres maladies similaires

Plusieurs maladies peuvent être évoquées avant d’arriver au bon diagnostic :

Ataxies héréditaires (comme l’ataxie de Friedreich ou les ataxies spinocérébelleuses) – elles provoquent également des troubles de la marche et de l’équilibre, mais leur mécanisme est différent et les tests génétiques ciblés permettent de les identifier. Maladie de Parkinson atypique – la raideur et les troubles du mouvement peuvent y ressembler, mais l’âge d’apparition et la réponse aux médicaments habituels permettent souvent d’orienter. Autres maladies lysosomales comme la maladie de Niemann-Pick de type C ou la maladie de Gaucher neurologique – elles appartiennent au même groupe de maladies de surcharge et peuvent se présenter de façon similaire ; c’est ici que les tests enzymatiques spécifiques à chaque maladie permettent de trancher. La clé du diagnostic différentiel réside dans les tests biologiques spécialisés, qui ne font pas partie du bilan neurologique standard et doivent être explicitement demandés.

Quels examens permettent de poser le diagnostic de gangliosidose à GM1 de l’adulte ?

Le diagnostic repose sur deux examens clés : la mesure de l’activité de l’enzyme bêta-galactosidase dans le sang ou des cellules sanguines, et une analyse génétique du gène GLB1. Des examens d’imagerie cérébrale et des tests neurologiques complètent le bilan, mais ne suffisent pas à eux seuls à poser le diagnostic.

Le point de départ du diagnostic est une prise de sang spécialisée. En laboratoire, on mesure l’activité d’une enzyme – la bêta-galactosidase acide – dans les globules blancs ou parfois dans d’autres cellules. Si cette activité est très diminuée par rapport aux valeurs normales, c’est un signal fort en faveur du diagnostic. Ce test n’est pas réalisé en routine dans tous les laboratoires : il doit être spécifiquement demandé et envoyé à un laboratoire spécialisé.

L’étape suivante est l’analyse génétique du gène GLB1. Elle permet d’identifier précisément les modifications (appelées variants ou mutations) présentes dans les deux copies du gène. Ce test confirme le diagnostic avec certitude et permet en plus d’identifier le type exact de modification génétique, ce qui peut avoir de l’importance pour la famille et pour l’orientation du suivi.

En parallèle, un bilan neurologique complet est réalisé. Une imagerie par résonance magnétique – l’IRM – du cerveau peut montrer des anomalies dans certaines régions, notamment dans une structure profonde du cerveau impliquée dans le contrôle des mouvements (les noyaux gris centraux). Ces anomalies ne sont pas spécifiques à la maladie, mais elles peuvent orienter le diagnostic. Des examens évaluant la coordination, la marche, la parole et les réflexes complètent le tableau clinique.

Un parcours qui prend souvent du temps

En pratique, le diagnostic de gangliosidose à GM1 de l’adulte est rarement posé rapidement. Les examens enzymatiques et génétiques ne font pas partie des bilans neurologiques de première intention et doivent être explicitement demandés par un médecin qui pense à ce diagnostic. C’est pourquoi l’orientation vers un centre spécialisé dans les maladies rares ou les maladies métaboliques héréditaires est souvent déterminante pour raccourcir ce délai.

La gangliosidose à GM1 de l’adulte peut-elle être traitée ?

À ce jour, il n’existe pas de traitement curatif validé pour la gangliosidose à GM1 de l’adulte. La prise en charge vise à soulager les symptômes, maintenir la qualité de vie et prévenir les complications. Des recherches sur des thérapies spécifiques sont en cours, notamment des thérapies géniques et enzymatiques.

Il est important de faire la distinction entre deux types de traitements : les traitements qui s’attaquent à la cause profonde de la maladie, et ceux qui soulagement les symptômes sans modifier l’évolution. Actuellement, pour la gangliosidose à GM1 de l’adulte, seule la seconde catégorie est disponible en pratique clinique courante.

La prise en charge symptomatique peut inclure des médicaments pour atténuer les mouvements involontaires, des séances de physiothérapie pour maintenir la mobilité et l’équilibre aussi longtemps que possible, une orthophonie (travail avec un spécialiste de la parole et de la déglutition) en cas de troubles de l’élocution ou de la déglutition, et un soutien psychologique pour la personne concernée et ses proches. L’ensemble de ces mesures est coordonné par une équipe pluridisciplinaire dans les centres spécialisés.

Sur le plan de la recherche, plusieurs pistes sont explorées. La thérapie de réduction du substrat – une approche qui vise à limiter la production de la substance qui s’accumule, plutôt que de corriger l’enzyme déficiente – a fait l’objet d’études dans des maladies apparentées. La thérapie génique, qui consisterait à corriger ou remplacer le gène GLB1 défectueux, est en cours d’évaluation dans des modèles expérimentaux. Ces approches ne sont pas encore disponibles en dehors d’essais cliniques, mais la situation évolue.

Où en est la recherche en 2024–2025 ?

La rareté de la maladie complique le développement de traitements : les essais cliniques sont difficiles à mener avec un nombre très limité de patients dans le monde. Des registres internationaux de patients permettent de rassembler des données et de faciliter les collaborations entre centres. Pour une personne concernée en Suisse, se renseigner auprès d’un centre spécialisé sur les essais cliniques accessibles est une démarche pertinente – la participation à ces études peut ouvrir l’accès à des traitements expérimentaux tout en contribuant à l’avancement des connaissances.

Comment évolue la gangliosidose à GM1 de l’adulte avec le temps ?

La maladie évolue lentement et de façon progressive. Les symptômes neurologiques s’aggravent graduellement sur des années ou des décennies. Le rythme d’évolution varie d’une personne à l’autre. Contrairement aux formes infantiles, la forme adulte progresse beaucoup plus lentement, permettant une vie relativement autonome pendant plusieurs années après le début des symptômes.

L’évolution de la gangliosidose à GM1 de l’adulte est généralement lente – c’est l’une de ses caractéristiques les plus importantes à comprendre. Contrairement aux formes de la maladie qui touchent les nourrissons ou les jeunes enfants, où la dégradation neurologique est rapide et sévère, la forme adulte (type III) progresse sur une échelle de temps de plusieurs années, voire de décennies.

En pratique, cela signifie que la plupart des personnes atteintes maintiennent une certaine autonomie pendant une période significative après l’apparition des premiers symptômes. Les troubles de la marche s’aggravent progressivement, la coordination devient plus difficile, et les capacités de communication peuvent se réduire avec le temps. La progression n’est cependant pas uniforme d’une personne à l’autre : le type précis de modification génétique présent dans le gène GLB1 influence la vitesse d’évolution, et certaines personnes évoluent plus lentement que d’autres.

Des études de cas publiées dans la littérature médicale montrent que certains patients ont pu maintenir une qualité de vie raisonnable pendant de longues périodes avec une prise en charge adaptée. Cela dit, la maladie est progressive : il n’existe pas de phase de stabilisation définitive connue.

Planifier avec les bonnes informations

Comprendre l’évolution probable permet aux personnes concernées et à leurs proches de planifier de façon plus éclairée – sur le plan professionnel, familial et médical. Un suivi régulier dans un centre spécialisé permet d’adapter les interventions (physiothérapie, aides techniques, soutien à domicile) au rythme de la progression, plutôt que de réagir uniquement aux crises. La question de l’évolution est aussi centrale dans le conseil génétique pour les décisions liées à une éventuelle grossesse.

Peut-on avoir la gangliosidose à GM1 de l’adulte sans symptômes pendant des années ?

Oui. La maladie peut rester silencieuse pendant de nombreuses années après la naissance, parfois jusqu’à l’âge adulte. L’accumulation de la substance dans les cellules nerveuses se produit dès la naissance, mais les effets n’apparaissent souvent qu’une fois un certain seuil atteint – généralement entre 20 et 40 ans.

C’est l’une des particularités les plus déroutantes de la gangliosidose à GM1 de l’adulte : la cause est présente depuis la naissance, mais les conséquences ne se manifestent que bien plus tard. Comment est-ce possible ? Le cerveau dispose d’une certaine réserve fonctionnelle – les cellules nerveuses peuvent compenser partiellement une accumulation modérée de substances indésirables. Ce n’est qu’une fois que cette réserve est dépassée que les premiers signes apparaissent.

Dans la forme adulte de la maladie, l’enzyme déficiente fonctionne encore un peu – même si insuffisamment. Cette activité résiduelle ralentit considérablement l’accumulation du ganglioside GM1 comparé aux formes infantiles, où l’enzyme est pratiquement absente. C’est cette différence de « dose » d’enzyme fonctionnelle qui explique pourquoi la même maladie génétique peut se manifester à des âges si différents selon les personnes.

Une personne porteuse de la maladie peut donc avoir une enfance et une adolescence tout à fait ordinaires, sans aucun signe particulier. Les premières manifestations surviennent typiquement entre la vingtaine et la quarantaine, mais des cas à début plus tardif ont été décrits dans la littérature médicale.

Ce que cela change pour le diagnostic

Cette longue période silencieuse a une conséquence directe : une personne qui consulte pour des troubles neurologiques à l’âge adulte n’a aucune raison apparente de soupçonner une maladie congénitale. Les médecins eux-mêmes pensent rarement à ce type de maladie en premier lieu. C’est pourquoi signaler des antécédents familiaux de maladies neurologiques inexpliquées – même chez des cousins éloignés – peut être un élément déterminant pour orienter le bilan diagnostique.

Quelles complications la gangliosidose à GM1 de l’adulte peut-elle entraîner ?

Avec l’évolution de la maladie, des complications peuvent apparaître : chutes liées aux troubles de la marche, difficultés à avaler pouvant conduire à des fausses routes, et réduction progressive de la communication verbale. Des complications respiratoires peuvent survenir à un stade avancé. L’impact psychologique et social est également important.

Les complications de la gangliosidose à GM1 de l’adulte découlent directement de la progression des atteintes neurologiques. À mesure que les troubles de l’équilibre et de la coordination s’aggravent, le risque de chutes augmente – avec les blessures qui peuvent en résulter. La physiothérapie et les aides à la mobilité jouent un rôle important pour réduire ce risque.

Une complication particulièrement surveillée est la dysphagie – c’est-à-dire la difficulté à avaler. Lorsque les muscles impliqués dans la déglutition sont affectés, des aliments ou des liquides peuvent passer accidentellement vers les voies respiratoires plutôt que vers l’œsophage. Cela peut provoquer des infections pulmonaires répétées, parfois sévères. Une évaluation régulière par un orthophoniste et des adaptations alimentaires permettent de réduire ce risque.

À un stade avancé, des complications respiratoires peuvent survenir si les muscles respiratoires sont affectés ou si des infections pulmonaires répétées ont fragilisé les poumons. Une surveillance spécialisée est alors nécessaire.

L’impact au-delà du corps

Les complications ne sont pas seulement physiques. La perte progressive de capacités motrices et de communication touche profondément la vie sociale et professionnelle. Les personnes concernées peuvent ressentir de l’isolement, une perte d’autonomie et une anxiété face à l’avenir. L’accès à un soutien psychologique, à des groupes de pairs et à des services sociaux spécialisés fait partie intégrante d’une prise en charge globale. En Suisse, des organismes comme Pro Infirmis ou les ligues cantonales de la santé peuvent être des ressources utiles pour les aspects pratiques du quotidien.

Un enfant peut-il hériter de la gangliosidose à GM1 de l’adulte si un seul parent est porteur ?

Non. Si un seul parent est porteur d’une copie altérée du gène GLB1, un enfant peut au maximum hériter de cette unique copie altérée et devenir porteur à son tour – mais il ne développera pas la maladie. Pour que la maladie se déclare, l’enfant doit hériter d’une copie altérée de chacun des deux parents.

C’est une question fondamentale qui touche de nombreuses familles confrontées à un diagnostic de gangliosidose à GM1 de l’adulte. La réponse repose sur le mécanisme de transmission de cette maladie, dit autosomique récessif.

Si un seul parent est porteur (il a une copie normale et une copie altérée du gène), et que l’autre parent a deux copies normales, chaque enfant a une probabilité sur deux d’hériter de la copie altérée et de devenir porteur – sans jamais développer la maladie. Aucun enfant issu de cette union ne peut développer la gangliosidose à GM1, quelle que soit la copie qu’il hérite.

La situation change radicalement si les deux parents sont porteurs. Dans ce cas, les probabilités pour chaque grossesse sont : une chance sur quatre de développer la maladie (deux copies altérées héritées), deux chances sur quatre d’être porteur sans symptômes (une copie altérée), et une chance sur quatre de n’hériter d’aucune copie altérée. Il est important de comprendre que ces probabilités s’appliquent indépendamment à chaque grossesse – avoir un premier enfant non atteint ne réduit pas le risque pour le suivant.

Comment savoir si son partenaire est porteur ?

Lorsqu’un diagnostic est posé dans une famille, un test génétique spécifique peut déterminer si les proches – notamment le partenaire d’une personne atteinte ou porteuse – portent eux aussi une copie altérée du gène GLB1. Ce test est proposé dans le cadre d’un conseil génétique, disponible dans les centres universitaires en Suisse. Il permet de calculer précisément le risque pour les enfants à venir et d’explorer les options disponibles (diagnostic prénatal, diagnostic préimplantatoire dans le cadre d’une fécondation in vitro, etc.).

Où peut-on se faire suivre pour une gangliosidose à GM1 de l’adulte en Suisse ?

En Suisse, le suivi se fait dans les centres universitaires spécialisés dans les maladies rares et les maladies métaboliques héréditaires, notamment aux HUG à Genève, au CHUV à Lausanne et à l’Inselspital à Berne. La fondation ProRaris (Alliance Maladies Rares Suisse) peut aider à identifier le bon interlocuteur.

La rareté de la gangliosidose à GM1 de l’adulte signifie que peu de médecins en ont une expérience directe. Une prise en charge optimale passe par un centre universitaire disposant d’une équipe pluridisciplinaire habituée aux maladies métaboliques héréditaires et aux maladies lysosomales. En Suisse romande, les Hôpitaux universitaires de Genève (HUG) et le Centre hospitalier universitaire vaudois (CHUV) à Lausanne disposent de consultations spécialisées dans ce domaine. À Berne, l’Inselspital héberge des équipes de génétique médicale et de neurologie avec une expérience des maladies rares.

Le médecin de famille ou le neurologue traitant reste le premier interlocuteur : il peut initier les examens de base et orienter vers le bon centre spécialisé. En cas de difficulté à trouver un suivi adapté, la fondation ProRaris – l’Alliance Maladies Rares Suisse – propose une aide à l’orientation. Orphanet, la base de données européenne sur les maladies rares, référence également les centres experts européens, ce qui peut être pertinent si une expertise très spécialisée est nécessaire et non disponible localement.

Le suivi au quotidien : une équipe, pas un seul médecin

Une prise en charge de qualité pour cette maladie ne repose pas sur un seul spécialiste. Elle implique idéalement un neurologue pour le suivi des symptômes, un généticien médical pour le conseil familial, un physiothérapeute pour maintenir la mobilité, un orthophoniste pour la parole et la déglutition, et si besoin un soutien psychologique et social. Certains centres organisent des consultations pluridisciplinaires qui regroupent ces différents intervenants lors d’une même journée, ce qui réduit le nombre de déplacements et favorise une vision cohérente de la situation. Il peut être utile de demander explicitement si ce type de consultation existe lors du premier contact avec un centre universitaire.

Voir aussi

Notions générales

Anatomie

Abandonner les modifications ?

Vos modifications ne sont pas encore enregistrées.