
Cookies et contenus externes

Nous avons besoin des cookies nécessaires pour que le site fonctionne ; ils sont toujours actifs. Tout le reste ne se charge que si vous y consentez ou si vous l’ouvrez vous-même. Vous pouvez modifier votre choix à tout moment sous « Paramètres des cookies » dans le pied de page ; pour en savoir plus, consultez la Déclaration de protection des données.

Contenus d’autres fournisseurs, par exemple la carte d’un point de contact ou un contenu audio. Lors du chargement, le fournisseur apprend votre adresse IP et peut placer ses propres cookies.

neomedis

Langue

neomedis
Contenu médicalement correct ?

À mon avis, l’article actuel est médicalement correct. Je peux proposer des corrections au texte à tout moment par la suite. Si d’autres professionnels de la santé modifient le texte après mon approbation, j’en suis automatiquement informé par e-mail.

Diagnosticsnomed 109843000wikidata Q1607658icd-10 C22.2

Hépatoblastome

Tumeur embryonnaire du foie

Une petite bosse au ventre, une grande inquiétude

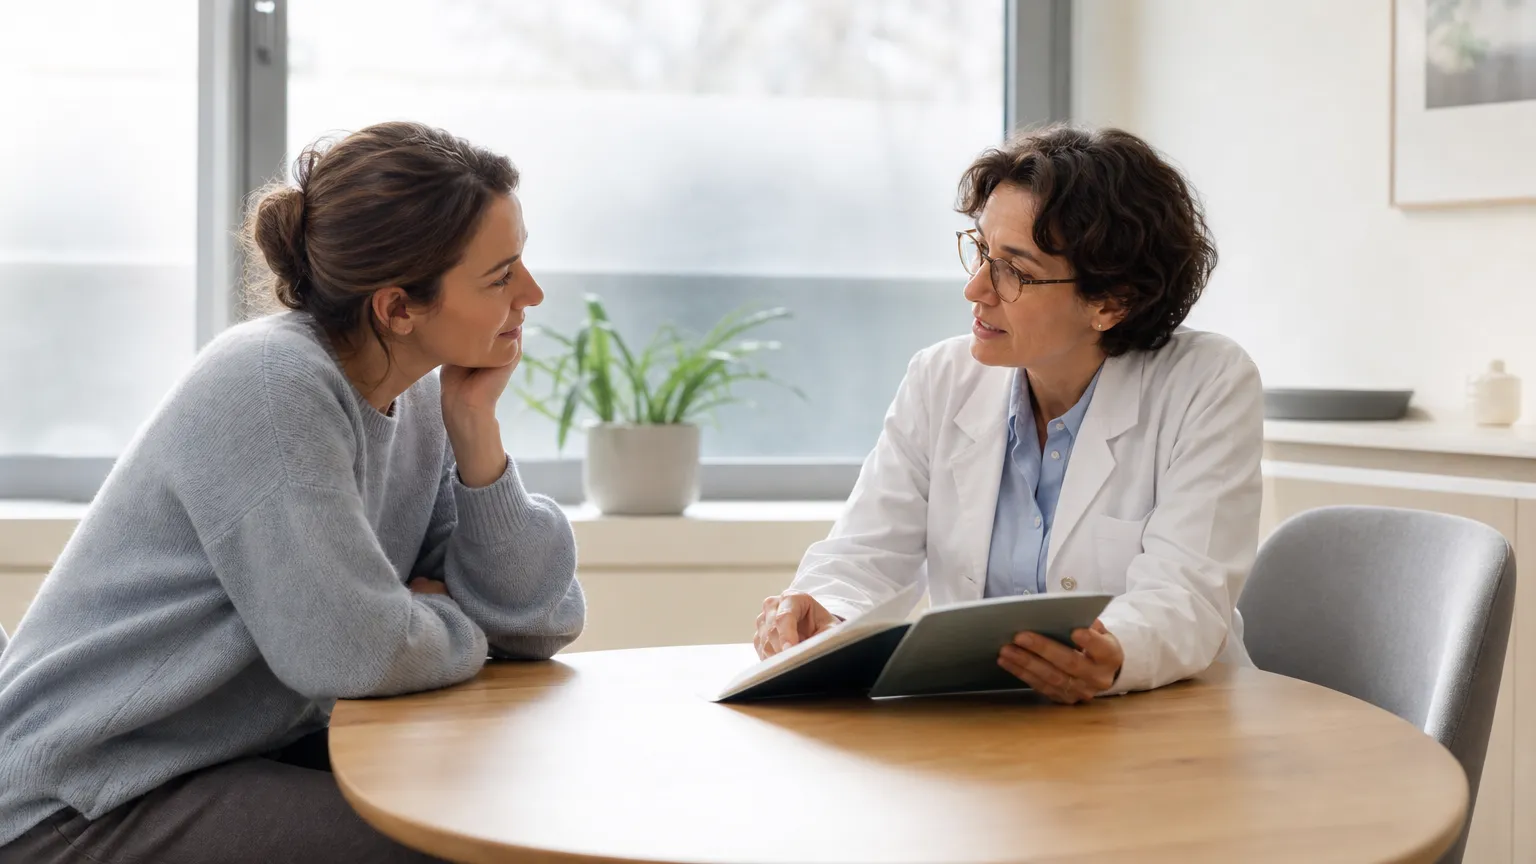
Un parent et un professionnel de la santé en conversation calme autour d’une table de consultation dans un cabinet de pédiatrie, dans le contexte de la prise en charge d’une tumeur hépatique de l’enfant.

Un ventre qui gonfle doucement chez un tout-petit semble souvent anodin. Pourtant, derrière cette rondeur peut se cacher une tumeur rare du foie qui touche surtout les nourrissons et jeunes enfants. Perte de poids, douleurs abdominales, fatigue inexpliquée : les signes sont discrets et faciles à confondre avec d’autres troubles passagers. Comment distinguer une simple poussée de croissance d’un signal qui mérite une consultation rapide ?

Urgence

Choisir votre position

La recherche et « Utiliser ma position » font appel à Google Maps ; Google apprend ainsi votre saisie ou votre position.

En cas d’urgence

Numéros d’urgence – Suisse

Créé avec l’intelligence artificielle. Ouvert à la vérification par des professionnels de la santé

Table des matières
Table des matières

Un enfant qui se plaint du ventre, c’est banal. Mais quand un pédiatre pose la main sur l’abdomen et sent quelque chose de ferme là où il ne devrait rien y avoir, la banalité s’arrête net.

L’hépatoblastome est la tumeur maligne du foie la plus fréquente chez l’enfant – et pourtant, la plupart des parents n’en ont jamais entendu parler avant que le diagnostic tombe. Elle touche presque exclusivement les enfants de moins de cinq ans, avec un pic entre un et deux ans : un âge où un enfant ne peut pas décrire ce qu’il ressent, seulement montrer qu’il mange moins, qu’il grandit moins vite, qu’il est moins lui-même.

Ce qui surprend, c’est la vitesse à laquelle une tumeur hépatique peut atteindre une taille considérable sans provoquer de douleur franche. Dans 60 à 85 % des cas, c’est une masse abdominale palpable – et non une plainte de l’enfant – qui mène au diagnostic. Le foie d’un enfant est petit ; une tumeur qui double de volume en quelques semaines devient visible avant même de devenir douloureuse.

Points de contact qui peuvent vous aider

Ce sujet est ouvert aux points de contact comme les cabinets, les pharmacies ou les cliniques. Devenez un point de contact qui apparaît ici.

Signes & symptômes

Le signe le plus constant est objectif, pas subjectif : c’est le médecin qui le découvre, pas l’enfant qui se plaint. Les symptômes rapportés – douleurs abdominales, perte d’appétit ou d’élan – sont moins spécifiques et souvent tardifs.

Facteurs de risque

L’hépatoblastome survient le plus souvent sans cause identifiable, mais certaines maladies génétiques augmentent le risque de façon notable – elles impliquent une surveillance hépatique active dès la naissance.

Traitement

La prise en charge repose sur une combinaison de chimiothérapie et de résection chirurgicale : la chimiothérapie vise d’abord à réduire la tumeur pour rendre l’opération possible, puis à éliminer les cellules résiduelles après l’intervention.

Complications possibles

La principale complication grave est une atteinte fonctionnelle du foie lui-même – l’organe touché par la tumeur – ce qui peut survenir aussi bien en cours d’évolution qu’après un traitement intensif.

Qu’est-ce que l’hépatoblastome ?

L’hépatoblastome est une tumeur maligne du foie qui touche presque exclusivement les jeunes enfants, surtout avant l’âge de 3 ans. C’est la tumeur du foie la plus fréquente chez l’enfant. Elle se développe à partir de cellules hépatiques immatures, semblables à celles du foie d’un fœtus.
Un parent et un professionnel de la santé en conversation calme autour d’une table de consultation dans un cabinet de pédiatrie, dans le contexte de la prise en charge d’une tumeur hépatique chez l’enfant.

Le foie est un organe central de l’abdomen qui assure des centaines de fonctions vitales – filtration du sang, production de protéines, stockage de l’énergie. Chez certains très jeunes enfants, des cellules du foie restées à un stade de développement immature – proches de ce que l’on trouve dans un foie de fœtus – peuvent se mettre à se multiplier de manière incontrôlée et former une masse. C’est ce qu’on appelle l’hépatoblastome, parfois décrit comme une tumeur embryonnaire du foie.

Il s’agit de la tumeur hépatique primaire la plus courante chez l’enfant, selon les données du National Cancer Institute. Elle reste néanmoins une maladie rare dans l’ensemble : on estime que moins d’un enfant sur un million est concerné chaque année. En Suisse, cela représente quelques cas par an.

L’hépatoblastome se distingue d’autres cancers du foie observés chez l’adulte, comme le carcinome hépatocellulaire, aussi bien par son origine cellulaire que par sa réponse au traitement. Cette différence est importante : elle explique pourquoi les thérapies utilisées chez l’enfant diffèrent de celles employées chez l’adulte.

Ce que l’hépatoblastome n’est pas

Il arrive que le terme « cancer du foie » évoque d’emblée les formes que l’on connaît chez l’adulte – souvent liées à une cirrhose, à une hépatite chronique ou à une consommation d’alcool. Ces associations ne s’appliquent pas à l’hépatoblastome. Cette tumeur survient dans un foie sain, chez un enfant par ailleurs en bonne santé apparente, et suit une logique biologique distincte. La comparer directement aux cancers du foie de l’adulte peut induire en erreur sur le pronostic et les options thérapeutiques.

À quel âge l’hépatoblastome touche-t-il les enfants ?

L’hépatoblastome touche presque exclusivement les enfants de moins de 5 ans. La grande majorité des cas se déclarent avant l’âge de 3 ans, avec un pic de fréquence autour de 18 mois. Il est extrêmement rare après 5 ans et quasi inexistant chez l’adulte.

Cette tumeur est étroitement liée aux premières années de vie. Selon les données publiées par des groupes internationaux d’oncologie pédiatrique comme le SIOPEL, environ 90 % des cas surviennent avant l’âge de 5 ans. Le pic de fréquence se situe entre 6 mois et 3 ans. Ce calendrier n’est pas un hasard : il reflète le fait que la tumeur naît de cellules hépatiques qui n’ont pas achevé leur maturation pendant le développement de l’enfant.

Plus un enfant est jeune au moment du diagnostic, plus la probabilité que la tumeur soit liée à ce mécanisme de maturation incomplète est élevée. Chez les nouveau-nés et les nourrissons, le foie est encore en pleine transformation – certaines cellules restent « bloquées » à un stade fœtal et peuvent, dans de rares cas, évoluer vers une tumeur.

Un âge de survenue qui oriente d’emblée le diagnostic

Lorsqu’un enfant de moins de 3 ans présente une masse abdominale, l’hépatoblastome fait partie des premières hypothèses examinées par les médecins. Chez un enfant plus âgé ou un adulte, d’autres types de tumeurs hépatiques sont considérés en priorité. L’âge est donc une information clinique précieuse qui guide les examens dès le départ. Un enfant né prématurément ou avec un poids de naissance très faible présente, selon plusieurs études, un risque légèrement plus élevé – ce lien est évoqué dans la section sur les facteurs de risque.

Quels sont les signes d’un hépatoblastome chez un enfant ?

Le signe le plus fréquent est une masse visible ou palpable dans le ventre de l’enfant, souvent découverte par un parent lors du bain ou d’un change. L’enfant peut sembler par ailleurs en bonne santé. D’autres signes – ventre gonflé, perte d’appétit, fatigue, perte de poids – peuvent apparaître, mais l’absence de douleur est courante.

Dans la grande majorité des cas, c’est une bosse dans le ventre qui attire l’attention en premier. Elle peut être découverte par hasard – en habillant l’enfant, en lui donnant le bain, ou lors d’une consultation pédiatrique de routine. Cette masse est souvent ferme, indolore au toucher, et se situe dans la partie droite ou centrale de l’abdomen, là où se trouve le foie.

Ce que beaucoup de parents trouvent déroutant : l’enfant peut sembler parfaitement normal par ailleurs, sans fièvre, sans pleurs inhabituels, sans signe évident de maladie grave. Ce décalage entre la présence d’une tumeur et l’apparence générale de l’enfant est caractéristique de l’hépatoblastome à un stade précoce. Il explique pourquoi la tumeur est parfois détectée tardivement, lorsqu’elle a déjà atteint une taille importante.

D’autres signes peuvent accompagner la masse abdominale, notamment un ventre qui semble plus gros que d’habitude, une perte d’appétit, un manque d’énergie, un amaigrissement ou une pâleur. Dans certains cas, une jaunisse – coloration jaune de la peau ou des yeux due à un mauvais fonctionnement du foie – peut apparaître, bien qu’elle soit moins fréquente.

Un signe rare mais connu : la puberté précoce

Dans une minorité de cas, l’hépatoblastome peut produire une hormone appelée gonadotrophine chorionique humaine (hCG) – la même que celle détectée lors d’une grossesse. Chez un garçon, cela peut provoquer une puberté prématurée (développement des poils pubiens, agrandissement du pénis) bien avant l’âge normal. Ce signe, bien que rare, est documenté dans la littérature médicale et doit conduire à une investigation rapide.

Sondage

Comment avez-vous entendu parler de l’hépatoblastome pour la première fois ?

Le vote est entièrement anonyme.

Quelles sont les causes d’un hépatoblastome ?

La cause précise de l’hépatoblastome n’est pas complètement élucidée. La tumeur naît de cellules hépatiques restées immatures après la naissance. Dans la plupart des cas, aucune cause externe identifiable n’est retrouvée. Certaines prédispositions génétiques augmentent le risque, mais elles ne concernent qu’une minorité des enfants touchés.

L’hépatoblastome se forme lorsque des cellules du foie qui auraient dû finir leur développement après la naissance restent bloquées à un stade immature et commencent à se multiplier sans contrôle. Ce mécanisme – une anomalie dans le processus normal de maturation cellulaire – est au cœur de la maladie. Mais pourquoi ce blocage survient-il ? C’est là que la science n’a pas encore de réponse complète.

Dans la majorité des cas, aucune cause externe évidente n’est identifiée. Il ne s’agit pas d’une infection, d’une exposition à une substance toxique ou d’un comportement parental qui aurait pu être évité. Les parents qui cherchent une « raison » à la maladie de leur enfant se heurtent souvent à cette incertitude, ce qui est difficile à accepter.

Sur le plan biologique, des anomalies dans certaines voies de signalisation cellulaire – notamment la voie dite Wnt/bêta-caténine, qui régule la croissance cellulaire – sont fréquemment retrouvées dans les cellules tumorales. Ces anomalies sont acquises (elles surviennent dans les cellules du foie, elles ne sont pas héritées), selon les données de recherche publiées sur PubMed.

Quand une prédisposition génétique est en jeu

Dans une minorité de cas, l’hépatoblastome est associé à des syndromes génétiques héréditaires. Le plus documenté est la polypose adénomateuse familiale – une maladie héréditaire dans laquelle de nombreux polypes se forment dans le côlon. D’autres syndromes comme le syndrome de Beckwith-Wiedemann (caractérisé par une croissance excessive de certains organes à la naissance) ou le syndrome de Li-Fraumeni augmentent également le risque. Ces associations sont importantes à connaître, car elles peuvent justifier une surveillance renforcée chez les enfants concernés.

Comment diagnostique-t-on un hépatoblastome ?

Le diagnostic repose sur une combinaison d’imagerie médicale – surtout l’échographie et l’IRM – et d’une prise de sang mesurant un marqueur spécifique appelé alpha-fœtoprotéine. Une biopsie de la tumeur est parfois réalisée pour confirmer le type de cellules. Tous ces examens se font dans un centre spécialisé.

Lorsqu’une masse abdominale est détectée chez un jeune enfant, la première étape est presque toujours une échographie de l’abdomen – un examen sans rayonnement, rapide et indolore, qui permet de visualiser le foie et de localiser la masse. Si la suspicion d’une tumeur hépatique est confirmée, l’enfant est rapidement orienté vers un centre d’oncologie pédiatrique pour des examens plus complets.

L’imagerie par résonance magnétique (IRM) du foie – qui utilise des champs magnétiques et non des rayons X – est généralement l’examen de référence pour évaluer la taille, la localisation et l’extension de la tumeur à l’intérieur du foie. Un scanner (tomodensitométrie) peut également être réalisé, notamment pour rechercher d’éventuelles métastases dans les poumons, qui sont le site de dissémination le plus fréquent.

En parallèle, une prise de sang mesure le taux d’alpha-fœtoprotéine dans le sang – une protéine normalement produite par le foie du fœtus et qui est présente en très faible quantité après la naissance. Dans la grande majorité des hépatoblastomes, ce taux est fortement élevé. Il sert à la fois d’outil diagnostique et de marqueur pour suivre la réponse au traitement.

Le rôle de la biopsie

La biopsie – prélèvement d’un fragment de la tumeur pour l’analyser au microscope – permet de confirmer avec certitude le type de tumeur et son sous-type cellulaire. Selon les protocoles européens actuels, elle n’est pas toujours réalisée avant de commencer le traitement, notamment lorsque le tableau clinique est très évocateur. La décision dépend de l’équipe médicale et du protocole suivi. Cette approche peut surprendre les familles, mais elle est justifiée par des études montrant qu’un traitement précoce par chimiothérapie peut être initié sans biopsie préalable dans certaines situations bien définies.

Comment traite-t-on un hépatoblastome ?

Le traitement principal est l’ablation chirurgicale de la tumeur, combinée à une chimiothérapie. Celle-ci est souvent administrée avant l’opération pour réduire la taille de la tumeur, puis parfois après pour éliminer les cellules résiduelles. Dans les cas complexes, une greffe de foie peut être envisagée.

Le traitement de l’hépatoblastome repose presque toujours sur deux piliers : la chirurgie et la chimiothérapie. L’objectif central est d’enlever la totalité de la tumeur. Si la chirurgie est la seule méthode capable d’atteindre cet objectif, la chimiothérapie joue un rôle essentiel pour rendre l’opération possible ou plus sûre.

Dans la majorité des cas selon les protocoles européens actuels, une chimiothérapie est administrée avant l’opération (on parle de chimiothérapie néoadjuvante). Cette approche permet de réduire la taille de la tumeur et de la rendre plus facile à retirer chirurgicalement. Le cisplatine – un médicament de chimiothérapie qui agit en endommageant l’ADN des cellules tumorales – est le traitement de référence dans ce contexte, selon les données du groupe SIOPEL publiées dans des revues spécialisées.

Après la chirurgie, une chimiothérapie complémentaire peut être administrée selon le stade initial de la maladie et la qualité de l’ablation. Le foie a la particularité de pouvoir se régénérer après une résection partielle, ce qui permet aux chirurgiens d’enlever une partie importante de l’organe tout en préservant les fonctions vitales.

Quand une greffe de foie est envisagée

Dans les cas où la tumeur est trop étendue pour être retirée chirurgicalement de manière classique, ou lorsqu’elle implique les deux lobes du foie, une greffe de foie peut être la meilleure option. Cette décision est prise en concertation avec une équipe pluridisciplinaire. Les résultats de la greffe dans ce contexte se sont améliorés au fil des années, selon les données publiées par des centres de transplantation pédiatrique européens. Le suivi post-greffe implique un traitement immunosuppresseur à long terme pour éviter le rejet du greffon.

Peut-on guérir d’un hépatoblastome ?

Oui, la guérison est possible et même fréquente, surtout lorsque la tumeur est détectée à un stade précoce et traitée dans un centre spécialisé. La majorité des enfants traités pour un hépatoblastome localisé survivent à long terme. Les cas plus avancés restent plus difficiles à traiter, mais les progrès thérapeutiques ont amélioré les perspectives.

La guérison est un objectif réaliste pour une grande partie des enfants atteints d’hépatoblastome. Ce n’était pas toujours le cas : il y a quelques décennies, les options thérapeutiques étaient très limitées et le pronostic bien plus sombre. Les progrès réalisés grâce aux protocoles de traitement coordonnés au niveau européen et international ont transformé la situation.

La clé de la guérison réside dans la possibilité d’enlever chirurgicalement la totalité de la tumeur. Lorsque cette ablation complète est réalisable – et elle l’est dans la majorité des cas traités selon les protocoles actuels –, les perspectives à long terme sont bonnes. La chimiothérapie préalable a justement pour objectif de rendre cette résection possible dans des cas qui, sans traitement préparatoire, n’auraient pas pu être opérés.

Il est important de distinguer la guérison à court terme de l’absence de séquelles à long terme. Certains enfants guéris de leur tumeur peuvent présenter des effets tardifs liés aux traitements reçus – notamment une perte auditive partielle liée au cisplatine ou des effets sur la croissance. Un suivi médical régulier, même après la fin des traitements, est donc recommandé.

Ce que « guérison » signifie concrètement en oncologie pédiatrique

En médecine, on parle généralement de guérison lorsque l’enfant ne présente pas de signe de récidive après 5 ans de suivi. Ce délai permet de surveiller d’éventuels retours de la maladie, qui sont plus fréquents dans les premières années suivant le traitement. Passé ce cap, les rechutes tardives restent possibles mais deviennent rares. Le suivi à long terme proposé dans les centres spécialisés suisses permet de détecter rapidement toute anomalie.

Quelles sont les chances de survie pour un hépatoblastome ?

Les taux de survie dépendent largement du stade au moment du diagnostic. Pour les tumeurs localisées et résécables, les données publiées par des groupes d’oncologie pédiatrique indiquent des taux de survie à 5 ans supérieurs à 85–90 %. Pour les formes métastatiques ou résistantes au traitement, le pronostic est plus réservé.

Le pronostic de l’hépatoblastome s’est considérablement amélioré au cours des 30 dernières années, grâce aux protocoles de traitement coordonnés au niveau européen (notamment les études SIOPEL). Les données publiées permettent d’identifier des tendances générales, mais il faut souligner que le pronostic individuel dépend de nombreux facteurs spécifiques à chaque enfant et à chaque tumeur.

Pour les tumeurs dites « de risque standard » – localisées, répondant bien à la chimiothérapie et entièrement résécables –, les études publiées dans des revues spécialisées rapportent des taux de survie à 5 ans supérieurs à 85–90 %. Pour les tumeurs à « haut risque » – notamment celles avec métastases pulmonaires ou avec certaines caractéristiques biologiques défavorables –, le pronostic est plus incertain et les taux de survie sont plus bas, bien qu’en amélioration.

Un facteur déterminant est la possibilité d’enlever chirurgicalement la totalité de la tumeur. Lorsque cette résection complète est obtenue, les chances de survie à long terme sont nettement meilleures. C’est pourquoi la chimiothérapie préalable – qui vise à rendre la tumeur opérable – joue un rôle si central dans les protocoles actuels.

Comparer les chiffres avec prudence

Les statistiques publiées reflètent des résultats collectifs sur des groupes de patients traités selon des protocoles parfois anciens. Elles ne prédisent pas avec certitude ce qui se passera pour un enfant donné. De plus, la médecine avance : les protocoles actuels sont plus efficaces que ceux d’il y a dix ans. Les chiffres disponibles doivent donc être lus comme une indication générale, pas comme une sentence individuelle – une nuance que les équipes d’oncologie pédiatrique soulignent systématiquement lors des entretiens avec les familles.

L’hépatoblastome peut-il revenir après le traitement ?

Oui, une récidive est possible, en particulier dans les deux premières années suivant la fin du traitement. C’est pourquoi un suivi régulier avec examens d’imagerie et prises de sang est organisé après la guérison. Une rechute détectée tôt peut encore être traitée, bien que le traitement soit alors plus complexe.

Une récidive – le retour de la tumeur après une réponse initiale au traitement – survient dans une minorité des cas d’hépatoblastome. Elle est plus fréquente dans les formes à haut risque que dans les formes localisées. La grande majorité des rechutes se produisent dans les deux premières années suivant la fin du traitement, ce qui justifie un suivi rapproché pendant cette période.

Les sites de récidive les plus fréquents sont le foie lui-même (récidive locale) et les poumons (métastases). Dans certains cas, d’autres organes peuvent être atteints. La détection précoce d’une récidive repose sur les mêmes outils que le diagnostic initial : imagerie (échographie, IRM, scanner) et dosage de l’alpha-fœtoprotéine dans le sang. Une élévation de ce marqueur après normalisation peut être le premier signe d’un retour de la maladie, avant même que des symptômes apparaissent.

Que se passe-t-il en cas de récidive ?

Le traitement d’une rechute dépend de nombreux facteurs : localisation, délai depuis la fin du premier traitement, état général de l’enfant. Des protocoles de traitement de deuxième ligne existent, combinant des médicaments de chimiothérapie différents et parfois une chirurgie ou une greffe de foie. Les chances de guérison après une récidive sont plus faibles qu’après le premier traitement, mais elles ne sont pas nulles. Ces situations sont prises en charge dans les mêmes centres d’oncologie pédiatrique spécialisés, souvent dans le cadre de protocoles internationaux. Pour les familles, cette phase est particulièrement éprouvante, et un soutien psychologique est généralement proposé en parallèle du traitement médical.

Y a-t-il des facteurs de risque connus pour l’hépatoblastome ?

Plusieurs facteurs augmentent le risque d’hépatoblastome, sans pour autant en être la cause certaine. La prématurité et le très faible poids de naissance sont les plus documentés. Certains syndromes génétiques rares – comme le syndrome de Beckwith-Wiedemann ou la polypose adénomateuse familiale – sont également associés à un risque accru.

L’hépatoblastome survient dans la grande majorité des cas chez des enfants sans antécédents particuliers. Néanmoins, la recherche a identifié plusieurs facteurs qui semblent associés à un risque plus élevé. Il est important de souligner que « facteur de risque » ne signifie pas « cause » : la présence d’un facteur de risque n’implique pas que l’enfant développera une tumeur, et son absence n’exclut pas la maladie.

Le facteur de risque le mieux documenté dans la littérature médicale est la prématurité, en particulier la très grande prématurité (naissance avant 28 semaines) et le très faible poids de naissance. Plusieurs études publiées dans des revues spécialisées ont retrouvé une association entre ces paramètres et un risque accru d’hépatoblastome. Le mécanisme supposé est lié à une immaturité cellulaire prolongée du foie chez ces enfants, mais la causalité directe n’est pas établie avec certitude.

Syndromes génétiques associés

Certaines maladies génétiques héréditaires sont associées à un risque clairement augmenté d’hépatoblastome. Les principales sont :

  • Le syndrome de Beckwith-Wiedemann – une maladie de croissance excessive de certains organes à la naissance, liée à des anomalies de certains gènes sur le chromosome 11
  • La polypose adénomateuse familiale – une maladie héréditaire qui provoque la formation de nombreux polypes dans le côlon et qui est liée à une mutation du gène APC
  • Le syndrome de Li-Fraumeni – une prédisposition héréditaire rare aux cancers, liée à une mutation du gène TP53
  • La trisomie 18 (syndrome d’Edwards) – une anomalie chromosomique sévère

Les enfants porteurs de ces syndromes bénéficient en général d’une surveillance hépatique régulière (échographie, dosage de l’alpha-fœtoprotéine) pour détecter précocement toute anomalie. En Suisse, ces programmes de surveillance sont coordonnés par les équipes spécialisées en génétique médicale et en oncologie pédiatrique.

Voir aussi

Notions générales

Abandonner les modifications ?

Vos modifications ne sont pas encore enregistrées.