
Cookies et contenus externes

Nous avons besoin des cookies nécessaires pour que le site fonctionne ; ils sont toujours actifs. Tout le reste ne se charge que si vous y consentez ou si vous l’ouvrez vous-même. Vous pouvez modifier votre choix à tout moment sous « Paramètres des cookies » dans le pied de page ; pour en savoir plus, consultez la Déclaration de protection des données.

Contenus d’autres fournisseurs, par exemple la carte d’un point de contact ou un contenu audio. Lors du chargement, le fournisseur apprend votre adresse IP et peut placer ses propres cookies.

neomedis

Langue

neomedis
Contenu médicalement correct ?

À mon avis, l’article actuel est médicalement correct. Je peux proposer des corrections au texte à tout moment par la suite. Si d’autres professionnels de la santé modifient le texte après mon approbation, j’en suis automatiquement informé par e-mail.

Diagnosticsnomed 72315009wikidata Q1848471icd-10 M60.99

Myosite à inclusions

myosite à corps d’inclusion

Quand une simple poignée de main devient un défi

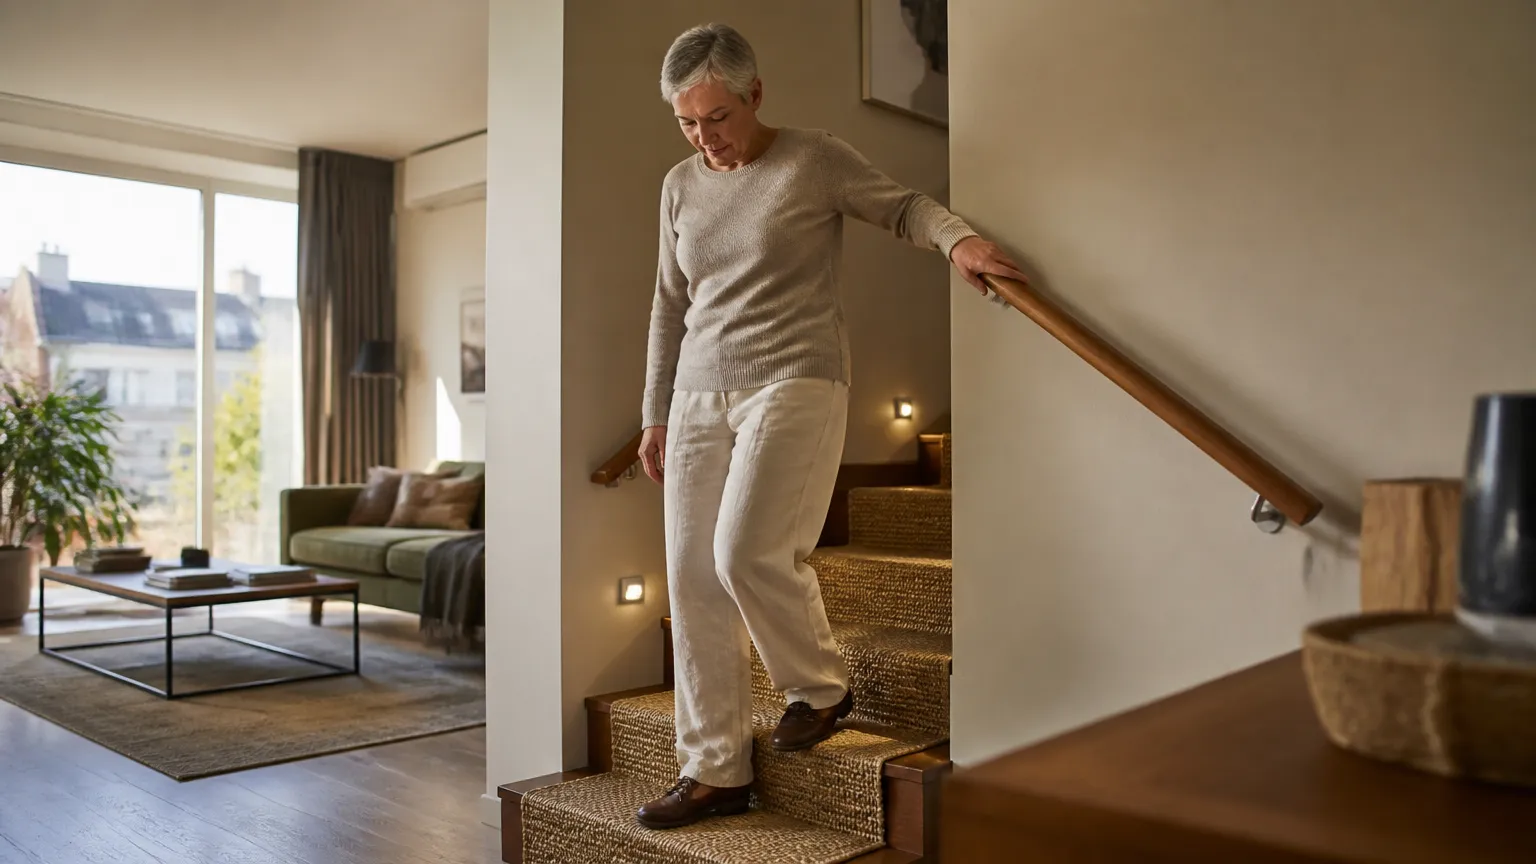
Personne âgée agrippant soigneusement une rampe en bois tout en descendant un escalier intérieur, dans le contexte de la myosite à inclusions et de la prise en charge de la faiblesse musculaire.

Vous pensiez que la perte de force dans les mains venait simplement de l’âge ? Pourtant, certaines faiblesses musculaires ne suivent pas ce schéma habituel : elles touchent d’abord les doigts et les genoux, compliquent la préhension d’objets, favorisent les chutes répétées et peuvent gêner la déglutition. Ces signes s’installent lentement, parfois pendant des années, avant qu’un diagnostic précis ne soit posé. Quelle maladie musculaire rare se cache derrière cette évolution si particulière ?

Créé avec l’intelligence artificielle. Ouvert à la vérification par des professionnels de la santé

Table des matières
Table des matières

Un matin, monter un escalier demande soudainement plus d’effort qu’avant – et quelques semaines plus tard, ouvrir un couvercle de bocal devient laborieux. Ces deux difficultés en apparence sans rapport partagent pourtant la même origine : des muscles qui s’affaiblissent simultanément aux hanches et aux mains, selon un schéma très particulier.

La myosite à corps d’inclusion est la maladie musculaire inflammatoire la plus fréquente après 50 ans, et pourtant elle reste largement méconnue – y compris dans les cabinets médicaux, où elle est souvent confondue pendant des années avec d’autres affections. Ce délai diagnostique n’est pas anodin : la maladie progresse silencieusement pendant ce temps.

Ce qui déroute, c’est que le corps n’est pas affaibli de manière uniforme. Les muscles fléchisseurs des doigts et les muscles responsables du relèvement du pied s’effacent en premier, tandis que d’autres groupes musculaires restent longtemps intacts. Le corps devient en quelque sorte étranger à lui-même – répondant à des règles que ni le patient ni son entourage ne comprennent spontanément.

Une idée reçue mérite d’être corrigée : beaucoup pensent qu’une maladie musculaire inflammatoire répond forcément bien aux anti-inflammatoires. Dans cette maladie précise, les traitements immunosuppresseurs classiques n’apportent que peu ou pas de bénéfice démontré, ce qui en fait un cas à part dans son groupe.

Points de contact qui peuvent vous aider

Ce sujet est ouvert aux points de contact comme les cabinets, les pharmacies ou les cliniques. Devenez un point de contact qui apparaît ici.

Symptômes & signes

Le tableau clinique est dominé par deux atteintes musculaires qui s’installent en parallèle : une faiblesse des muscles proximaux des jambes – surtout le quadriceps – et une faiblesse des fléchisseurs des doigts, ce qui est rare dans les autres maladies musculaires et donc très évocateur. La difficulté à avaler touche environ la moitié des patients et survient souvent plus tardivement dans l’évolution.

Facteurs de risque

L’origine de la maladie mêle une composante dégénérative et une composante immunitaire, sans qu’une cause unique ait été identifiée ; certains profils génétiques, notamment un haplotype HLA particulier, semblent prédisposer à la réponse auto-immune qui contribue à l’inflammation musculaire.

Traitement

La prise en charge vise avant tout à préserver la fonction musculaire restante et à prévenir les complications – elle s’appuie sur des approches de rééducation et d’adaptation plutôt que sur un traitement médicamenteux curatif, les immunosuppresseurs n’ayant pas démontré d’efficacité claire dans cette maladie.

Complications possibles

Les complications découlent directement de la progression de la faiblesse musculaire : l’instabilité à la marche expose à un risque de chute important, tandis que l’atteinte des muscles du pharynx peut mener à des fausses routes – une complication pulmonaire qui engage parfois le pronostic vital.

Qu’est-ce que la myosite à inclusions ?

La myosite à inclusions est une maladie musculaire rare qui affaiblit progressivement certains muscles précis, surtout ceux des cuisses et des avant-bras. Elle survient le plus souvent après 50 ans et évolue lentement sur des années. Il n’existe pas encore de traitement curatif, mais la progression peut être ralentie.
Personne âgée agrippant soigneusement une main courante en bois en descendant des marches intérieures à domicile, dans le contexte de la myosite à inclusions et de la prise en charge de la faiblesse musculaire.

La myosite à inclusions est une maladie des muscles squelettiques – ceux que l’on utilise pour marcher, saisir des objets ou avaler. Elle appartient au groupe des maladies musculaires inflammatoires, mais elle se distingue des autres par un mécanisme particulier : dans les cellules musculaires touchées, des protéines anormales s’accumulent et forment des dépôts microscopiques appelés « corps d’inclusion ». C’est de là que vient son nom.

Ces dépôts perturbent le fonctionnement normal des cellules musculaires et, progressivement, les fibres musculaires se dégradent. La destruction n’est pas diffuse : elle touche de façon sélective certains muscles, notamment les muscles de l’avant de la cuisse (qui permettent de se lever d’une chaise) et les muscles des avant-bras et des mains (qui permettent de pincer et de serrer).

Ce double mécanisme – inflammation et accumulation de protéines anormales – est au cœur de ce qui rend cette maladie difficile à traiter : les médicaments qui calment l’inflammation ne semblent pas avoir d’effet significatif sur les dépôts protéiques ni sur la progression de la maladie.

Une maladie souvent confondue avec le vieillissement normal

Un des denkfehlers les plus fréquents est de considérer la faiblesse progressive des jambes comme un simple effet de l’âge. Or, la myosite à inclusions suit un schéma caractéristique – certains muscles faibles, d’autres intacts – qui ne correspond pas à la perte musculaire liée à l’âge (qui est plus diffuse et symétrique). Reconnaître ce schéma est la première étape vers un diagnostic correct.

Quels sont les premiers signes de la myosite à inclusions ?

Les premiers signes sont une faiblesse progressive des cuisses – difficultés à se lever d’une chaise ou à monter des escaliers – et une faiblesse des mains, notamment pour tenir des objets. Ces symptômes s’installent lentement, souvent sur plusieurs années, et sont fréquemment attribués à tort au vieillissement.

La myosite à inclusions a la particularité de toucher des muscles très spécifiques dès le début. Les deux groupes les plus souvent atteints en premier sont les muscles de l’avant de la cuisse – ceux qui permettent de redresser le genou – et les muscles fléchisseurs des doigts et du poignet, qui servent à saisir et à serrer.

Concrètement, cela se traduit par des difficultés à se lever d’une chaise sans prendre appui sur les accoudoirs, à monter les escaliers, ou à ouvrir un couvercle de bocal. Un autre signe précoce souvent rapporté est la tendance à trébucher ou à tomber, parce que le pied ne se lève pas suffisamment lors de la marche – on parle de « pied tombant ».

Ce qui déroute souvent, c’est que la faiblesse peut être asymétrique au début : un côté plus atteint que l’autre. Cela renforce l’impression que le problème est « mécanique » (une vieille blessure, une usure de l’articulation) plutôt que musculaire.

Signes qui méritent attention

  • Difficulté croissante à se lever d’une position assise basse
  • Objets qui glissent des mains plus souvent qu’avant
  • Tendance à trébucher sur terrain plat
  • Faiblesse ressentie davantage d’un côté que de l’autre
  • Difficultés à avaler (dans certains cas plus avancés)

Ces signes apparaissant progressivement chez une personne de plus de 50 ans justifient une évaluation médicale spécialisée, même s’ils semblent peu intenses au départ.

Qui est touché par la myosite à inclusions ?

La myosite à inclusions touche principalement les personnes de plus de 50 ans, et plus souvent les hommes que les femmes. C’est la maladie musculaire inflammatoire la plus fréquente après 50 ans, bien que rare dans la population générale. Elle est présente dans toutes les ethnies, mais semble plus fréquente chez les personnes d’origine européenne.

La myosite à inclusions est considérée comme une maladie rare : selon les données disponibles, elle touche environ 5 à 10 personnes pour 100'000 habitants dans les pays occidentaux, bien que ce chiffre soit probablement sous-estimé en raison des diagnostics tardifs ou manqués. En Suisse, cela représente plusieurs centaines à quelques milliers de personnes concernées.

L’âge est le facteur le plus marquant : la grande majorité des cas se déclare après 50 ans, et l’âge moyen au moment du diagnostic se situe autour de 60–70 ans. La maladie est environ deux fois plus fréquente chez les hommes que chez les femmes – une particularité qui la distingue des autres maladies musculaires inflammatoires, où les femmes sont généralement plus touchées.

On ne connaît pas de cause environnementale clairement identifiée. Certains facteurs génétiques semblent jouer un rôle prédisposant, mais la maladie n’est pas héréditaire au sens classique du terme (voir le bloc dédié à ce sujet).

Pourquoi le diagnostic est-il souvent tardif ?

La combinaison d’un âge avancé, d’une progression lente et de symptômes discrets conduit souvent à une confusion avec d’autres affections : arthrose du genou, neuropathie (atteinte des nerfs), ou simplement « vieillissement normal ». Des études suggèrent que le délai moyen entre les premiers symptômes et le diagnostic confirmé peut dépasser cinq ans. C’est un défi important, car plus le diagnostic est tardif, plus les muscles ont eu le temps de se dégrader de façon irréversible.

Sondage

Comment avez-vous entendu parler de la myosite à corps d’inclusion pour la première fois ?

Le vote est entièrement anonyme.

Comment diagnostique-t-on la myosite à corps d’inclusion ?

Le diagnostic repose sur plusieurs examens combinés : une analyse de sang pour détecter certains marqueurs, un examen électrique des muscles et des nerfs, et surtout une biopsie musculaire – un prélèvement d’un petit morceau de muscle analysé au microscope. C’est cet examen qui confirme le diagnostic en montrant les dépôts caractéristiques dans les cellules musculaires.

Diagnostiquer la myosite à inclusions nécessite plusieurs étapes, parce qu’aucun examen seul ne suffit à confirmer le diagnostic avec certitude.

La première étape est une prise de sang, qui mesure notamment le taux d’une enzyme musculaire appelée créatine kinase (CK) – un indicateur que les cellules musculaires souffrent. Ce taux est souvent élevé, mais parfois seulement modérément, ce qui peut induire en erreur. Les analyses recherchent également certaines protéines du système immunitaire, mais contrairement à d’autres maladies musculaires inflammatoires, il n’existe pas d’anticorps spécifique systématiquement présent dans la myosite à inclusions.

La deuxième étape est un examen appelé électromyogramme (EMG) – une mesure de l’activité électrique des muscles et des nerfs à l’aide de fines aiguilles et d’électrodes de surface. Cet examen permet de distinguer une atteinte musculaire d’une atteinte nerveuse.

La biopsie musculaire : l’examen clé

L’examen décisif reste la biopsie musculaire : un petit fragment de tissu musculaire est prélevé (généralement au niveau de la cuisse) et analysé au microscope. C’est cet examen qui révèle les « corps d’inclusion » – ces dépôts anormaux de protéines à l’intérieur des cellules musculaires – ainsi que les signes d’inflammation et de dégénérescence caractéristiques. L’imagerie par résonance magnétique (IRM) des muscles peut également aider à choisir le meilleur site de biopsie et à évaluer l’étendue de l’atteinte. En Suisse, ces examens sont réalisés dans les centres universitaires spécialisés en maladies neuromusculaires.

La myosite à inclusions est-elle héréditaire ?

Non, la myosite à inclusions n’est pas une maladie héréditaire au sens classique. Elle ne se transmet pas des parents aux enfants selon un schéma génétique simple. Certains facteurs génétiques peuvent toutefois prédisposer une personne à développer la maladie, sans que cela constitue un risque familial direct mesurable.

La myosite à inclusions n’est pas une maladie génétique héréditaire comme le seraient certaines dystrophies musculaires, où une mutation précise se transmet d’une génération à l’autre. Dans la grande majorité des cas, elle survient de façon dite « sporadique » – c’est-à-dire sans qu’un autre membre de la famille soit atteint.

Cela dit, la recherche a identifié certains variants génétiques qui semblent augmenter la susceptibilité à développer la maladie. En particulier, certains gènes liés au système immunitaire – notamment dans la région dite HLA (complexe majeur d’histocompatibilité, qui joue un rôle central dans la régulation des défenses immunitaires) – sont plus fréquents chez les personnes atteintes de myosite à inclusions que dans la population générale. Mais posséder ces variants ne signifie pas que la maladie se développera : ce sont des facteurs de prédisposition, pas des causes déterminantes.

Une confusion fréquente avec d’autres formes héréditaires

Il existe une forme distincte appelée « myopathie à inclusions héréditaire » (ou myopathie à corps d’inclusion familiale), qui elle est bien transmise génétiquement et touche des personnes plus jeunes. Cette forme est différente de la myosite à inclusions « sporadique » dont il est question ici. La confusion entre les deux noms est fréquente et peut générer des inquiétudes inutiles au sein des familles. Un spécialiste peut clairement les distinguer à l’aide des examens appropriés.

Existe-t-il un traitement efficace contre la myosite à inclusions ?

À ce jour, il n’existe pas de traitement médicamenteux prouvé efficace pour stopper ou inverser la progression de la myosite à inclusions. Les médicaments anti-inflammatoires et immunosuppresseurs utilisés pour d’autres maladies musculaires n’ont pas démontré de bénéfice significatif. La physiothérapie reste l’approche la plus utile pour préserver la mobilité.

L’absence de traitement curatif est l’une des réalités les plus difficiles de la myosite à inclusions. Contrairement à d’autres maladies musculaires inflammatoires – comme la polymyosite ou la dermatomyosite – qui répondent généralement bien aux médicaments qui calment le système immunitaire (corticoïdes, immunosuppresseurs), la myosite à inclusions résiste à ces approches.

Plusieurs études cliniques ont testé des médicaments immunosuppresseurs sans montrer d’effet significatif sur la force musculaire ou la progression de la maladie. Cela s’explique probablement par le fait que la maladie implique non seulement une inflammation, mais aussi un processus de dégénérescence cellulaire lié à l’accumulation de protéines anormales – un mécanisme que les anti-inflammatoires ne peuvent pas corriger.

Ce qui aide concrètement

La physiothérapie régulière et adaptée est actuellement la prise en charge la mieux étayée pour maintenir la force musculaire résiduelle et prévenir les chutes. Des exercices de résistance modérée, pratiqués de façon constante, peuvent aider à ralentir la perte fonctionnelle. Des aides techniques – cannes, déambulateurs, orthèses pour le pied tombant – améliorent la sécurité et l’autonomie. L’orthophonie peut être utile si des difficultés à avaler apparaissent. Sur le plan de la recherche, plusieurs pistes thérapeutiques ciblant l’accumulation de protéines anormales sont en cours d’évaluation dans des essais cliniques, notamment des approches par anticorps et des thérapies cellulaires – sans résultats concluants publiés à ce jour, mais avec un intérêt scientifique croissant.

Comment évolue la myosite à inclusions avec le temps ?

La myosite à inclusions progresse lentement mais de façon continue. La faiblesse musculaire s’étend graduellement à d’autres groupes musculaires sur des années. La plupart des personnes atteintes ont besoin d’une aide à la marche après plusieurs années, et certaines peuvent nécessiter un fauteuil roulant. La maladie n’affecte généralement pas le cœur ni l’espérance de vie directement.

La progression de la myosite à inclusions est l’une des plus lentes parmi les maladies musculaires – ce qui est à la fois rassurant et trompeur. Rassurant, parce que de nombreuses personnes conservent une autonomie significative pendant de nombreuses années après le diagnostic. Trompeur, parce que cette lenteur peut inciter à retarder les adaptations nécessaires du quotidien.

En pratique, la faiblesse s’étend progressivement : les muscles de la cuisse et des avant-bras, touchés en premier, s’affaiblissent davantage, et d’autres groupes musculaires peuvent être atteints à leur tour. Les chutes constituent un risque majeur, car elles peuvent entraîner des fractures et accélérer la perte d’autonomie. Avec le temps, une proportion significative de personnes atteintes a besoin d’une aide technique à la marche, puis parfois d’un fauteuil roulant pour les déplacements plus longs.

Facteurs qui influencent l’évolution

Plusieurs éléments semblent influencer la vitesse de progression : l’âge au moment du début des symptômes, le niveau de force musculaire au moment du diagnostic, et la régularité d’une physiothérapie adaptée. Une complication qui mérite attention est la difficulté à avaler (dysphagie), qui peut apparaître chez une partie des personnes atteintes et nécessite une prise en charge spécifique pour éviter les risques d’inhalation. Le cœur et les poumons ne sont généralement pas affectés directement par la myosite à inclusions, ce qui distingue cette maladie de certaines autres myopathies inflammatoires.

Peut-on encore marcher avec une myosite à inclusions ?

Oui, la plupart des personnes atteintes de myosite à inclusions peuvent marcher pendant de nombreuses années après le diagnostic. La progression est lente. Avec le temps, des aides à la marche deviennent souvent nécessaires. Certaines personnes finissent par utiliser un fauteuil roulant pour les distances plus longues, mais cela peut prendre de nombreuses années.

La question de la marche est au cœur des préoccupations de beaucoup de personnes touchées – et la réponse, bien que nuancée, est globalement rassurante sur le court et moyen terme. La myosite à inclusions progresse lentement, et la marche est souvent possible pendant de nombreuses années après les premiers symptômes.

Ce qui complique la marche, c’est principalement la faiblesse des muscles de la cuisse et le « pied tombant » – l’incapacité à bien lever le pied, qui augmente le risque de trébucher. Ces deux problèmes sont partiellement compensables : des orthèses de cheville (attelles légères qui maintiennent le pied en position correcte) réduisent le risque de chute, et la physiothérapie peut préserver la force musculaire résiduelle plus longtemps.

Une progression qui se planifie

L’évolution vers une aide à la marche (canne, déambulateur) puis, dans certains cas, vers un fauteuil roulant pour les distances plus longues, est graduelle. Anticiper ces transitions – plutôt que les subir – améliore significativement la qualité de vie : adapter son domicile, explorer les aides techniques disponibles, maintenir une activité physique adaptée. En Suisse, l’assurance-invalidité (AI) peut prendre en charge certaines aides techniques ; le médecin traitant ou un ergothérapeute peut accompagner ces démarches. Le moment où un fauteuil roulant devient nécessaire varie beaucoup d’une personne à l’autre – il ne s’agit pas d’une échéance fixe mais d’une adaptation progressive à la réalité de chacun.

La myosite à inclusions est-elle une maladie auto-immune ?

Partiellement. La myosite à inclusions implique une réaction anormale du système immunitaire qui attaque les muscles – ce qui est le principe des maladies auto-immunes. Mais elle implique aussi un processus de dégénérescence cellulaire indépendant. C’est cette double nature qui la rend difficile à classer et à traiter.

Les maladies auto-immunes se définissent par le fait que le système immunitaire, normalement protecteur, attaque par erreur les propres cellules de l’organisme. Dans la myosite à inclusions, on observe bien des signes d’une telle attaque : des cellules immunitaires (notamment les lymphocytes T) infiltrent le tissu musculaire et contribuent à sa destruction.

En ce sens, la myosite à inclusions partage des caractéristiques avec les maladies auto-immunes. C’est d’ailleurs pourquoi, pendant longtemps, les médecins ont tenté de la traiter avec des médicaments immunosuppresseurs – logique sur le papier, mais peu efficace en pratique.

Pourquoi la classification est-elle complexe ?

Ce qui distingue la myosite à inclusions des maladies auto-immunes « classiques », c’est l’importance du processus de dégénérescence cellulaire : à l’intérieur des cellules musculaires, des protéines anormales s’accumulent de façon progressive, indépendamment – au moins en partie – de l’attaque immunitaire. Ce mécanisme rappelle ce qui se passe dans certaines maladies neurodégénératives comme la maladie d’Alzheimer, où des protéines mal repliées s’accumulent dans les cellules nerveuses. C’est pourquoi certains chercheurs parlent de myosite à inclusions comme d’une maladie à la fois « inflammatoire » et « dégénérative » – une dualité qui explique pourquoi calmer uniquement l’inflammation ne suffit pas à stopper la maladie.

Quelle est la différence entre la myosite à inclusions et les autres myopathies inflammatoires ?

Les principales maladies musculaires inflammatoires – polymyosite, dermatomyosite et myosite à inclusions – partagent une inflammation des muscles, mais diffèrent sur presque tout le reste : l’âge de début, les muscles touchés, la présence ou non de symptômes cutanés, la réponse aux traitements et l’évolution. La myosite à inclusions se distingue notamment par sa résistance aux médicaments et son schéma d’atteinte musculaire caractéristique.

Les myopathies inflammatoires forment un groupe de maladies qui ont en commun une inflammation du tissu musculaire provoquée par le système immunitaire. Les trois formes principales sont la polymyosite, la dermatomyosite et la myosite à inclusions (ou myosite à corps d’inclusion). Elles partagent la même grande famille, mais leurs différences sont cliniquement importantes.

Comparaison structurée

  • Âge de début : la dermatomyosite et la polymyosite peuvent toucher toutes les tranches d’âge, y compris les enfants ; la myosite à inclusions survient presque exclusivement après 50 ans.
  • Muscles touchés : la polymyosite et la dermatomyosite affectent surtout les muscles proches du tronc (épaules, hanches) de façon symétrique ; la myosite à inclusions touche de façon sélective et souvent asymétrique les muscles de la cuisse et des avant-bras.
  • Symptômes cutanés : la dermatomyosite s’accompagne de manifestations cutanées caractéristiques (rougeurs sur le visage, les mains) ; les deux autres formes n’en ont pas.
  • Réponse aux traitements : la polymyosite et la dermatomyosite répondent généralement bien aux corticoïdes et immunosuppresseurs ; la myosite à inclusions y est résistante.
  • Mécanisme : la myosite à inclusions combine inflammation et dégénérescence cellulaire (accumulation de protéines anormales) ; les deux autres sont principalement inflammatoires.

Ces différences ne sont pas que théoriques : elles changent fondamentalement la prise en charge. Un patient traité pour une polymyosite présumée qui ne répond pas aux médicaments doit faire l’objet d’une réévaluation diagnostique, car il pourrait s’agir d’une myosite à inclusions mal diagnostiquée.

Voir aussi

Notions générales

Anatomie

Abandonner les modifications ?

Vos modifications ne sont pas encore enregistrées.