
Cookies et contenus externes

Nous avons besoin des cookies nécessaires pour que le site fonctionne ; ils sont toujours actifs. Tout le reste ne se charge que si vous y consentez ou si vous l’ouvrez vous-même. Vous pouvez modifier votre choix à tout moment sous « Paramètres des cookies » dans le pied de page ; pour en savoir plus, consultez la Déclaration de protection des données.

Contenus d’autres fournisseurs, par exemple la carte d’un point de contact ou un contenu audio. Lors du chargement, le fournisseur apprend votre adresse IP et peut placer ses propres cookies.

neomedis

Langue

neomedis
Contenu médicalement correct ?

À mon avis, l’article actuel est médicalement correct. Je peux proposer des corrections au texte à tout moment par la suite. Si d’autres professionnels de la santé modifient le texte après mon approbation, j’en suis automatiquement informé par e-mail.

Diagnosticsnomed 32390006wikidata Q1495797Q535876icd-10 E23.0

Panhypopituitarisme

Insuffisance hypophysaire globaleInsuffisance antéhypophysaire globaleDéficit hypophysaire globalPan-hypopituitarismeInsuffisance hypophysaire totale

Quand un seul organe peut tout dérégler

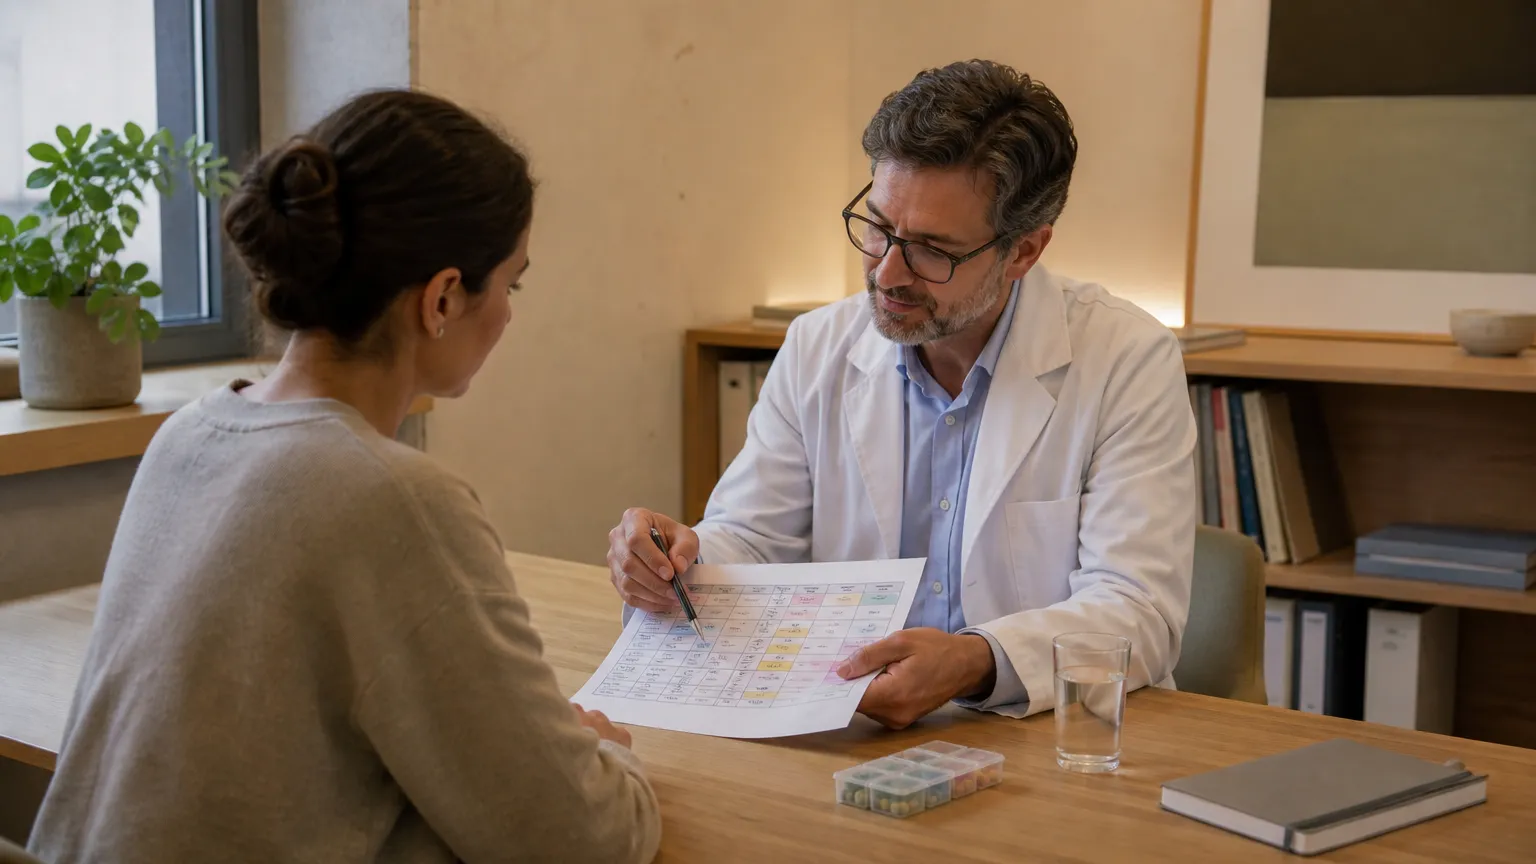
Un patient adulte et un médecin examinent ensemble un plan de médication imprimé à un bureau de consultation, illustrant la gestion complexe du traitement hormonal substitutif dans le contexte d’un panhypopituitarisme.

Vous êtes épuisé, vous avez constamment froid et votre libido a disparu – ces signes semblent sans lien, pourtant ils peuvent venir d’une seule source. Tension basse, règles absentes, croissance ralentie chez l’enfant : une seule glande, lorsqu’elle s’arrête, peut déséquilibrer tout l’organisme. Qu’est-ce qui peut ainsi faire taire plusieurs fonctions vitales à la fois ?

Créé avec l’intelligence artificielle. Ouvert à la vérification par des professionnels de la santé

Table des matières
Table des matières

Un matin, se lever demande un effort inhabituel. La fatigue s’installe, la mémoire flanche, la libido disparaît – et pourtant, les examens habituels ne révèlent rien d’alarmant. Ce tableau, diffus et difficile à nommer, peut avoir une origine unique et centrale : une glande hypophyse qui ne remplit plus son rôle de chef d’orchestre hormonal.

L’hypophyse est une structure de la taille d’un pois logée à la base du cerveau. Elle commande la thyroïde, les glandes surrénales, les gonades et la croissance. Quand elle cesse de fonctionner dans sa globalité – c’est ce qu’on appelle un panhypopituitarisme – c’est l’ensemble de ces systèmes qui se dérègle simultanément, souvent de façon progressive et silencieuse.

Un irrtum très répandu consiste à penser que ce type d’atteinte touche uniquement les personnes ayant une tumeur cérébrale connue. En réalité, un traumatisme crânien – même sans hospitalisation prolongée – ou une hémorragie grave lors d’un accouchement peuvent endommager l’hypophyse des années avant que les premiers signes n’apparaissent.

Ce décalage entre la cause et les symptômes est précisément ce qui rend ce diagnostic si difficile à poser : le corps compense longtemps, jusqu’au moment où il ne le peut plus.

Points de contact qui peuvent vous aider

Ce sujet est ouvert aux points de contact comme les cabinets, les pharmacies ou les cliniques. Devenez un point de contact qui apparaît ici.

Symptômes et signes

La fatigue profonde domine le tableau clinique et touche la grande majorité des personnes atteintes – elle reflète la chute combinée du cortisol et des hormones thyroïdiennes. À côté de ce symptôme central, des anomalies biologiques comme une baisse du sodium sanguin peuvent s’installer discrètement et n’être détectées que lors d’analyses de laboratoire.

Causes et facteurs de risque

Les tumeurs hypophysaires représentent la cause la plus fréquente, mais des événements ponctuels comme un traumatisme crânien ou une hémorragie obstétricale sévère peuvent également détruire le tissu glandulaire – parfois sans que le lien soit fait immédiatement.

Traitement

La prise en charge repose sur la substitution des hormones que l’hypophyse ne stimule plus : des corticoïdes en priorité absolue pour prévenir une crise surrénalienne, puis des hormones thyroïdiennes, et selon les besoins individuels, des hormones sexuelles ou de croissance.

Complications possibles

Sans traitement, le panhypopituitarisme peut évoluer vers des complications graves – d’une fragilité osseuse progressive jusqu’au coma myxœdémateux, une urgence vitale liée à une hypothyroïdie secondaire non traitée.

C’est quoi le panhypopituitarisme ?

Le panhypopituitarisme est une condition dans laquelle l’hypophyse – une petite glande située à la base du cerveau – ne produit plus suffisamment de plusieurs hormones à la fois. Ces hormones contrôlent des fonctions essentielles comme la croissance, le métabolisme, la reproduction et la réponse au stress.
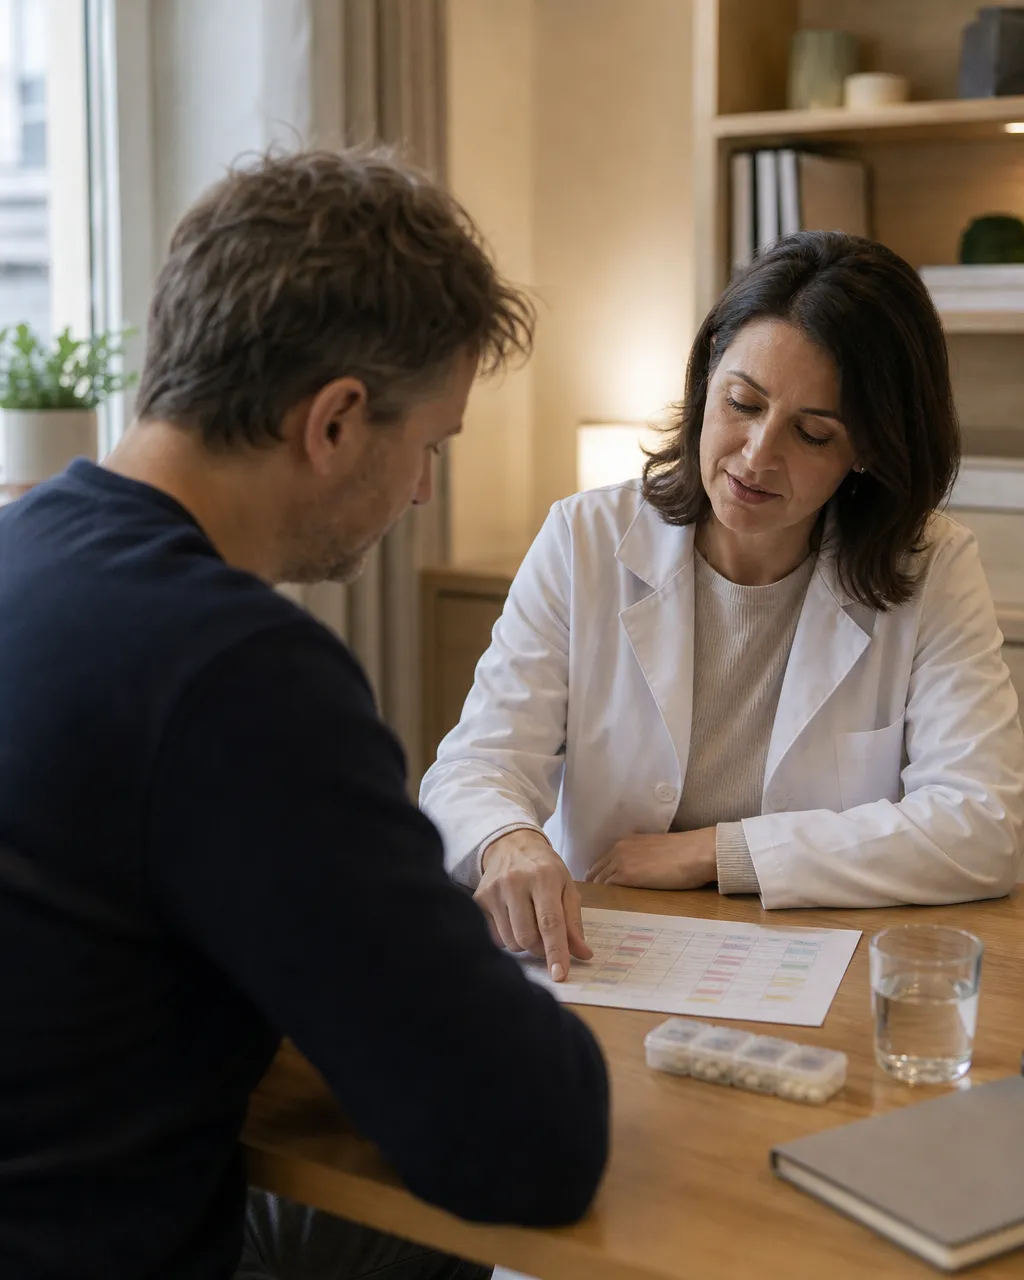
Un patient adulte et un médecin examinent ensemble un plan de médication imprimé à un bureau de consultation, illustrant la gestion complexe d’un traitement hormonal substitutif dans le contexte d’un panhypopituitarisme.

Au fond du crâne, juste sous le cerveau, se trouve une glande de la taille d’un pois : l’hypophyse. Malgré sa petite taille, elle occupe un rôle de chef d’orchestre hormonal. Elle envoie des signaux à d’autres glandes – thyroïde, glandes surrénales, ovaires ou testicules – pour leur indiquer quand et combien produire. Quand l’hypophyse fonctionne mal, c’est toute cette chaîne de commande qui se dérègle.

Dans le cas du panhypopituitarisme, ce ne sont pas un ou deux signaux qui manquent, mais la majorité ou la totalité des hormones que l’hypophyse devrait produire. Le préfixe « pan » vient du grec et signifie « tout » – ce qui reflète bien l’étendue du déficit. En pratique, cela signifie que plusieurs systèmes du corps reçoivent simultanément des instructions insuffisantes ou absentes.

Il existe une distinction importante : le terme « insuffisance hypophysaire globale » désigne la même réalité médicale. On distingue généralement l’atteinte de la partie antérieure de l’hypophyse (qui produit la majorité des hormones) de celle de la partie postérieure (qui régule notamment l’équilibre hydrique). Le panhypopituitarisme concerne en premier lieu la partie antérieure, parfois les deux.

Ce que contrôle concrètement l’hypophyse

L’hypophyse antérieure produit six types d’hormones principales : celles qui stimulent la thyroïde, les glandes surrénales, les ovaires ou testicules, la croissance, la production de lait et la régulation de la pigmentation. Quand toutes ces fonctions sont touchées en même temps, les symptômes peuvent être très variés et peu spécifiques – ce qui rend souvent le diagnostic difficile à poser rapidement.

Quelles sont les causes du panhypopituitarisme ?

Les causes les plus fréquentes sont les tumeurs de la région hypophysaire, les séquelles d’une chirurgie ou d’une radiothérapie dans cette zone, et certaines lésions cérébrales. Plus rarement, des maladies inflammatoires, des infections ou des causes génétiques sont en jeu.

L’hypophyse peut être endommagée de plusieurs façons. La cause la plus documentée est la présence d’une tumeur bénigne appelée adénome hypophysaire : en grossissant, elle comprime le tissu hypophysaire sain et réduit sa capacité à produire des hormones. Ces tumeurs ne sont pas cancéreuses dans la grande majorité des cas, mais leur localisation en fait un problème fonctionnel sérieux.

Les traitements dirigés contre ces tumeurs peuvent eux-mêmes devenir une cause du problème : la chirurgie de la région hypophysaire ou la radiothérapie crânienne peuvent endommager les cellules productrices d’hormones. C’est ce qu’on appelle une cause iatrogène – c’est-à-dire liée à un traitement médical. Un traumatisme crânien grave peut également léser l’hypophyse directement, et les études publiées suggèrent que ce mécanisme est sous-estimé.

D’autres causes moins fréquentes incluent :

  • Les maladies infiltrantes comme la sarcoïdose ou l’histiocytose, qui déposent des cellules anormales dans la glande
  • Certaines infections (méningite, tuberculose) atteignant la base du crâne
  • Le syndrome de Sheehan – une nécrose de l’hypophyse survenant après une hémorragie grave lors d’un accouchement
  • Des causes génétiques, plus rares, présentes dès la naissance
  • Des maladies auto-immunes où le système de défense de l’organisme attaque par erreur l’hypophyse

Ce qui est souvent mal compris : la cause et le moment du diagnostic

Un déphasage fréquent existe entre le moment où la cause agit et celui où le déficit hormonal devient visible. Une tumeur peut comprimer progressivement l’hypophyse pendant des mois ou des années avant que des symptômes apparaissent. De même, une radiothérapie peut provoquer un déficit hormonal des années après la fin du traitement – ce qui nécessite un suivi régulier à long terme après tout traitement dans cette région.

Comment reconnaît-on un panhypopituitarisme ?

Le panhypopituitarisme se manifeste rarement de façon soudaine. Le plus souvent, il s’installe progressivement avec des signes vagues comme une fatigue persistante, une prise de poids, une perte de libido ou une intolérance au froid. Ces symptômes sont souvent attribués à d’autres causes, ce qui retarde le diagnostic.

La difficulté avec le panhypopituitarisme est que ses signes ressemblent à beaucoup d’autres conditions courantes : surmenage, dépression, hypothyroïdie isolée, troubles gynécologiques. Il n’y a pas de signe unique et évident qui orienterait immédiatement vers l’hypophyse. Ce qui doit attirer l’attention, c’est la combinaison de plusieurs symptômes touchant différents systèmes en même temps.

La fatigue est souvent le premier motif de consultation. Mais une fatigue liée à un déficit hypophysaire est généralement résistante au repos, accompagnée d’une sensation de froid, d’un ralentissement général et parfois d’une prise de poids sans changement d’alimentation. Chez les femmes en âge de procréer, l’arrêt des règles (en dehors d’une grossesse) est un signal qui mérite toujours une évaluation hormonale.

Chez les hommes, une diminution marquée de la libido, des troubles de l’érection ou une réduction du volume des testicules peuvent être des indices. Chez l’enfant, un retard de croissance inexpliqué peut être le premier signe d’un déficit en hormone de croissance lié à l’hypophyse.

Le schéma typique de présentation

Les médecins spécialisés décrivent souvent une présentation en couches : les symptômes thyroïdiens (fatigue, froid, lenteur) arrivent en premier, puis les symptômes liés aux hormones sexuelles (troubles du désir, règles absentes), puis les signes d’insuffisance surrénalienne (fatigue extrême, nausées, hypotension). Ce tableau progressif est caractéristique mais n’est pas universel – certaines personnes présentent d’emblée plusieurs déficits simultanés, notamment après une cause brutale comme un traumatisme ou une hémorragie.

Sondage

Que faites-vous pour prendre soin de votre équilibre hormonal ?

Le vote est entièrement anonyme.

Quels sont les symptômes d’une insuffisance hypophysaire globale ?

Les symptômes dépendent de quelles hormones manquent. On retrouve souvent une fatigue profonde, une intolérance au froid, une prise de poids, une baisse du désir sexuel, des troubles de la mémoire et une peau sèche. Certains déficits peuvent provoquer une urgence médicale s’ils ne sont pas traités.

Chaque hormone manquante crée ses propres effets. C’est pourquoi le tableau clinique du panhypopituitarisme peut sembler très disparate d’une personne à l’autre. En comprenant ce que fait chaque hormone, les symptômes deviennent plus logiques.

Déficit en hormone stimulant la thyroïde (TSH) : la thyroïde reçoit moins de signal et produit moins d’hormones thyroïdiennes. Le résultat ressemble à une hypothyroïdie : fatigue, frilosité, prise de poids, ralentissement du transit, peau sèche, humeur dépressive.

Déficit en hormone stimulant les glandes surrénales (ACTH) : les surrénales produisent moins de cortisol, une hormone indispensable à la gestion du stress et au maintien de la pression artérielle. C’est le déficit le plus potentiellement dangereux : une fatigue extrême, des nausées, une pression artérielle basse et, dans les situations de stress intense, une crise surrénalienne qui engage le pronostic vital.

Déficit en hormones sexuelles (LH et FSH) : chez la femme, arrêt des règles, bouffées de chaleur, sécheresse vaginale, infertilité. Chez l’homme, baisse de la libido, troubles de l’érection, réduction de la pilosité et de la masse musculaire.

Déficit en hormone de croissance (GH) : chez l’enfant, retard de croissance. Chez l’adulte, fatigue, diminution de la masse musculaire, augmentation de la masse grasse, altération de la qualité de vie.

Le déficit en cortisol : priorité absolue

Parmi tous ces déficits, celui en cortisol mérite une attention particulière. Le cortisol est l’hormone que le corps mobilise lors de tout stress physique – infection, opération, blessure grave. Sans cortisol en quantité suffisante, le corps ne peut pas faire face à ces situations. Une personne traitée pour insuffisance surrénalienne doit savoir adapter sa dose en cas de maladie, et son entourage doit connaître les signes d’une crise : confusion, vomissements, effondrement de la pression artérielle.

Comment diagnostique-t-on un panhypopituitarisme ?

Le diagnostic repose sur des analyses de sang mesurant les niveaux des différentes hormones, complétées par des tests de stimulation qui évaluent la capacité de l’hypophyse à réagir. Une imagerie par résonance magnétique (IRM) de la région hypophysaire est également réalisée pour identifier une éventuelle cause structurelle.

Diagnostiquer un panhypopituitarisme demande une approche en deux temps : confirmer que les déficits hormonaux existent, puis comprendre pourquoi. Un simple bilan sanguin de base ne suffit souvent pas – il faut des dosages hormonaux spécifiques, parfois réalisés à différentes heures de la journée, car certaines hormones varient naturellement selon les cycles journaliers.

Le bilan de première intention comprend généralement le dosage des hormones thyroïdiennes (T4 libre et TSH), du cortisol matinal, des hormones sexuelles (LH, FSH, testostérone ou œstradiol selon le sexe) et du facteur de croissance IGF-1 (qui reflète indirectement la production d’hormone de croissance). Un taux bas ne suffit pas toujours à confirmer le diagnostic – il faut aussi vérifier que l’hypophyse ne réagit pas correctement quand on la stimule.

C’est là qu’interviennent les tests de stimulation, réalisés en milieu hospitalier. Le plus connu est le test de tolérance à l’insuline : on provoque brièvement une baisse de la glycémie (le taux de sucre dans le sang), ce qui devrait normalement déclencher une forte réponse en cortisol et en hormone de croissance. Si cette réponse est absente ou insuffisante, cela confirme le déficit.

L’IRM : trouver la cause

Une fois les déficits confirmés biologiquement, une IRM de la région hypophysaire (la selle turcique et les structures voisines) est indispensable. Elle permet de détecter une tumeur, une anomalie anatomique, des séquelles d’un ancien traitement ou d’autres lésions. Cette imagerie guide non seulement le diagnostic, mais aussi les décisions thérapeutiques. L’IRM hypophysaire est un examen disponible dans les hôpitaux universitaires et les centres de radiologie spécialisés en Suisse.

Le panhypopituitarisme peut-il se guérir ?

Dans la plupart des cas, le panhypopituitarisme n’est pas guérissable au sens strict du terme. Quand des cellules hypophysaires sont endommagées de façon permanente, elles ne se régénèrent pas. Cependant, avec un traitement substitutif bien ajusté, il est possible de compenser les hormones manquantes et de mener une vie normale.

La question de la guérison dépend étroitement de la cause. Si le déficit hypophysaire est lié à une tumeur encore présente, traiter la tumeur peut, dans certains cas, permettre à l’hypophyse de récupérer une partie de sa fonction – mais ce n’est pas garanti et dépend de l’étendue des dommages. Si la cause a été une chirurgie, une radiothérapie ou un traumatisme qui a détruit du tissu hypophysaire, cette perte est en règle générale définitive.

Il existe toutefois des situations plus favorables. Certains déficits apparus transitoirement – par exemple après une inflammation aiguë ou une compression légère – peuvent se résorber spontanément ou après traitement de la cause. C’est pourquoi le suivi endocrinologique inclut des réévaluations périodiques : pour certaines personnes, une hormone précédemment déficitaire peut redevenir suffisante.

Il est utile de distinguer deux notions souvent confondues : guérir (l’hypophyse retrouve sa fonction) et compenser (le corps reçoit les hormones qu’il n’est plus capable de produire lui-même). Dans le panhypopituitarisme établi, l’objectif réaliste est la compensation – et les traitements actuels permettent de le faire avec une bonne précision.

Ce que la recherche explore

Des travaux de recherche s’intéressent à la régénération des cellules hypophysaires et à de nouvelles modalités de traitement, mais ces approches n’ont pas encore d’application clinique établie. Pour les personnes vivant avec un panhypopituitarisme aujourd’hui, le traitement substitutif reste la référence validée par les sociétés endocrinologiques internationales.

Quel traitement existe pour le panhypopituitarisme ?

Le traitement consiste à remplacer les hormones que l’hypophyse ne produit plus, en utilisant des médicaments qui imitent leur action. Chaque déficit est compensé séparément : hormones thyroïdiennes, cortisol, hormones sexuelles et parfois hormone de croissance. La dose est ajustée individuellement selon les besoins.

Le principe du traitement est simple à comprendre : ce que l’hypophyse ne commande plus, on l’apporte directement. En pratique, cela signifie prendre des médicaments qui remplacent les hormones en bout de chaîne – celles qui agissent sur les organes – plutôt que celles produites par l’hypophyse elle-même, qui seraient difficiles à administrer de façon stable au quotidien.

Insuffisance thyroïdienne : compensée par la lévothyroxine, une hormone thyroïdienne de synthèse prise le matin à jeun. Le dosage est adapté aux analyses de sang et aux symptômes.

Insuffisance surrénalienne : compensée par l’hydrocortisone (ou parfois la prednisolone), un corticoïde qui remplace le cortisol manquant. C’est la substitution la plus délicate à gérer, car les besoins varient selon le stress physique : une dose de base en temps ordinaire, une dose majorée en cas de maladie ou d’opération.

Déficit en hormones sexuelles : chez la femme, un traitement hormonal substitutif (œstrogènes et progestérone) peut être proposé selon l’âge et la situation. Chez l’homme, la testostérone est administrée sous forme d’injection, de gel ou de patch. Si une grossesse est souhaitée, un traitement spécifique par gonadotrophines (hormones stimulant les ovaires ou les testicules) peut être envisagé.

Déficit en hormone de croissance : chez l’enfant, le traitement par hormone de croissance est systématiquement proposé et remboursé en Suisse selon des critères précis. Chez l’adulte, la décision est plus individualisée et tient compte de la qualité de vie, des facteurs de risque cardiovasculaires et des bénéfices attendus.

L’ordre des substitutions compte

Un point technique important : dans une insuffisance hypophysaire globale, on commence toujours par corriger le déficit en cortisol avant celui en hormones thyroïdiennes. Initier un traitement thyroïdien chez quelqu’un dont l’insuffisance surrénalienne n’est pas encore compensée peut précipiter une crise dangereuse. C’est une des raisons pour lesquelles ce traitement doit être initié et suivi par un endocrinologue.

Doit-on prendre des médicaments à vie avec un panhypopituitarisme ?

Dans la majorité des cas, oui. Quand les cellules hypophysaires sont définitivement endommagées, les hormones manquantes doivent être remplacées en continu. Arrêter le traitement sans avis médical peut avoir des conséquences graves, notamment pour la substitution en cortisol.

Pour la plupart des personnes atteintes de panhypopituitarisme, le traitement s’inscrit dans la durée – souvent pour toute la vie. Cette réalité peut sembler lourde au premier abord, mais elle est comparable à d’autres conditions chroniques bien connues comme le diabète de type 1 ou l’hypothyroïdie : avec un traitement bien ajusté, la vie quotidienne n’est pas fondamentalement limitée.

Il existe cependant des nuances importantes selon le type de déficit :

  • La substitution en cortisol (insuffisance surrénalienne) est généralement considérée comme indispensable à vie dès qu’elle est établie – son arrêt brutal peut entraîner une urgence vitale.
  • La substitution thyroïdienne est aussi habituellement maintenue à long terme, avec des ajustements de dose selon les analyses.
  • La substitution en hormones sexuelles peut être réévaluée selon l’âge, notamment au moment de la ménopause naturelle chez la femme.
  • La substitution en hormone de croissance est parfois discontinuée à l’âge adulte après une réévaluation des bénéfices et des risques.

Des réévaluations périodiques permettent de vérifier que les doses sont toujours adéquates et d’ajuster si les besoins évoluent – par exemple lors d’une grossesse, d’une prise de poids significative ou d’une maladie intercurrente.

Ce qui ne doit jamais être arrêté seul

Le risque principal vient d’une interruption non contrôlée de la substitution en cortisol. Si une personne cesse ce traitement brutalement – pour n’importe quelle raison, y compris un simple oubli prolongé ou une maladie qui empêche de prendre les comprimés –, elle peut développer une insuffisance surrénalienne aiguë. Cette situation nécessite une injection d’urgence d’hydrocortisone et une prise en charge hospitalière immédiate. C’est pourquoi les personnes traitées reçoivent généralement une trousse d’urgence et des instructions claires.

Le panhypopituitarisme est-il dangereux si non traité ?

Oui, un panhypopituitarisme non traité peut engager le pronostic vital. L’absence de cortisol en particulier – lors d’une maladie aiguë ou d’un stress physique intense – peut provoquer une crise potentiellement fatale. Un diagnostic tardif ou un traitement insuffisant expose à des complications sérieuses.

Le danger du panhypopituitarisme non traité vient principalement du déficit en cortisol. Cette hormone est indispensable au fonctionnement normal du système cardiovasculaire et à la réponse de l’organisme à tout stress physique. Sans elle, une infection banale, une opération ou même un traumatisme mineur peut déclencher une chute de pression artérielle, une désorientation et une défaillance organique. C’est ce qu’on appelle une crise surrénalienne ou choc surrénalien – une urgence médicale qui nécessite une injection immédiate de corticoïdes.

Au-delà de cette urgence, un déficit hormonal prolongé non traité entraîne des complications à plus long terme :

  • Insuffisance thyroïdienne non compensée : risque de ralentissement sévère des fonctions métaboliques (coma myxœdémateux dans les cas extrêmes, bien que rare)
  • Déficit prolongé en hormones sexuelles : perte osseuse (ostéoporose), risque cardiovasculaire accru, altération de la qualité de vie
  • Déficit en hormone de croissance chez l’enfant non traité : retard de croissance irréversible
  • Fatigue chronique profonde, difficultés cognitives, isolement social

Il faut également souligner que le panhypopituitarisme non diagnostiqué est associé à une mortalité accrue dans les études épidémiologiques, notamment par complications cardiovasculaires et infectieuses.

Le danger lors des situations de stress : un risque souvent sous-estimé

Même une personne correctement traitée doit adapter sa dose de cortisol lors de certaines situations : fièvre élevée, vomissements, intervention chirurgicale ou accident. Si ce principe de « règle des jours de maladie » n’est pas connu ou appliqué, même un traitement bien établi peut devenir insuffisant au mauvais moment. C’est pourquoi l’éducation thérapeutique – savoir quoi faire en cas de problème – fait partie intégrante de la prise en charge.

Peut-on avoir une vie normale avec un panhypopituitarisme ?

Oui, dans la grande majorité des cas. Avec un traitement substitutif bien ajusté et un suivi régulier, la plupart des personnes atteintes de panhypopituitarisme mènent une vie active et épanouie. Certaines adaptations sont nécessaires, notamment en cas de maladie aiguë, mais elles deviennent rapidement des réflexes.

La vie avec un panhypopituitarisme traité ressemble, pour beaucoup de personnes, à celle de n’importe qui suivi pour une maladie chronique bien équilibrée. Les contraintes principales sont la régularité dans la prise des médicaments, les contrôles biologiques périodiques et la vigilance lors de certaines situations.

Travailler, avoir des enfants, pratiquer un sport ou voyager sont des projets tout à fait accessibles avec un panhypopituitarisme bien pris en charge. Certains ajustements pratiques méritent cependant d’être anticipés :

  • Voyager avec les médicaments en quantité suffisante et une ordonnance traduite si nécessaire
  • Informer les médecins, dentistes ou anesthésistes de l’insuffisance surrénalienne avant toute intervention
  • Avoir une trousse d’urgence (ampoule d’hydrocortisone injectable) à disposition et savoir s’en servir
  • Connaître les signes d’une décompensation et agir rapidement

La qualité de vie dépend beaucoup de la qualité du traitement substitutif. Un dosage insuffisant de l’une ou l’autre hormone peut entretenir une fatigue, des difficultés de concentration ou un état dépressif qui se normalisent une fois les ajustements faits. C’est pourquoi un suivi endocrinologique actif, et non seulement de maintenance, est précieux – les besoins évoluent au fil du temps.

Le rôle de l’entourage et de l’éducation thérapeutique

En Suisse, les programmes d’éducation thérapeutique existent dans plusieurs hôpitaux universitaires et centres endocrinologiques. Ils aident les personnes concernées – et leurs proches – à comprendre les mécanismes du traitement, à gérer les urgences potentielles et à adapter les doses selon les situations de la vie courante. Une personne bien informée gère son traitement avec plus de sérénité et prend de meilleures décisions au quotidien.

Voir aussi

Notions générales

Panhypopituitarisme d’origine génétique

Le panhypopituitarisme – ou insuffisance hypophysaire globale – désigne une situation dans laquelle l’hypophyse ne produit plus suffisamment de plusieurs hormones essentielles. Dans la majorité des cas, cette défaillance survient au cours de la vie, souvent à la suite d’une tumeur, d’une intervention chirurgicale ou d’un traumatisme.

Dans un nombre plus limité de cas, la cause est d’ordre génétique : une variation héréditaire ou survenue spontanément dans un gène perturbe le développement ou le fonctionnement de l’hypophyse dès la naissance, voire avant. Cette perspective modifie plusieurs aspects – notamment le moment du diagnostic, la nécessité d’explorer la famille et les implications pour d’éventuels enfants. Les principes du traitement hormonal substitutif restent toutefois les mêmes, quelle que soit la cause.

Le panhypopituitarisme peut-il être héréditaire ?

Oui, dans certains cas, le panhypopituitarisme a une cause génétique. Cela signifie qu’une variation dans un gène – transmise par un parent ou apparue spontanément – perturbe le développement ou le fonctionnement de l’hypophyse. Cette forme est moins fréquente que les formes acquises, mais elle est bien documentée.

L’hypophyse est une petite glande située à la base du cerveau qui coordonne la production de nombreuses hormones dans le corps. Son développement, pendant la vie fœtale, est orchestré par une série de gènes précis. Si l’un de ces gènes porte une variation pathologique, l’hypophyse peut se former de façon incomplète ou ne pas fonctionner correctement – ce qui peut mener à un déficit de plusieurs hormones simultanément, c’est-à-dire à un panhypopituitarisme.

Cette forme génétique peut être héréditaire : la variation est alors transmise d’un parent à l’enfant selon différents modes de transmission (voir le bloc sur le risque familial). Mais elle peut aussi survenir pour la première fois dans une famille, sans antécédent connu – on parle alors de variation de novo, qui n’était présente ni chez la mère ni chez le père.

Un point important à comprendre : le fait qu’une cause soit génétique ne signifie pas que la maladie était inévitable dès la conception dans tous les cas. Certaines variations génétiques entraînent systématiquement un déficit hormonal, d’autres seulement dans certaines conditions. La génétique constitue ici le terrain, pas toujours une fatalité absolue.

Ce qui distingue la forme génétique des autres formes

Dans les formes acquises – les plus courantes –, l’hypophyse était normale à la naissance et a été endommagée plus tard (tumeur, chirurgie, rayonnement, traumatisme crânien, etc.). Dans la forme génétique, le problème est présent dès le début du développement. Cela explique pourquoi les symptômes apparaissent souvent dès l’enfance, parfois dès la période néonatale, et pourquoi le tableau clinique peut s’accompagner d’autres anomalies du développement – comme des malformations de la ligne médiane du cerveau ou du visage – qui orientent le médecin vers une cause génétique.

Quels gènes sont impliqués dans le panhypopituitarisme génétique ?

Plusieurs gènes jouent un rôle dans le développement de l’hypophyse. Des variations dans des gènes comme PROP1, POU1F1, HESX1 ou LHX3 peuvent perturber la formation de cette glande et provoquer un déficit de plusieurs hormones. Les causes génétiques restent variées et toutes ne sont pas encore identifiées.

Le développement de l’hypophyse fait intervenir une cascade de gènes qui agissent comme des « chefs de chantier » – ils donnent les instructions pour que les bonnes cellules se forment au bon endroit et au bon moment. Lorsque l’un de ces gènes est altéré, tout ou partie de cette construction peut être compromise.

Parmi les gènes les mieux documentés dans la littérature scientifique figurent :

  • PROP1 : l’une des causes génétiques les plus fréquentes de déficit hypophysaire combiné – il intervient dans la différenciation de plusieurs types de cellules productrices d’hormones.
  • POU1F1 (anciennement appelé PIT1) : impliqué dans la production de l’hormone de croissance, de la prolactine et de la TSH (l’hormone qui stimule la thyroïde).
  • HESX1 : associé à des malformations de la ligne médiane du cerveau, parfois dans le cadre d’un syndrome appelé dysplasie septo-optique.
  • LHX3 et LHX4 : leur altération peut provoquer des déficits hormonaux multiples, parfois associés à des anomalies de la colonne cervicale ou de l’ouïe.
  • SOX2, SOX3 : liés à des anomalies du développement cérébral plus larges, dont l’hypophyse fait partie.

Cette liste n’est pas exhaustive. Les progrès du séquençage génétique ont permis d’identifier de nouveaux gènes impliqués ces dernières années, et une proportion non négligeable de cas génétiques reste aujourd’hui sans cause moléculaire identifiée malgré les tests disponibles.

Ce que la connaissance du gène en cause change concrètement

Identifier le gène responsable n’est pas seulement une question académique. Cela permet d’anticiper quels déficits hormonaux sont susceptibles d’apparaître avec le temps (certains gènes sont associés à des déficits qui s’aggravent progressivement), d’orienter la surveillance, et de proposer un conseil génétique à la famille. Dans certains cas, la découverte d’une variation dans un gène précis amène à rechercher d’autres anomalies associées – par exemple au niveau des yeux, du cerveau ou de l’audition.

Comment sait-on si mon panhypopituitarisme a une cause génétique ?

L’origine génétique est suspectée notamment lorsque les symptômes sont apparus tôt dans l’enfance, qu’il n’existe pas de cause acquise évidente (tumeur, traumatisme, etc.) ou qu’il y a des antécédents familiaux. Une analyse génétique – souvent un séquençage de l’ADN – permet de confirmer ou d’infirmer cette hypothèse.

Le chemin vers un diagnostic génétique commence généralement par un faisceau d’indices cliniques. Le médecin – souvent un endocrinologue spécialisé ou un pédiatre endocrinologue – va reconstituer l’histoire de la maladie et rechercher des éléments orienteurs.

Signes qui orientent vers une cause génétique

  • Apparition des premiers symptômes dans l’enfance ou la petite enfance (retard de croissance, jaunisse prolongée du nouveau-né, hypoglycémies inexpliquées)
  • Absence de cause acquise identifiable – pas de tumeur à l’imagerie, pas de notion de traumatisme crânien ou de chirurgie cérébrale
  • Présence d’autres anomalies du développement (malformations de la ligne médiane du visage ou du cerveau, anomalies oculaires, absence du septum pellucidum à l’IRM)
  • Antécédents familiaux de déficit hormonal ou de petite taille inexpliquée
  • Hypophyse de petite taille, ectopique (déplacée) ou absente à l’imagerie par résonance magnétique (IRM) du cerveau

Lorsque ces éléments sont réunis, une analyse génétique est proposée. En Suisse, ce type d’investigation est réalisé dans des centres spécialisés – souvent des hôpitaux universitaires avec une unité d’endocrinologie pédiatrique ou adulte, et un service de génétique médicale. Le test le plus couramment utilisé aujourd’hui est le séquençage d’un panel de gènes connus pour être impliqués dans le développement hypophysaire, ou parfois un séquençage plus large de l’ensemble du génome codant (exome).

Il faut savoir qu’un résultat négatif – c’est-à-dire aucune variation identifiée – n’exclut pas formellement une cause génétique : certaines variations échappent encore aux technologies actuelles, et de nouveaux gènes sont régulièrement décrits dans la littérature.

Si un parent a un panhypopituitarisme génétique, ses enfants risquent-ils d’en avoir un aussi ?

Le risque pour les enfants dépend du mode de transmission du gène en cause. Dans certains cas, le risque est de 50 % à chaque grossesse ; dans d’autres, il est plus faible. Un conseil génétique permet d’évaluer la situation familiale précisément et d’envisager les options disponibles.

Le risque de transmission dépend avant tout de la façon dont la variation génétique se transmet – ce que les généticiens appellent le « mode de transmission ». Il en existe plusieurs, et chacun implique un niveau de risque différent pour les enfants.

Les principaux modes de transmission

  • Transmission autosomique dominante : une seule copie du gène altéré suffit à provoquer la maladie. Si un parent est porteur, chaque enfant a en théorie une chance sur deux d’hériter de cette variation. C’est le cas par exemple pour certaines variations dans les gènes LHX4 ou HESX1.
  • Transmission autosomique récessive : deux copies altérées du gène sont nécessaires. Les parents peuvent être porteurs sans être malades eux-mêmes. Si les deux parents sont porteurs, le risque est de 25 % à chaque grossesse. Certaines variations dans PROP1 ou LHX3 suivent ce mode.
  • Transmission liée à l’X : la variation se trouve sur le chromosome X. Les garçons sont plus souvent atteints que les filles. Certaines variations dans SOX3 en sont un exemple.
  • Variation de novo : la variation est apparue pour la première fois chez l’enfant atteint, sans être transmise par un parent. Dans ce cas, le risque pour la fratrie et les futurs enfants est généralement faible – mais pas nul.

Ces probabilités sont des moyennes statistiques, pas des certitudes. Deux enfants d’une même famille avec le même gène altéré peuvent présenter des symptômes très différents – parfois l’un est sévèrement atteint, l’autre beaucoup moins. Cette variabilité, même au sein d’une famille, est bien documentée dans la littérature médicale et s’explique notamment par d’autres facteurs génétiques et environnementaux qui interagissent.

En Suisse, une consultation de conseil génétique – disponible dans les hôpitaux universitaires de Genève, Lausanne, Berne, Bâle ou Zurich – permet d’analyser la situation familiale spécifique, d’expliquer les risques de façon personnalisée et de discuter des options comme le diagnostic prénatal ou le diagnostic préimplantatoire, si une grossesse est envisagée.

Le panhypopituitarisme génétique se traite-t-il différemment de la forme acquise ?

Sur le fond, le traitement repose sur les mêmes principes : remplacer les hormones manquantes par des substituts médicamenteux. Mais la forme génétique implique souvent une prise en charge plus précoce, une surveillance à plus long terme et une attention particulière aux déficits qui peuvent évoluer avec le temps.

Quelle que soit la cause – génétique ou acquise –, l’hypophyse déficiente ne peut pas être « réparée ». Le traitement du panhypopituitarisme consiste donc à compenser les hormones que l’hypophyse ne produit plus ou pas suffisamment, en les administrant sous forme médicamenteuse. Ce principe est identique dans les deux formes.

Les hormones typiquement substituées sont : l’hormone de croissance (surtout chez l’enfant, mais aussi chez l’adulte dans certains cas), les hormones thyroïdiennes, les hormones du cortex surrénalien (comme le cortisol), et – selon l’âge et la situation – les hormones sexuelles et l’hormone antidiurétique si nécessaire.

Ce qui change dans la forme génétique

  • Précocité du diagnostic et du traitement : la forme génétique est souvent diagnostiquée dans l’enfance, parfois dès les premières semaines de vie. Certains déficits – en particulier celui en cortisol ou en hormone thyroïdienne – peuvent être urgents à corriger chez le nouveau-né.
  • Surveillance évolutive : certaines variations génétiques (notamment dans le gène PROP1) sont associées à des déficits qui s’aggravent progressivement avec l’âge. Un enfant qui ne manque initialement que d’hormone de croissance peut développer d’autres déficits des années plus tard. Une surveillance régulière sur le long terme est donc essentielle.
  • Absence de cause à traiter : dans les formes acquises liées à une tumeur, une chirurgie ou une radiothérapie peuvent être nécessaires en parallèle. Dans la forme génétique pure, il n’y a pas de cause sous-jacente à éliminer – le traitement hormonal est le traitement.
  • Encadrement multidisciplinaire : la présence d’anomalies associées (yeux, cerveau, audition) selon le gène impliqué peut nécessiter le suivi de plusieurs spécialistes en plus de l’endocrinologue.

En Suisse, la prise en charge de ces patients est assurée dans les centres hospitaliers universitaires, où endocrinologie, génétique médicale et pédiatrie collaborent étroitement. L’objectif à long terme reste le même quelle que soit la cause : une qualité de vie la plus proche possible de la normale, grâce à un équilibre hormonal soigneusement ajusté.

Abandonner les modifications ?

Vos modifications ne sont pas encore enregistrées.