
Cookies et contenus externes

Nous avons besoin des cookies nécessaires pour que le site fonctionne ; ils sont toujours actifs. Tout le reste ne se charge que si vous y consentez ou si vous l’ouvrez vous-même. Vous pouvez modifier votre choix à tout moment sous « Paramètres des cookies » dans le pied de page ; pour en savoir plus, consultez la Déclaration de protection des données.

Contenus d’autres fournisseurs, par exemple la carte d’un point de contact ou un contenu audio. Lors du chargement, le fournisseur apprend votre adresse IP et peut placer ses propres cookies.

neomedis

Langue

neomedis
Contenu médicalement correct ?

À mon avis, l’article actuel est médicalement correct. Je peux proposer des corrections au texte à tout moment par la suite. Si d’autres professionnels de la santé modifient le texte après mon approbation, j’en suis automatiquement informé par e-mail.

Diagnosticsnomed 238870004wikidata Q213098icd-10 E34.8

Progéria(Syndrome de Hutchinson-Gilford)

Progéria infantileProgéria de l’enfantHGPS

Huit décennies vécues avant l’âge de dix ans

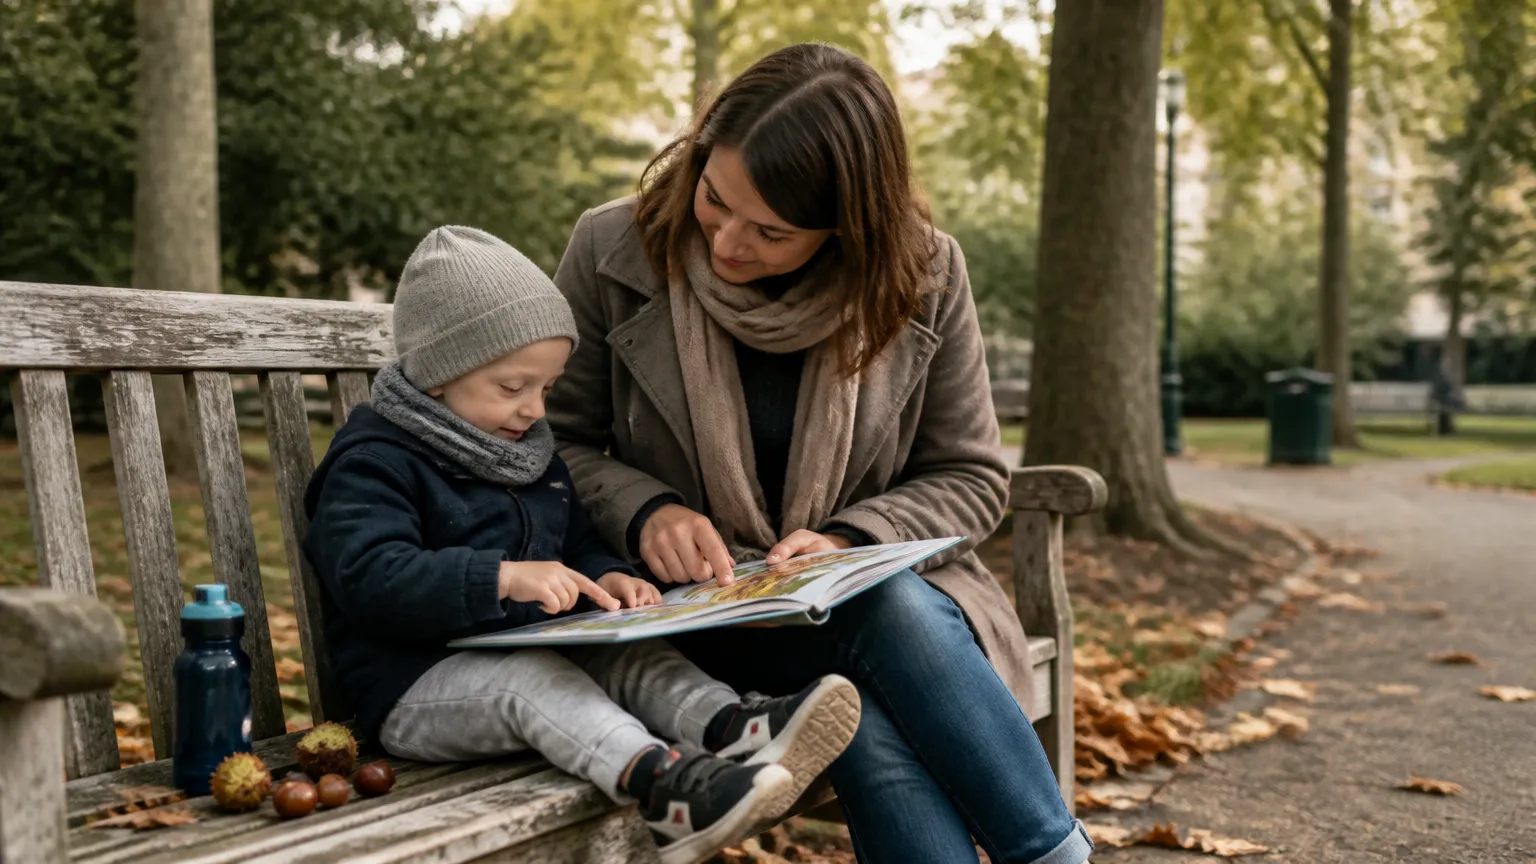
Un jeune enfant et un adulte sont assis ensemble sur un banc de parc et lisent un livre illustré en plein air, illustrant le contexte de soins quotidiens du syndrome de Hutchinson-Gilford (progéria).

Un enfant grandit, joue, va à l’école – puis son corps semble soudain avoir pris cinquante ans. La peau se ride, les cheveux tombent, les artères durcissent et le cœur s’épuise bien avant l’adolescence. Comment une simple erreur dans l’ADN peut-elle imposer un tel rythme à tout un organisme ?

Créé avec l’intelligence artificielle. Ouvert à la vérification par des professionnels de la santé

Table des matières
Table des matières

Un enfant qui semble vieillir à toute vitesse – peau fine et ridée, absence de cheveux, articulations raides, silhouette fragile – alors qu’il n’a pas encore dix ans : c’est l’image qui frappe lorsqu’on rencontre pour la première fois le syndrome de Hutchinson-Gilford. Ce que le corps accomplit normalement en septante ou quatre-vingts ans se produit ici en une décennie à peine.

Une idée reçue circule souvent autour de cette maladie : on imagine qu’il s’agit d’un simple « vieillissement accéléré » de la peau. En réalité, c’est l’ensemble des tissus qui sont touchés – en particulier les vaisseaux sanguins, dont les parois se rigidifient et se chargent de plaques comme chez un adulte très âgé, ce qui détermine le pronostic bien plus que l’aspect extérieur.

La maladie résulte d’une mutation ponctuelle survenue de façon quasi systématiquement spontanée : dans la grande majorité des cas, aucun parent n’en est porteur. Ce n’est donc pas une histoire familiale qui se transmet, mais une erreur isolée dans un seul gène, le gène LMNA, qui produit une protéine anormale appelée progerine – une protéine qui perturbe l’architecture même du noyau de chaque cellule.

Points de contact qui peuvent vous aider

Ce sujet est ouvert aux points de contact comme les cabinets, les pharmacies ou les cliniques. Devenez un point de contact qui apparaît ici.

Signes caractéristiques

Le tableau clinique est dominé par des anomalies détectables dès les premières années de vie et pratiquement constantes chez tous les enfants atteints : le retard de croissance, la disparition des cheveux et du duvet corporel, la perte du tissu adipeux sous-cutané et la petite mâchoire en sont les marqueurs les plus précoces et les plus fiables.

Traitement

La prise en charge vise à ralentir les atteintes vasculaires et osseuses qui conditionnent le pronostic, en combinant des approches médicamenteuses ciblées sur la rigidification artérielle et la fragilité du squelette avec un suivi cardiologique étroit.

Complications

Les complications les plus graves touchent le système cardiovasculaire, où l’accumulation de progerine dans les parois artérielles provoque une athérosclérose sévère et précoce – c’est elle qui conduit, dans la majorité des cas, à une crise cardiaque ou à un accident vasculaire cérébral bien avant l’adolescence.

Qu’est-ce que la progéria exactement ?

La progéria est une maladie génétique extrêmement rare qui touche les enfants et provoque un vieillissement accéléré du corps. Elle est causée par une mutation dans un gène précis et entraîne des complications cardiovasculaires sévères. Ce n’est pas une forme de vieillissement ordinaire, mais une maladie à part entière.
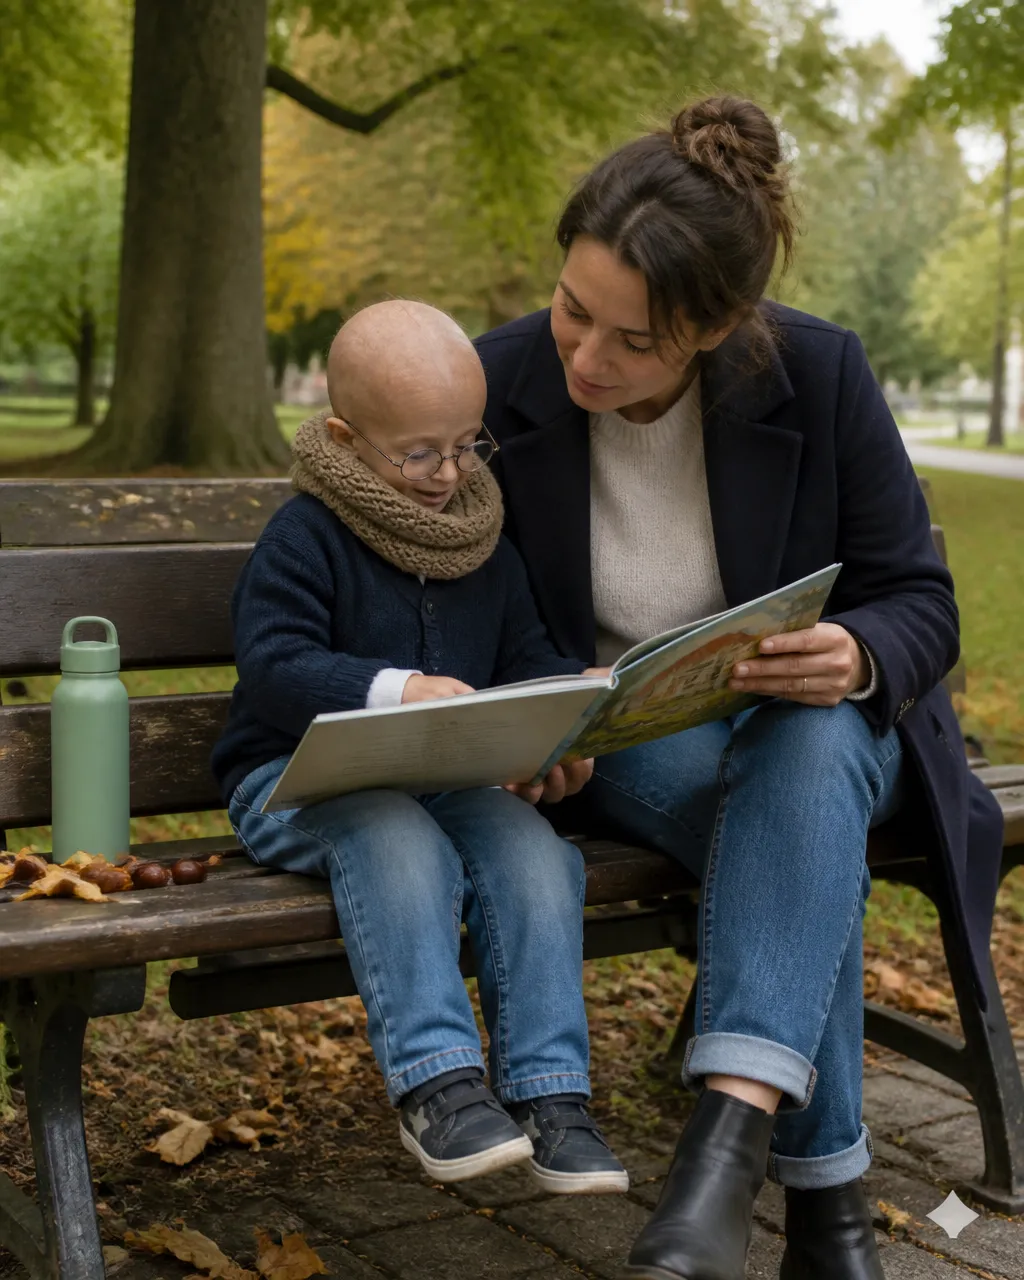
Un jeune enfant et un adulte sont assis ensemble sur un banc de parc en train de lire un livre illustré en plein air, illustrant le contexte des soins quotidiens dans le cadre du syndrome de Hutchinson-Gilford (progéria).

La progéria – appelée en médecine syndrome de Hutchinson-Gilford (HGPS) – est une maladie génétique rare qui se caractérise par un vieillissement prématuré et accéléré de l’organisme chez les enfants. Elle est causée dans la grande majorité des cas par une mutation ponctuelle dans le gène LMNA, qui produit normalement une protéine structurelle essentielle au noyau des cellules. Cette mutation conduit à la fabrication d’une forme anormale de cette protéine, appelée progérine, qui perturbe profondément le fonctionnement cellulaire et accélère la dégradation des tissus.

Il est important de comprendre ce que la progéria n’est pas : elle n’est pas une forme extrême du vieillissement naturel. Les mécanismes biologiques sont distincts. Le vieillissement normal résulte de l’accumulation progressive de dommages cellulaires sur des décennies ; la progéria résulte d’un dysfonctionnement structurel précis dans le noyau de chaque cellule, présent dès la naissance. L’analogie avec le vieillissement est utile pour décrire l’apparence extérieure, mais elle est trompeuse sur le plan biologique.

Les organes les plus touchés sont les vaisseaux sanguins et le cœur, ce qui explique que les complications cardiovasculaires constituent la principale cause de décès. D’autres systèmes sont également affectés : les os, la peau, les articulations et la croissance générale. En revanche, les capacités intellectuelles des enfants atteints ne sont pas altérées – leur développement cognitif suit une trajectoire normale.

Un mécanisme cellulaire, pas une fatalité du destin

La progérine – cette protéine défectueuse – s’accumule progressivement dans les cellules et perturbe leur capacité à se diviser et à se réparer. Des recherches publiées dans des revues comme Nature et soutenues par le NIH ont montré que cette accumulation fragilise notamment la paroi interne des vaisseaux sanguins, ce qui conduit à une forme d’artériosclérose très précoce. Comprendre ce mécanisme a permis d’identifier des cibles thérapeutiques et d’aboutir, en 2020, à la première autorisation d’un traitement médicamenteux spécifique par la FDA américaine.

Quels sont les premiers signes de la progéria chez un enfant ?

Les premiers signes apparaissent généralement entre 18 et 24 mois. L’enfant grandit très peu, perd ses cheveux, sa peau devient fine et tendue, et son visage prend un aspect particulier avec un crâne proportionnellement plus grand que le visage. À la naissance, l’enfant paraît souvent normal.

À la naissance, la grande majorité des enfants atteints de progéria semblent en bonne santé et ne présentent pas de signes évidents. C’est entre la première et la deuxième année de vie que les premiers signes deviennent perceptibles – ce décalage est l’une des raisons pour lesquelles le diagnostic est souvent tardif.

Les signes qui apparaissent typiquement en premier sont une croissance très ralentie (l’enfant reste petit et léger par rapport aux courbes normales), une perte progressive des cheveux (alopécie), une peau qui devient fine, tendue et parfois pigmentée par endroits, ainsi qu’une perte du tissu graisseux sous la peau, notamment sur le visage et les membres. Le visage prend progressivement un aspect caractéristique : le crâne est proportionnellement grand, la mâchoire est petite, les oreilles sont petites et les yeux peuvent paraître proéminents en raison de la fine couche de tissu autour.

D’autres signes suivent avec le temps : les articulations deviennent raides, les os peuvent se fragiliser, et des problèmes cardiovasculaires commencent à se développer silencieusement – souvent sans symptômes apparents dans un premier temps.

Ce que les parents remarquent en premier – et ce qui est souvent mal interprété

Dans la pratique, les familles remarquent d’abord que l’enfant ne grandit pas comme les autres. Ce signe est souvent attribué dans un premier temps à une cause nutritionnelle ou à une simple variation de la croissance normale. La perte de cheveux chez un très jeune enfant, combinée à un retard de croissance, devrait toutefois conduire à une évaluation médicale approfondie. Les pédiatres qui n’ont jamais rencontré de cas de progéria – ce qui est statistiquement très probable, étant donné la rareté de la maladie – peuvent ne pas reconnaître immédiatement l’ensemble du tableau clinique.

La progéria est-elle héréditaire ?

Dans la quasi-totalité des cas, la progéria n’est pas héréditaire au sens habituel du terme. La mutation génétique responsable survient de façon spontanée, sans être transmise par les parents. Les deux parents sont presque toujours porteurs de la version normale du gène.

C’est l’une des questions les plus importantes pour les familles touchées, et la réponse est en grande partie rassurante : la progéria est dans la quasi-totalité des cas une maladie dite de novo, c’est-à-dire que la mutation dans le gène LMNA survient spontanément – elle n’est pas héritée d’un parent porteur. Les deux parents ont, dans la très grande majorité des cas, deux copies normales de ce gène.

Cela signifie que la maladie ne se « transmet » pas de génération en génération comme le ferait une maladie héréditaire classique. Elle apparaît pour la première fois dans la famille de l’enfant atteint. Ce caractère spontané explique aussi pourquoi la progéria peut toucher des enfants issus de familles sans aucun antécédent médical particulier.

Il existe cependant une nuance importante : le risque de récurrence – c’est-à-dire d’avoir un deuxième enfant atteint dans la même famille – n’est pas totalement nul. Des études ont identifié des cas de mosaïcisme germinal, une situation où une partie des cellules reproductrices d’un parent porte la mutation sans que ce parent soit lui-même atteint. Ce risque reste faible, mais il existe, et une consultation en conseil génétique est recommandée pour les parents qui envisagent d’autres grossesses.

Pourquoi ce point change tout pour les familles

Comprendre que la progéria n’est pas héréditaire au sens courant permet aux parents de ne pas se voir comme « porteurs d’une maladie » qu’ils auraient transmise. Ce point a une importance psychologique réelle. Le conseil génétique ne sert pas à établir une culpabilité, mais à quantifier avec précision le risque pour de futures grossesses et à accompagner la décision des parents avec des informations fiables.

Sondage

Où avez-vous entendu parler pour la première fois du syndrome de Hutchinson-Gilford – la maladie qui provoque un vieillissement accéléré chez les enfants ?

Le vote est entièrement anonyme.

Combien d’enfants dans le monde sont atteints de progéria ?

La progéria est l’une des maladies les plus rares au monde. Selon la Progeria Research Foundation, environ 400 enfants en seraient atteints simultanément dans le monde à un moment donné. Le nombre réel pourrait être supérieur en raison de diagnostics manqués, notamment dans les pays à faibles ressources médicales.

La progéria figure parmi les maladies les plus rares répertoriées. La Progeria Research Foundation, référence internationale sur le sujet, estime qu’environ 400 enfants sont atteints simultanément dans le monde entier à un moment donné. Ce chiffre est une estimation : des cas restent probablement non diagnostiqués, notamment dans des régions du monde où l’accès aux spécialistes en génétique médicale est limité.

La fréquence estimée est d’environ 1 cas pour 18 à 20 millions de naissances, selon les données disponibles. À titre de comparaison, en Suisse, avec environ 85'000 naissances par an, un cas de progéria survient en moyenne une fois tous plusieurs décennies. Il n’est donc pas surprenant que la plupart des pédiatres n’aient jamais rencontré un seul cas au cours de leur carrière.

La rareté de la maladie a une conséquence pratique importante : la recherche clinique est difficile à mener sur de grands groupes de patients. Les études sur la progéria reposent souvent sur des cohortes réduites, ce qui explique pourquoi certaines données épidémiologiques restent des estimations et pourquoi la recherche internationale est organisée en réseau – les familles du monde entier sont en contact avec les mêmes centres spécialisés.

Une rareté qui structure toute la prise en charge

La rareté extrême de la progéria n’est pas qu’un chiffre statistique : elle explique pourquoi le diagnostic est souvent tardif (les médecins n’y pensent pas spontanément), pourquoi les familles se retrouvent rapidement en lien avec des équipes internationales, et pourquoi les avancées thérapeutiques dépendent en grande partie d’efforts coordonnés à l’échelle mondiale plutôt que nationale.

Comment la progéria est-elle diagnostiquée ?

Le diagnostic repose d’abord sur l’observation clinique des signes physiques caractéristiques, puis est confirmé par un test génétique qui recherche la mutation spécifique dans le gène LMNA. Ce test peut être réalisé à partir d’une simple prise de sang. Un diagnostic précoce permet d’accéder plus rapidement aux soins adaptés.

Le diagnostic de la progéria suit généralement deux étapes. La première est clinique : un médecin – pédiatre ou spécialiste en génétique – observe l’ensemble des signes physiques de l’enfant et les compare au tableau typique de la maladie. L’association d’un retard de croissance marqué, d’une perte de cheveux précoce, d’une peau fine, d’une perte du tissu graisseux sous-cutané et de traits faciaux caractéristiques constitue un tableau évocateur.

La seconde étape est génétique : un test sur l’ADN de l’enfant – généralement à partir d’une prise de sang – permet de rechercher la mutation précise dans le gène LMNA qui est responsable de la progéria dans la grande majorité des cas. La confirmation génétique est indispensable pour poser un diagnostic certain, car d’autres maladies rares peuvent présenter des ressemblances cliniques.

Il n’existe pas de test de dépistage systématique à la naissance pour la progéria, en Suisse ni ailleurs, en raison de la rareté extrême de la maladie. Le diagnostic dépend donc de la reconnaissance des signes cliniques par les professionnels de santé – ce qui, compte tenu de la méconnaissance de la maladie, peut engendrer un délai parfois significatif entre l’apparition des premiers signes et la confirmation du diagnostic.

Le parcours diagnostique en pratique

En Suisse, lorsqu’un pédiatre suspecte une maladie génétique rare sur la base de signes atypiques, il adresse l’enfant à un service de génétique médicale pédiatrique dans un hôpital universitaire. C’est à ce niveau que le test génétique est prescrit et interprété. Les délais d’analyse varient selon les laboratoires, mais le résultat est en général disponible en quelques semaines. Une fois le diagnostic confirmé, le service de génétique coordonne l’orientation vers les équipes spécialisées, y compris à l’étranger si nécessaire.

Quelle est l’espérance de vie avec la progéria ?

L’espérance de vie moyenne des enfants atteints de progéria est d’environ 13 à 14 ans, selon les données de la Progeria Research Foundation. La principale cause de décès est cardiovasculaire – crise cardiaque ou accident vasculaire cérébral. Certains enfants atteignent l’âge de 20 ans ou au-delà.

Les données disponibles, notamment celles de la Progeria Research Foundation qui suit la plus grande cohorte mondiale de patients, indiquent que l’espérance de vie moyenne des enfants atteints de progéria se situe autour de 13 à 14 ans. Cette moyenne recouvre une variation réelle : certains enfants décèdent avant 10 ans, d’autres atteignent 17, 18, voire 20 ans ou davantage dans des cas exceptionnels.

La cause de décès est dans la grande majorité des cas cardiovasculaire. La progéria provoque une forme très précoce et accélérée d’artériosclérose – un durcissement et un épaississement des parois des artères – qui conduit à des crises cardiaques ou à des accidents vasculaires cérébraux (perturbation de la circulation sanguine dans le cerveau) chez des enfants qui n’ont parfois pas encore atteint l’adolescence. Ce processus cardiovasculaire est ce qui distingue fondamentalement la progéria d’autres maladies rares.

L’approbation en 2020 par la FDA américaine d’un médicament spécifique – le lonafarnib – a représenté une avancée significative. Des données publiées dans le Journal of the American Medical Association ont montré que ce traitement pouvait prolonger la survie de façon statistiquement significative. L’ampleur réelle de ce bénéfice à long terme reste à préciser au fur et à mesure que davantage d’enfants traités sont suivis sur la durée.

Ce que l’espérance de vie signifie pour les familles

Annoncer une espérance de vie moyenne à des parents est un exercice délicat, car la moyenne ne dit rien de l’enfant en particulier. Ce qui compte davantage dans la pratique, c’est la qualité du suivi cardiovasculaire, l’accès précoce au traitement disponible et la façon dont la famille est accompagnée. L’espérance de vie avec progéria n’est pas un destin figé : elle est influencée par des variables médicales et humaines que la médecine et les familles peuvent, en partie, agir.

Existe-t-il un traitement contre la progéria ?

Oui, depuis 2020, un médicament spécifique – le lonafarnib – a été approuvé aux États-Unis pour le traitement de la progéria. Il ne guérit pas la maladie, mais peut ralentir sa progression et prolonger la survie. En Europe, son statut réglementaire peut différer ; une consultation dans un centre spécialisé est nécessaire pour y accéder.

Pendant longtemps, il n’existait aucun traitement spécifique contre la progéria – la prise en charge se limitait à traiter les symptômes, notamment les complications cardiovasculaires. Cela a changé en novembre 2020, lorsque la FDA américaine a accordé une autorisation de mise sur le marché au lonafarnib pour le traitement de la progéria et de certaines maladies apparentées.

Le lonafarnib appartient à une classe de médicaments qui bloquent une enzyme impliquée dans le traitement de la protéine défectueuse – la progérine – responsable des dommages cellulaires. En réduisant l’accumulation de cette protéine dans les cellules, il ralentit certains aspects de la progression de la maladie. Les données cliniques ayant conduit à son approbation, publiées notamment dans le Journal of the American Medical Association, ont montré une prolongation statistiquement significative de la survie chez les enfants traités par rapport à des patients historiques non traités.

Il est cependant essentiel de comprendre ce que ce médicament peut et ne peut pas faire : il ne guérit pas la progéria, il ne restaure pas les cellules déjà endommagées et il ne supprime pas la mutation génétique. Il modifie le rythme de progression de la maladie. Le suivi cardiovasculaire intensif – incluant notamment des médicaments pour protéger le cœur et les vaisseaux – reste une composante centrale du traitement.

Accès au traitement en Suisse

En Suisse, le lonafarnib ne dispose pas à ce jour d’une autorisation de mise sur le marché de Swissmedic dans les mêmes conditions qu’aux États-Unis. L’accès peut se faire dans le cadre d’un usage compassionnel ou d’une collaboration avec un centre international. Les familles dont l’enfant reçoit un diagnostic sont généralement orientées vers des équipes qui connaissent les voies d’accès actuelles – raison pour laquelle le contact avec un centre universitaire spécialisé et avec la Progeria Research Foundation est une étape concrète et utile.

La progéria peut-elle toucher des adultes ?

La progéria classique – le syndrome de Hutchinson-Gilford – touche exclusivement les enfants. Il existe d’autres maladies appelées « progérias de l’adulte », comme le syndrome de Werner, qui partagent certains aspects du vieillissement prématuré mais sont des maladies différentes, avec des causes et des évolutions distinctes.

La réponse dépend de ce qu’on entend par « progéria ». La progéria classique – le syndrome de Hutchinson-Gilford – débute dans la petite enfance et évolue pendant l’enfance et l’adolescence. Par définition, elle ne « touche » pas des adultes au sens où elle se déclarerait à l’âge adulte : les personnes atteintes n’atteignent en général pas l’âge adulte.

Il existe en revanche un groupe de maladies génétiques rares regroupées sous le terme de « syndromes de vieillissement prématuré » ou « progéroïdes », qui peuvent se manifester à l’âge adulte. Le plus connu est le syndrome de Werner, qui commence à se manifester à la fin de l’adolescence ou au début de l’âge adulte et partage certaines caractéristiques extérieures avec la progéria – peau fine, cheveux blancs précoces, complications cardiovasculaires. Il est causé par une mutation dans un gène différent et suit une évolution différente.

Ces maladies sont parfois appelées « progérias de l’adulte » dans le langage courant, mais ce terme est une simplification : chaque syndrome a sa propre cause génétique, son propre mécanisme et ses propres implications cliniques. Les regrouper sous un même nom peut créer de la confusion.

Ce qui différencie ces maladies en pratique

Du point de vue du mécanisme, du rythme de progression et des options thérapeutiques, le syndrome de Hutchinson-Gilford et le syndrome de Werner sont deux maladies distinctes. Si un adulte présente des signes évocateurs d’un vieillissement prématuré, la piste du syndrome de Werner – ou d’autres syndromes progéroïdes – est celle qu’un médecin spécialiste en génétique explorera, et non la progéria infantile. Un test génétique ciblé peut confirmer ou exclure ces diagnostics.

Quelle est la différence entre la progéria et le vieillissement normal ?

La progéria et le vieillissement normal partagent certaines manifestations extérieures – peau fine, fragilité cardiovasculaire – mais leurs mécanismes biologiques sont très différents. Le vieillissement normal est un processus progressif lié à l’âge ; la progéria est causée par une mutation génétique précise qui perturbe le fonctionnement des cellules dès le départ.

L’analogie entre la progéria et le vieillissement normal est intuitivement séduisante : les deux aboutissent à une peau fine, des os fragiles, des complications cardiovasculaires. Mais cette ressemblance de surface cache une différence fondamentale de mécanisme.

Le vieillissement normal résulte de l’accumulation progressive, sur des décennies, de petits dommages dans les cellules – erreurs de réplication de l’ADN, dommages oxydatifs, raccourcissement des structures protectrices à l’extrémité des chromosomes (télomères). C’est un processus universel, graduel et multifactoriel.

La progéria, elle, est causée par une mutation génétique unique qui provoque la production d’une protéine anormale – la progérine – présente dans les cellules dès la naissance. Cette protéine perturbe la structure interne du noyau cellulaire, ce qui compromet la capacité des cellules à se diviser, à se réparer et à remplir leurs fonctions normales. Le processus n’est pas graduel ; il est présent dès le départ et s’accélère au fil du temps à un rythme sans commune mesure avec le vieillissement naturel.

Une recherche publiée par le NIH a d’ailleurs montré que la progérine – en quantités beaucoup plus faibles – est aussi produite par des cellules normales qui vieillissent. Cela suggère que les mécanismes de la progéria pourraient éclairer certains aspects du vieillissement ordinaire, ce qui explique l’intérêt scientifique de cette maladie au-delà de sa rareté.

Un miroir grossissant, pas un raccourci du vieillissement

Il est utile de voir la progéria non pas comme « un vieillissement 8 fois plus rapide », mais comme une maladie qui partage certains effets du vieillissement tout en ayant sa propre logique biologique. Cette distinction a des implications concrètes : les traitements qui fonctionnent pour les maladies cardiovasculaires liées à l’âge ne sont pas automatiquement les mêmes que ceux qui conviennent à un enfant atteint de progéria.

Comment vivent au quotidien les enfants atteints de progéria ?

Malgré la sévérité de la maladie, beaucoup d’enfants atteints de progéria mènent une vie active, vont à l’école et ont des relations sociales. Leurs capacités intellectuelles ne sont pas affectées. Les principaux défis quotidiens sont physiques – mobilité réduite, fatigue, suivi médical intensif – et émotionnels pour eux et leurs familles.

L’un des aspects les plus frappants de la progéria est le contraste entre les limitations physiques sévères et l’intégrité intellectuelle et émotionnelle des enfants touchés. Leur développement cognitif suit une trajectoire normale : ils apprennent, pensent, rient, construisent des amitiés et ont des projets. Ce point est souvent ce que les familles tiennent à faire comprendre à l’entourage.

Sur le plan physique, le quotidien est structuré par plusieurs défis. La mobilité peut être réduite en raison de la raideur des articulations et de la fragilité osseuse. La résistance physique est limitée – les activités sportives intenses ne sont généralement pas recommandées, notamment en raison du risque cardiovasculaire. La stature petite et l’apparence atypique de l’enfant peuvent attirer des regards dans l’environnement scolaire ou social, ce qui représente un défi supplémentaire.

Le suivi médical est intensif : consultations régulières en cardiologie, prise de médicaments quotidiens, parfois des séjours dans des centres spécialisés. Ce rythme médical fait partie du quotidien de la famille entière, pas seulement de l’enfant.

Une vie courte, pas une demi-vie

Les témoignages recueillis par des organisations comme la Progeria Research Foundation montrent que beaucoup d’enfants atteints de progéria – et leurs familles – font le choix de vivre pleinement dans le présent, sans mettre leur vie entre parenthèses. La scolarisation, les loisirs, les voyages, les amitiés : ces dimensions ne disparaissent pas avec le diagnostic. L’accompagnement psychologique – pour l’enfant et ses proches – est une ressource qui peut faire une différence réelle dans la qualité de vie au quotidien.

Voir aussi

Anatomie

  • Peau(Structure cutanée)

Abandonner les modifications ?

Vos modifications ne sont pas encore enregistrées.