
Cookies et contenus externes

Nous avons besoin des cookies nécessaires pour que le site fonctionne ; ils sont toujours actifs. Tout le reste ne se charge que si vous y consentez ou si vous l’ouvrez vous-même. Vous pouvez modifier votre choix à tout moment sous « Paramètres des cookies » dans le pied de page ; pour en savoir plus, consultez la Déclaration de protection des données.

Contenus d’autres fournisseurs, par exemple la carte d’un point de contact ou un contenu audio. Lors du chargement, le fournisseur apprend votre adresse IP et peut placer ses propres cookies.

neomedis

Langue

neomedis
Contenu médicalement correct ?

À mon avis, l’article actuel est médicalement correct. Je peux proposer des corrections au texte à tout moment par la suite. Si d’autres professionnels de la santé modifient le texte après mon approbation, j’en suis automatiquement informé par e-mail.

Diagnosticsnomed 702362004wikidata Q55780454icd-10 Q87.0

Syndrome craniofacial-surdité-main

Quand un même héritage façonne visage, oreilles et mains

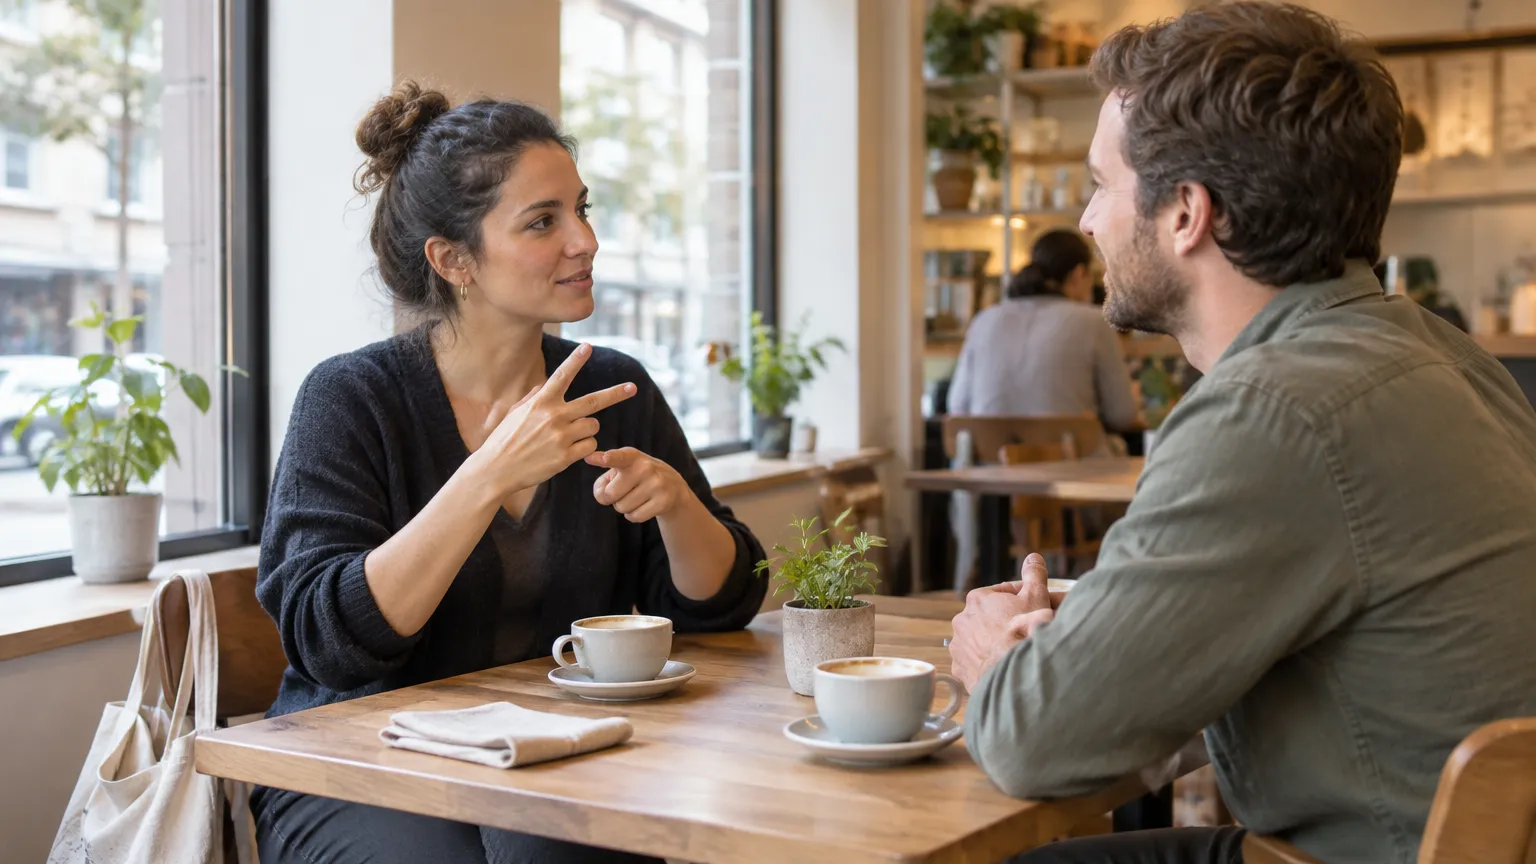
Deux adultes dans un café urbain ensoleillé, engagés dans une conversation en langue des signes, illustrant la communication quotidienne dans le contexte du syndrome craniofacial-surdité-main.

Un bébé naît avec des oreilles qui n’entendent pas, un visage aux traits particuliers et des mains légèrement déviées – trois détails qu’on pourrait croire sans lien. Pourtant, chez certaines familles, ces signes reviennent génération après génération, transmis par un seul gène. L’audition, l’apparence du visage et la mobilité de la main peuvent alors être affectées en même temps, parfois dès la naissance. Qu’est-ce qui relie à ce point des organes aussi différents ?

Créé avec l’intelligence artificielle. Ouvert à la vérification par des professionnels de la santé

Table des matières
Table des matières

Certaines maladies rares ont ceci de particulier qu’elles se lisent sur le visage et dans les mains dès la naissance – et pourtant, elles restent longtemps sans nom. Le syndrome cranio-facial avec surdité et anomalie des mains en fait partie : une constellation de signes physiques présents depuis le premier jour, mais souvent identifiée tardivement faute de connaissance de ce tableau.

Ce qui rend ce syndrome difficile à saisir, c’est précisément sa combinaison inhabituelle. Une personne qui entend mal depuis toujours, dont les yeux sont légèrement plus écartés que la normale et dont les mains présentent une déviation discrète – chacun de ces éléments pris séparément peut passer inaperçu ou être attribué à une autre cause. C’est leur réunion qui fait le diagnostic.

Un aspect souvent méconnu : il s’agit d’une maladie héréditaire à transmission autosomique dominante, ce qui signifie qu’un seul parent porteur suffit pour transmettre le syndrome. Une famille peut donc traverser plusieurs générations avec ces signes sans jamais avoir eu de nom pour les relier entre eux.

Points de contact qui peuvent vous aider

Ce sujet est ouvert aux points de contact comme les cabinets, les pharmacies ou les cliniques. Devenez un point de contact qui apparaît ici.

Signes caractéristiques

Le tableau clinique associe une surdité de perception à des particularités morphologiques du visage et des mains qui, réunies, orientent fortement vers ce diagnostic.

Prise en charge

La prise en charge vise avant tout à compenser le déficit auditif, qui est la manifestation fonctionnelle centrale du syndrome, par des moyens adaptés à l’âge et au degré de perte.

Qu’est-ce que le syndrome craniofacial-surdité-main ?

Le syndrome craniofacial-surdité-main est une maladie génétique très rare qui associe trois types d’anomalies présentes dès la naissance : des particularités du visage et du crâne, une surdité, et des malformations des mains. Il est causé par une mutation dans un gène précis et se transmet de manière héréditaire.
Deux adultes dans un café urbain ensoleillé, engagés dans une conversation en langue des signes, illustrant la communication au quotidien dans le contexte du syndrome craniofacial-surdité-main.

Ce syndrome réunit, chez une même personne, trois familles de signes qui apparaissent avant la naissance et sont présents dès les premiers jours de vie. D’abord, des particularités du visage et de la structure du crâne – par exemple un visage au profil aplati ou des yeux légèrement écartés. Ensuite, une perte auditive, souvent de type dit « neurosensoriel » (liée à la structure interne de l’oreille plutôt qu’à un simple problème de conduit). Enfin, des anomalies dans la forme ou la mobilité des mains.

La cause est une modification dans le gène PAX3, un gène chef d’orchestre du développement embryonnaire : il donne des instructions à de nombreuses cellules pour former correctement le visage, l’oreille interne et les extrémités des membres. Quand ce gène présente une mutation particulière, ces trois systèmes sont atteints simultanément.

Il est important de comprendre que le syndrome craniofacial-surdité-main est distinct d’autres syndromes également liés au gène PAX3, comme le syndrome de Waardenburg. Les signes se recoupent parfois, ce qui rend le diagnostic génétique indispensable pour ne pas confondre ces affections.

Ce que ce syndrome n’est pas

Un point souvent mal compris : ce syndrome n’affecte pas les capacités intellectuelles en lui-même. La surdité, si elle n’est pas prise en charge tôt, peut retarder le développement du langage – mais cela est lié à l’absence de stimulation auditive, pas à une atteinte cérébrale directe. La distinction est fondamentale pour les familles et pour l’orientation scolaire.

Quels sont les signes visibles du syndrome craniofacial-surdité-main à la naissance ?

À la naissance, les signes les plus visibles sont des particularités du visage – racine du nez large, yeux légèrement écartés, parfois une petite taille de la mâchoire – associées à des anomalies des mains et à une absence de réaction aux sons. Ces signes ne sont pas tous présents avec la même intensité chez chaque enfant.

Les signes visibles au niveau du visage peuvent inclure une racine du nez particulièrement large ou aplatie, un écartement plus grand que la normale entre les deux yeux (que les médecins appellent hypertélorisme), et parfois des paupières légèrement tombantes. La mâchoire inférieure peut être plus petite. Ces caractéristiques varient d’un enfant à l’autre : chez certains, elles sont immédiatement frappantes ; chez d’autres, elles sont discrètes et passent inaperçues sans examen attentif.

La surdité est présente dès la naissance mais n’est pas visible à l’œil nu – c’est l’absence de réaction aux sons qui alerte les parents ou les soignants dans les premières semaines. En Suisse, le dépistage auditif universel chez le nouveau-né (effectué à la maternité) permet de détecter cette surdité très tôt, même avant que les parents ne remarquent quoi que ce soit.

Les mains présentent des anomalies de forme ou de structure dont la nature exacte est décrite dans une section dédiée. Dès la naissance, un examen clinique attentif par un pédiatre ou un généticien permet de rassembler ces signes et d’orienter vers un bilan complet.

Pourquoi l’intensité des signes varie-t-elle autant ?

C’est une caractéristique fréquente dans les maladies génétiques rares : même au sein d’une même famille, portant la même mutation, deux personnes atteintes peuvent présenter des signes très différents en termes de sévérité. Ce phénomène – que les généticiens appellent « expressivité variable » – signifie qu’un enfant peut avoir des anomalies des mains modérées et une surdité sévère, tandis qu’un de ses parents portait la même mutation avec des signes presque imperceptibles. Cette variabilité ne dépend pas du mode de vie mais de facteurs biologiques complexes, encore partiellement incompris.

Le syndrome craniofacial-surdité-main est-il héréditaire ?

Oui, ce syndrome se transmet de manière héréditaire selon un mode dit autosomique dominant. Cela signifie qu’un parent porteur de la mutation a, à chaque grossesse, une probabilité de cinquante pour cent de transmettre le syndrome à son enfant. Une mutation peut aussi apparaître spontanément, sans antécédent familial.

Le terme « autosomique dominant » décrit la façon dont la mutation se transmet. « Autosomique » signifie que le gène concerné n’est pas lié au sexe – garçons et filles sont touchés de la même façon. « Dominant » signifie qu’une seule copie modifiée du gène suffit à provoquer le syndrome – il n’est pas nécessaire d’hériter de deux copies défectueuses.

Concrètement : si l’un des deux parents est porteur de la mutation dans le gène PAX3 responsable de ce syndrome, chaque grossesse porte une probabilité de 50 % que l’enfant hérite de cette mutation. Cette probabilité est la même pour chaque grossesse, indépendamment des grossesses précédentes.

Il existe cependant des cas où aucun des parents n’est porteur : la mutation est alors apparue pour la première fois chez l’enfant, spontanément. Ce type d’événement est qualifié de « mutation de novo ». Dans ces familles, le risque de récurrence pour une grossesse suivante est beaucoup plus faible – mais pas nul, car des mécanismes plus complexes peuvent exister.

Ce que cela implique pour la famille

Un conseil génétique – une consultation spécialisée avec un médecin généticien – est fortement recommandé pour toute famille concernée. Ce type de consultation permet d’évaluer le risque pour les grossesses futures, d’expliquer les options disponibles (dont le diagnostic prénatal ou préimplantatoire, selon les convictions de la famille), et de tester les membres de la famille qui le souhaitent. En Suisse, ces consultations sont proposées dans les services de génétique médicale des hôpitaux universitaires, et les frais sont en général pris en charge par l’assurance maladie obligatoire.

Sondage

Comment avez-vous entendu parler du syndrome cranio-facial avec surdité et anomalies des mains pour la première fois ?

Le vote est entièrement anonyme.

Comment pose-t-on le diagnostic du syndrome craniofacial-surdité-main ?

Le diagnostic repose sur deux étapes : d’abord l’observation clinique des signes physiques par un médecin spécialisé, ensuite une analyse génétique qui confirme la présence de la mutation dans le gène PAX3. Les examens auditifs complètent le bilan.

Le point de départ est en général l’observation, à la naissance ou dans les premiers mois, d’une combinaison de signes caractéristiques : des particularités du visage, une surdité détectée au dépistage néonatal, et des anomalies des mains. Aucun de ces signes pris isolément ne suffit à poser un diagnostic – c’est leur association qui oriente le médecin.

L’étape décisive est l’analyse génétique. Un échantillon de sang ou de salive est prélevé, et le laboratoire recherche des modifications dans le gène PAX3. Si une mutation responsable de ce syndrome est identifiée, le diagnostic est confirmé. Cette analyse peut aussi être proposée aux parents pour comprendre si la mutation est héritée ou apparue spontanément.

En parallèle, plusieurs examens complètent le tableau : un test auditif précis – réalisé sous sédation légère chez le nourrisson – pour quantifier la perte auditive et son type ; un examen ophtalmologique, car certains signes oculaires peuvent être associés ; et une évaluation des mains par un chirurgien ou un médecin spécialisé en médecine physique.

Le parcours diagnostique en Suisse

En pratique, le chemin vers le diagnostic peut prendre du temps, car ce syndrome est extrêmement rare et peu de médecins généralistes ou pédiatres l’ont déjà rencontré. Le dépistage auditif néonatal systématique réalisé dans toutes les maternités suisses constitue souvent le premier signal d’alerte. À partir de là, l’orientation vers un centre spécialisé – génétique médicale, ORL pédiatrique, neuropédiatrie – permet de rassembler les éléments nécessaires au diagnostic. Il est utile pour les familles de noter tous les signes observés et de les transmettre au spécialiste, car la rareté de ce syndrome implique que le médecin doit souvent lui-même s’informer avant la consultation.

La surdité liée à ce syndrome peut-elle être traitée ?

La surdité elle-même ne peut pas être guérie, mais elle peut être compensée efficacement. Selon son degré, des appareils auditifs conventionnels ou des implants cochléaires permettent à beaucoup d’enfants d’accéder au langage oral. Plus la prise en charge est précoce, meilleurs sont les résultats.

La surdité associée à ce syndrome est de type neurosensoriel : elle est liée à un défaut de fonctionnement des cellules de l’oreille interne (la cochlée) qui transforment les sons en signaux nerveux. Ce type de surdité ne peut pas être corrigé chirurgicalement au sens strict – on ne répare pas ces cellules. En revanche, on peut contourner leur défaillance.

Pour les surdités légères à moyennes, des appareils auditifs conventionnels amplifient les sons et permettent une perception suffisante pour développer le langage. Pour les surdités sévères à profondes, l’implant cochléaire est l’option la mieux documentée : il s’agit d’un petit dispositif électronique implanté chirurgicalement qui stimule directement le nerf auditif, court-circuitant les cellules défaillantes. Les données disponibles dans la littérature médicale montrent que les enfants implantés tôt – idéalement dans la première année de vie – développent des capacités langagières nettement meilleures que ceux implantés plus tard.

La rééducation orthophonique est indissociable de l’appareillage. L’appareil ou l’implant fournit le signal ; c’est le cerveau qui apprend à l’interpréter, et cet apprentissage demande du temps et un accompagnement régulier.

Deux approches, un même objectif

Certaines familles, en particulier celles qui se sentent proches de la culture sourde, choisissent de ne pas recourir à un implant et de développer la langue des signes comme langue première. D’autres combinent les deux approches. Il n’existe pas de « bonne » réponse universelle : le choix dépend des valeurs de la famille, du degré de surdité et des ressources disponibles localement. En Suisse, la langue des signes française (LSF) et la langue des signes alémanique (DSGS) sont toutes deux enseignées dans certaines structures spécialisées. L’équipe médicale peut aider les familles à explorer ces options sans imposer de direction.

Quelles anomalies des mains sont associées à ce syndrome ?

Les anomalies des mains dans ce syndrome peuvent inclure des doigts courts ou soudés entre eux, une mobilité réduite de certaines articulations, ou une forme inhabituelle des doigts. Ces anomalies varient beaucoup d’une personne à l’autre et n’empêchent pas forcément une utilisation fonctionnelle des mains.

Les anomalies des mains décrites dans ce syndrome appartiennent à deux catégories principales. La première est la fusion partielle ou complète de doigts adjacents – une situation où deux doigts ou plus sont reliés par de la peau, voire par de l’os, dès la naissance. La seconde est une limitation de la mobilité des articulations des doigts, qui peuvent rester légèrement fléchis ou avoir une amplitude de mouvement réduite.

Ces anomalies ne touchent pas toujours les deux mains de la même façon, et leur sévérité est très variable d’un individu à l’autre. Chez certaines personnes, les mains fonctionnent presque normalement malgré des différences visibles. Chez d’autres, la prise en charge chirurgicale ou rééducative est nécessaire pour optimiser la fonction.

Chirurgie et rééducation : quand et pourquoi ?

La décision d’intervenir chirurgicalement dépend avant tout de l’impact fonctionnel – c’est-à-dire de la capacité de l’enfant à saisir des objets, à écrire, à se nourrir seul. Une fusion de doigts qui n’entrave pas ces fonctions n’est pas automatiquement opérée. En revanche, si la fusion limite le développement moteur, une intervention chirurgicale peut être proposée, généralement dans les premières années de vie pour profiter de la plasticité du développement. La rééducation par ergothérapie – une forme de thérapie centrée sur les activités du quotidien – joue un rôle important, que la chirurgie soit réalisée ou non. En Suisse, ces prises en charge sont coordonnées entre chirurgiens pédiatriques de la main et ergothérapeutes spécialisés.

Ce syndrome est-il rare – combien de personnes en sont atteintes ?

Oui, ce syndrome est extrêmement rare. Seul un petit nombre de familles ont été décrites dans la littérature médicale mondiale depuis les premières publications. Des chiffres de prévalence précis ne sont pas disponibles en raison du nombre très limité de cas documentés.

Le syndrome craniofacial-surdité-main fait partie des maladies dites « ultra-rares » : le nombre total de cas décrits dans la littérature médicale internationale se compte en dizaines, pas en milliers. Des données de prévalence précises – c’est-à-dire le nombre de personnes atteintes pour 100'000 ou 1'000'000 d’habitants – ne sont pas disponibles, faute d’études épidémiologiques suffisantes sur un nombre aussi restreint de cas.

Cette rareté extrême a des conséquences très concrètes pour les familles : les médecins qui connaissent ce syndrome de première main sont rares ; les études cliniques portant spécifiquement sur ce syndrome sont quasiment inexistantes ; et le parcours diagnostique peut s’étendre sur plusieurs mois ou années, le temps que les différentes pièces du puzzle soient rassemblées par une équipe spécialisée.

Ce que la rareté change pour les familles

La rareté d’une maladie ne signifie pas que les soins sont de moindre qualité – mais elle implique que les familles doivent souvent elles-mêmes devenir actives dans la recherche d’informations et de spécialistes. Les associations de maladies rares jouent ici un rôle important. En Suisse, l’organisation PROCAP et la plateforme Orphanet Suisse peuvent orienter vers des ressources adaptées. Sur le plan européen, les réseaux de référence européens (ERN) – notamment l’ERN CRANIO pour les anomalies craniofaciales – permettent aux équipes médicales suisses de consulter des experts d’autres pays lorsque l’expérience locale est insuffisante.

Comment ce syndrome est-il pris en charge au quotidien ?

La prise en charge est pluridisciplinaire et organisée autour des trois atteintes principales : suivi ORL et orthophonique pour la surdité, ergothérapie et éventuellement chirurgie pour les mains, et suivi génétique régulier. Elle évolue avec l’âge et les besoins de l’enfant.

Il n’existe pas de traitement unique pour ce syndrome – la prise en charge consiste à accompagner chacune des atteintes avec les outils les mieux adaptés. Cela implique plusieurs types de professionnels qui travaillent, idéalement, en coordination autour de l’enfant et de sa famille.

Pour la surdité : suivi régulier par un médecin ORL spécialisé en pédiatrie, réglage et adaptation de l’appareillage auditif, et séances d’orthophonie pour développer ou consolider le langage. Ce volet est souvent le plus intensif dans les premières années de vie.

Pour les mains : évaluation périodique par un chirurgien ou un médecin en médecine physique, séances d’ergothérapie pour développer les habiletés manuelles, et si nécessaire, interventions chirurgicales planifiées en concertation avec la famille.

Pour le suivi global : consultations régulières en génétique médicale, notamment à l’adolescence ou en amont d’un projet parental, ainsi qu’un suivi ophtalmologique si des signes oculaires sont présents.

Ce que les familles vivent au quotidien

Au-delà des rendez-vous médicaux, les familles rapportent que la coordination entre tous ces spécialistes représente elle-même une charge importante. En Suisse, certains hôpitaux proposent un « case management » ou un médecin référent qui centralise les informations et évite aux familles de devoir tout réexpliquer à chaque consultation. Il est utile de solliciter explicitement ce type de soutien auprès du pédiatre traitant ou du service spécialisé. Les associations de familles touchées par des maladies rares peuvent également offrir un soutien pratique et émotionnel que le système médical, seul, ne couvre pas.

Des enfants atteints de ce syndrome peuvent-ils aller à l’école normale ?

Dans beaucoup de cas, oui. L’intelligence n’est pas directement atteinte par ce syndrome. Ce qui détermine le parcours scolaire, c’est surtout le niveau de surdité et la précocité de sa prise en charge. Avec un appareillage adapté et un soutien en orthophonie, une scolarité ordinaire est souvent possible.

Le syndrome craniofacial-surdité-main n’affecte pas les capacités intellectuelles en tant que telles. Un enfant atteint de ce syndrome a le même potentiel d’apprentissage qu’un autre enfant. Ce qui peut créer des difficultés scolaires, c’est principalement la surdité – et plus précisément, une surdité non prise en charge ou insuffisamment compensée, qui prive l’enfant d’un accès normal au langage oral et donc aux apprentissages qui y sont liés.

Lorsque la surdité est détectée tôt et correctement appareillée, et que l’enfant bénéficie d’un suivi orthophonique régulier, beaucoup d’enfants peuvent suivre une scolarité dans une classe ordinaire. Des aménagements sont souvent nécessaires : placement préférentiel en classe pour faciliter la lecture sur les lèvres, boucle magnétique ou système de transmission FM pour améliorer la réception du son, et parfois soutien d’un enseignant spécialisé.

Ce que dit le cadre suisse

En Suisse, l’intégration scolaire des enfants en situation de handicap est un objectif inscrit dans la loi sur la pédagogie spécialisée, coordonnée par les cantons. Chaque canton dispose de services d’éducation spécialisée qui peuvent évaluer les besoins de l’enfant et proposer des mesures adaptées – sans que cela implique forcément une classe spécialisée. Les parents ont le droit de participer activement à l’élaboration du projet scolaire individualisé de leur enfant. Les anomalies des mains peuvent, selon leur nature, nécessiter des adaptations du matériel scolaire – un ergothérapeute peut conseiller sur les outils les mieux adaptés à l’écriture ou à l’utilisation d’un ordinateur.

Voir aussi

Notions générales

Anatomie

Abandonner les modifications ?

Vos modifications ne sont pas encore enregistrées.