
Cookies et contenus externes

Nous avons besoin des cookies nécessaires pour que le site fonctionne ; ils sont toujours actifs. Tout le reste ne se charge que si vous y consentez ou si vous l’ouvrez vous-même. Vous pouvez modifier votre choix à tout moment sous « Paramètres des cookies » dans le pied de page ; pour en savoir plus, consultez la Déclaration de protection des données.

Contenus d’autres fournisseurs, par exemple la carte d’un point de contact ou un contenu audio. Lors du chargement, le fournisseur apprend votre adresse IP et peut placer ses propres cookies.

neomedis

Langue

neomedis
Contenu médicalement correct ?

À mon avis, l’article actuel est médicalement correct. Je peux proposer des corrections au texte à tout moment par la suite. Si d’autres professionnels de la santé modifient le texte après mon approbation, j’en suis automatiquement informé par e-mail.

Diagnosticsnomed 87764000wikidata Q751261icd-10 H47.1

Syndrome de Foster-Kennedy

Syndrome de Foster Kennedy

Un œil s’affaiblit, l’autre enfle sans prévenir

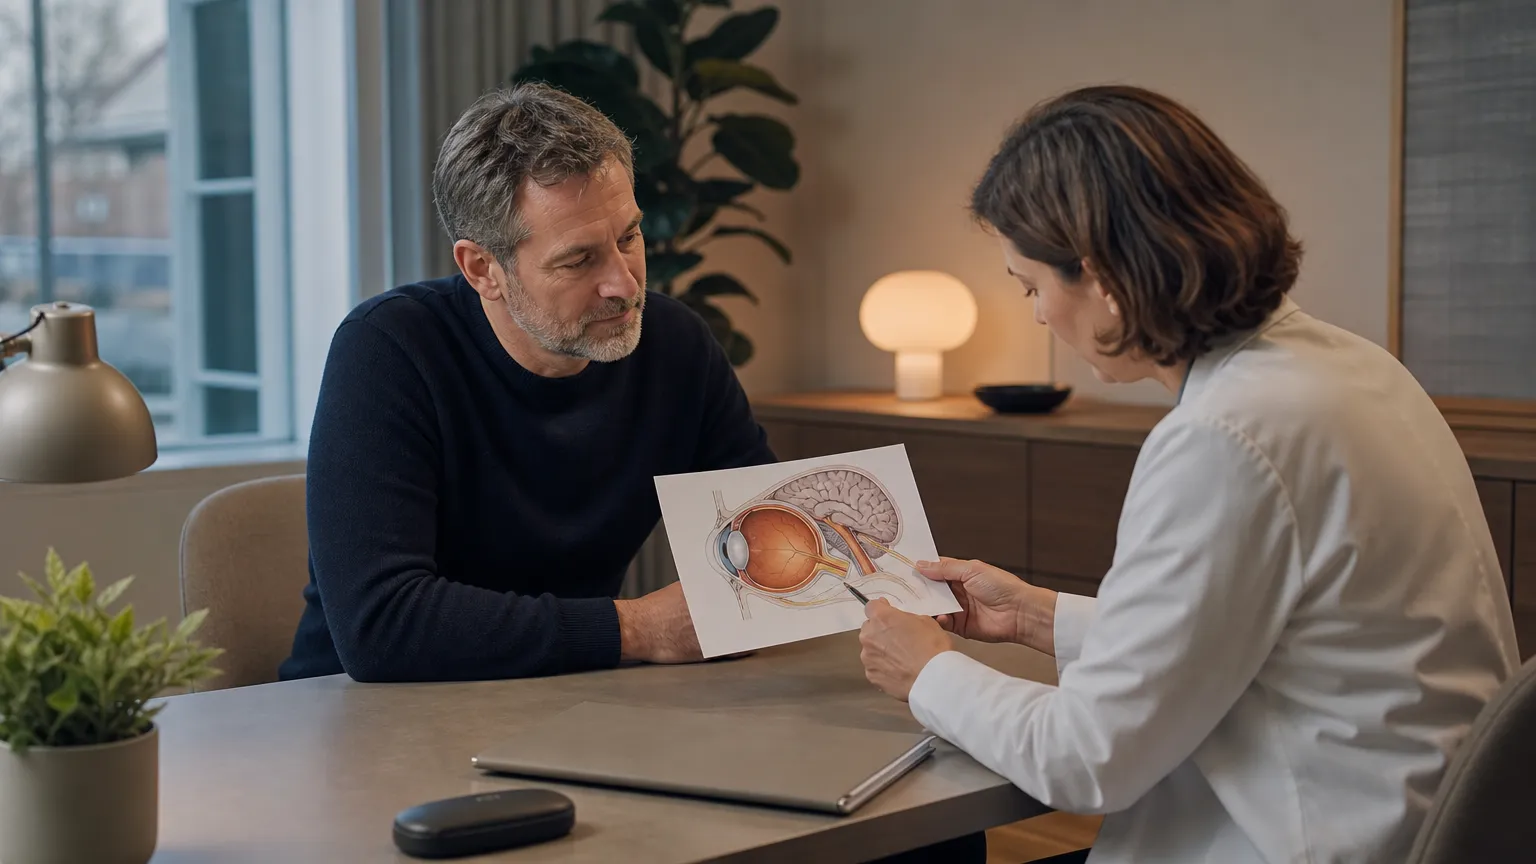
Neurologue et patient adulte examinant ensemble un schéma de l’anatomie de l’œil à un bureau de consultation, dans le contexte d’une évaluation du syndrome de Foster-Kennedy.

Vous remarquez qu’un œil voit de moins en moins bien, alors que l’autre semble simplement irrité, sans aucune douleur. Ce déséquilibre discret peut signaler bien plus qu’une fatigue visuelle passagère : perte de vision progressive d’un côté, gonflement inhabituel de l’autre, parfois même une perte de l’odorat inaperçue. Quels signes permettent de distinguer ce contraste visuel d’une simple anomalie bénigne ?

Créé avec l’intelligence artificielle. Ouvert à la vérification par des professionnels de la santé

Un œil qui voit de moins en moins bien d’un côté, et un autre qui présente un disque optique gonflé de l’autre – ces deux signaux semblent contradictoires, comme si le corps envoyait deux messages opposés en même temps.

C’est précisément cette asymétrie qui définit le syndrome de Foster Kennedy : une lésion occupant de l’espace à l’avant du crâne comprime le nerf optique d’un côté tout en augmentant la pression à l’intérieur du crâne, ce qui se manifeste différemment selon l’œil concerné. Le cerveau et les yeux sont ainsi connectés de façon bien plus directe qu’on ne l’imagine – une masse qui grandit silencieusement dans le lobe frontal peut se révéler d’abord dans le regard.

Ce syndrome reste rare, mais il illustre un principe qui dépasse le cas particulier : des troubles visuels asymétriques peuvent être le premier signe visible d’un processus intracrânien qui, lui, ne fait encore aucun mal.

Points de contact qui peuvent vous aider

Ce sujet est ouvert aux points de contact comme les cabinets, les pharmacies ou les cliniques. Devenez un point de contact qui apparaît ici.

Signes ophtalmologiques

Le tableau clinique repose sur une dissociation entre les deux yeux : du côté de la lésion, le nerf optique s’atrophie progressivement sous l’effet de la compression directe, tandis que l’œil opposé présente un œdème papillaire lié à l’hypertension intracrânienne – c’est cette asymétrie qui oriente le diagnostic.

Causes

Le syndrome de Foster Kennedy est presque toujours la conséquence d’un processus expansif du lobe frontal qui agit selon deux mécanismes simultanés : compression mécanique directe du nerf optique homolatéral et élévation de la pression intracrânienne transmise au nerf controlatéral.

Prise en charge

Le traitement vise avant tout la cause sous-jacente – généralement une masse intracrânienne – par des approches neurochirurgicales ou oncologiques, tandis que la gestion de l’hypertension intracrânienne constitue un objectif parallèle pour préserver la fonction visuelle restante.

Qu’est-ce que le syndrome de Foster-Kennedy ?

Le syndrome de Foster-Kennedy est un tableau clinique rare caractérisé par deux anomalies visuelles opposées : un nerf optique atrophié d’un côté et un nerf optique gonflé de l’autre. Cette asymétrie résulte d’une pression exercée à la base du crâne, souvent par une tumeur.
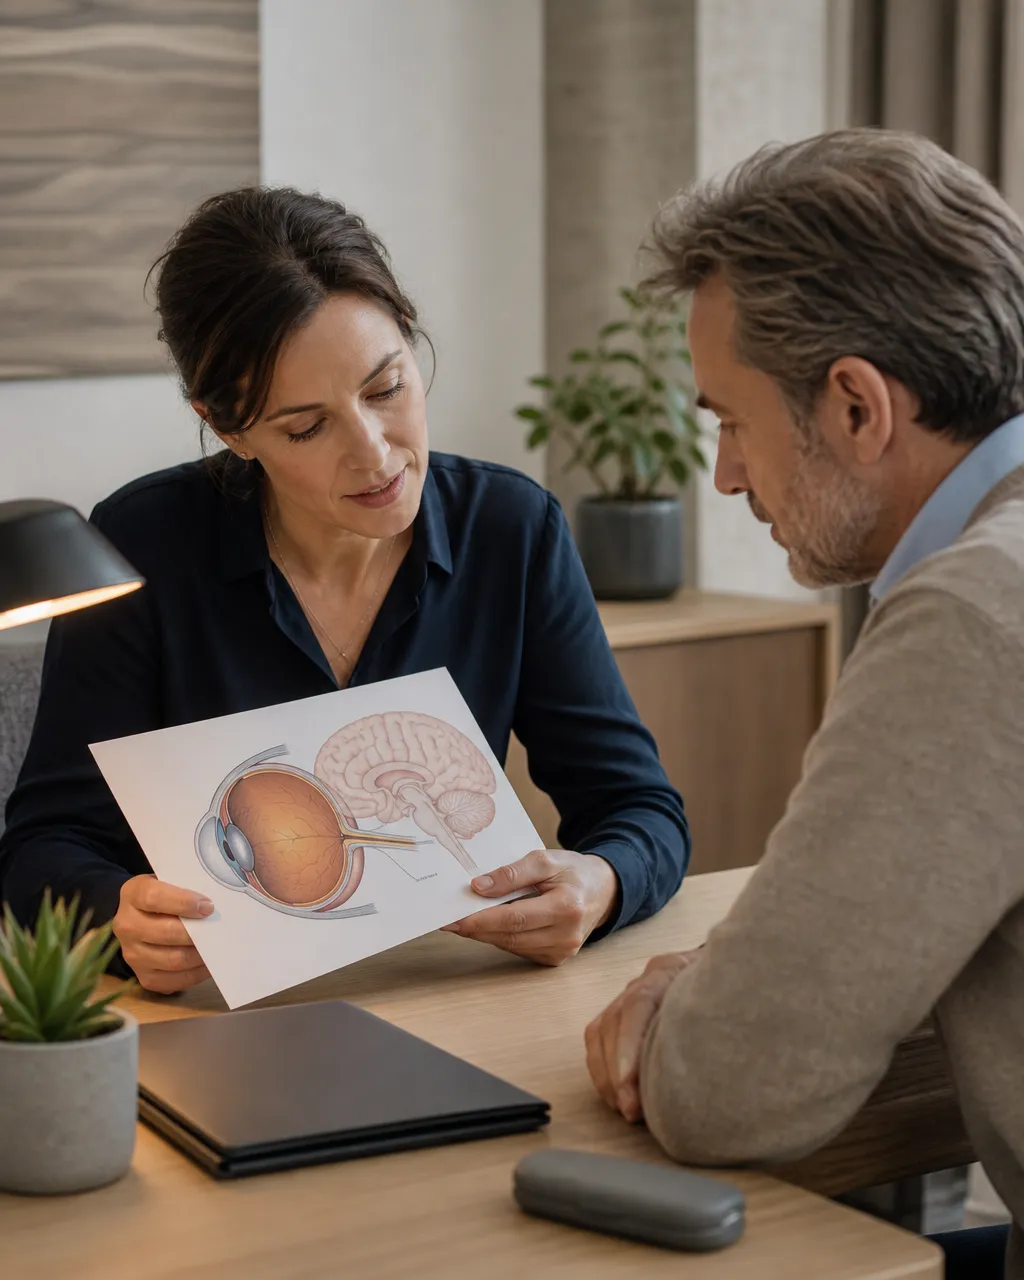
Neurologue et patient adulte examinant ensemble un schéma de l’anatomie de l’œil à un bureau de consultation, dans le contexte d’une évaluation du syndrome de Foster-Kennedy.

Le syndrome de Foster-Kennedy n’est pas une maladie indépendante, mais un ensemble de signes qui apparaissent ensemble lorsqu’une lésion – le plus souvent une tumeur – appuie sur certaines structures à l’intérieur du crâne. La combinaison caractéristique regroupe trois éléments : une perte de vision dans un œil due à une destruction progressive du nerf optique de ce côté, un gonflement du nerf optique de l’œil opposé causé par une pression accrue dans le crâne, et parfois une perte de l’odorat du côté de la lésion.

Pour comprendre pourquoi cette asymétrie se produit, il faut imaginer une masse qui grossit lentement juste au-dessus du nerf optique droit, par exemple. Ce nerf est écrasé directement et s’atrophie – ses fibres meurent faute d’espace. Pendant ce temps, la pression générale à l’intérieur du crâne augmente progressivement. Cette hausse de pression se répercute sur le nerf optique gauche, qui gonfle comme un tuyau sous pression – sans être comprimé directement. Le résultat : un nerf « trop plat » d’un côté, un nerf « trop gonflé » de l’autre.

Le nom du syndrome rend hommage au neurologue Robert Foster Kennedy, qui a décrit cette association clinique en 1911 à partir de cas de tumeurs du lobe frontal.

Ce que ce syndrome signifie concrètement

La valeur diagnostique du syndrome de Foster-Kennedy est considérable : quand un médecin observe ce tableau à l’examen du fond de l’œil, cela oriente immédiatement vers une lésion expansive à la base du crâne et justifie une imagerie cérébrale en urgence. Ce n’est pas un simple signe ophtalmologique – c’est une fenêtre ouverte sur un processus neurologique sous-jacent.

Quelles sont les causes du syndrome de Foster-Kennedy ?

La cause la plus fréquente est une tumeur à la base du crâne, notamment un méningiome ou un gliome du lobe frontal. Plus rarement, d’autres lésions occupant de l’espace à l’intérieur du crâne peuvent provoquer le même tableau. La cause détermine entièrement la prise en charge.

Le syndrome de Foster-Kennedy résulte de toute lésion capable de comprimer directement un nerf optique tout en augmentant simultanément la pression à l’intérieur du crâne. Dans la grande majorité des cas documentés dans la littérature médicale, il s’agit d’une tumeur de la base du crâne ou du lobe frontal. Les méningiomes – des tumeurs qui se développent à partir des membranes entourant le cerveau – représentent une part importante des cas rapportés, en particulier ceux qui se forment près du sillon olfactif ou de l’aile du sphénoïde (deux zones osseuses situées à la base du crâne). Les gliomes frontaux (tumeurs issues du tissu de soutien du cerveau) constituent une autre cause connue.

D’autres situations ont été associées à ce tableau clinique dans la littérature, bien que plus rares : certains abcès cérébraux, des anévrismes de grande taille (dilatations anormales d’une artère du cerveau), ou encore des métastases cérébrales (propagation d’un cancer depuis un autre organe). Dans ces cas, le mécanisme reste le même – compression d’un nerf d’un côté, hypertension intracrânienne de l’autre.

Un point important à ne pas confondre

Il existe un tableau appelé « pseudo-syndrome de Foster-Kennedy » : il ressemble au vrai syndrome, mais les deux nerfs optiques sont atteints successivement par une maladie du nerf lui-même (comme certaines névrites optiques), sans qu’il y ait de lésion compressive. Cette distinction est capitale, car le traitement est totalement différent. L’imagerie cérébrale permet dans la quasi-totalité des cas de trancher.

Quels sont les symptômes du syndrome de Foster-Kennedy ?

Le signe le plus visible est une baisse de vision, souvent progressive, dans un œil. L’autre œil peut aussi être affecté, mais différemment. Des maux de tête, une perte de l’odorat ou des nausées peuvent accompagner ces troubles visuels selon la localisation de la lésion.

Les symptômes du syndrome de Foster-Kennedy se développent généralement de façon lente et insidieuse, ce qui explique pourquoi le diagnostic est parfois tardif. Le premier signe remarqué est souvent une baisse de vision dans un œil – floue, progressive, parfois décrite comme un brouillard ou une zone sombre dans le champ visuel. Comme le processus est lent, il arrive que la personne ne s’en rende compte que lorsque l’autre œil est sollicité seul, par exemple en fermant un œil par hasard.

Du côté de la pression élevée à l’intérieur du crâne, des maux de tête persistants – souvent plus intenses le matin ou lors d’efforts – sont fréquemment rapportés. Des nausées, des vomissements ou une sensation de pression derrière les yeux peuvent s’y ajouter. La perte de l’odorat (ou sa diminution marquée) est un symptôme qui oriente fortement vers la localisation de la lésion : elle survient lorsque la tumeur est proche des nerfs olfactifs situés à la base du lobe frontal.

Dans certains cas, des changements de personnalité ou de comportement peuvent être observés si la lésion affecte le lobe frontal, bien que ce signe soit moins spécifique.

Ce que ces symptômes ne sont pas

Il serait erroné de considérer que tout trouble visuel d’un œil avec maux de tête correspond à ce syndrome. La migraine ophtalmique, le glaucome, une névrite optique ou encore une hypertension artérielle sévère peuvent produire des tableaux superficiellement proches. C’est précisément la combinaison asymétrique – nerf atrophié d’un côté, nerf gonflé de l’autre – visible uniquement lors d’un examen du fond de l’œil, qui distingue ce syndrome des autres causes de trouble visuel.

Sondage

Comment avez-vous entendu parler du syndrome de Foster-Kennedy pour la première fois ?

Le vote est entièrement anonyme.

Comment le syndrome de Foster-Kennedy est-il diagnostiqué ?

Le diagnostic repose sur deux étapes complémentaires : l’examen du fond de l’œil, qui révèle l’asymétrie caractéristique des nerfs optiques, et l’imagerie cérébrale – IRM ou scanner – qui identifie la lésion responsable. Ces deux examens sont indispensables.

Le point de départ du diagnostic est l’examen ophtalmologique. En regardant à l’intérieur de l’œil grâce à un instrument appelé ophtalmoscope, le médecin peut observer directement les nerfs optiques – une des rares situations où un nerf est visible à l’œil nu. Il constate alors l’asymétrie qui définit le syndrome : d’un côté, un nerf pâle et plat (signe d’atrophie), de l’autre, un nerf dont le contour est flou et gonflé (signe de pression élevée dans le crâne, qu’on appelle en médecine un œdème papillaire). Cette observation est à elle seule très évocatrice.

Mais l’examen ophtalmologique ne suffit pas : il dit qu’il y a un problème, pas où il se trouve ni ce qu’il est. C’est l’imagerie cérébrale qui apporte cette réponse. L’IRM cérébrale est généralement privilégiée car elle offre une résolution supérieure pour visualiser les tissus mous, les méninges et les nerfs. Le scanner (tomodensitométrie) peut être utilisé en urgence ou lorsque l’IRM n’est pas disponible rapidement. Ces examens permettent de localiser la lésion, d’estimer sa taille et d’orienter vers sa nature.

Les examens complémentaires selon le contexte

Une fois la lésion identifiée, d’autres examens peuvent être demandés selon la situation : un bilan sanguin, une analyse du liquide céphalorachidien (le liquide qui entoure le cerveau et la moelle épinière) ou une biopsie pour confirmer le type de tumeur. Le bilan du champ visuel – qui mesure l’étendue de la zone perçue par chaque œil – permet de quantifier les pertes et de suivre l’évolution dans le temps. Ces examens sont planifiés par le spécialiste (neurologue ou neurochirurgien) en fonction de ce que l’imagerie révèle.

Le syndrome de Foster-Kennedy peut-il ressembler à une autre maladie ?

Oui. Le « pseudo-syndrome de Foster-Kennedy » présente exactement le même aspect visuel mais résulte d’une tout autre cause – une maladie du nerf optique lui-même, sans tumeur. La distinction est essentielle car les traitements sont radicalement différents. L’imagerie cérébrale permet généralement de trancher.

C’est l’une des erreurs diagnostiques les plus documentées dans ce domaine : confondre le vrai syndrome de Foster-Kennedy avec son « sosie clinique », le pseudo-syndrome. Les deux tableaux donnent exactement le même aspect à l’examen du fond de l’œil – un nerf atrophié d’un côté, un nerf gonflé de l’autre. Mais la cause est fondamentalement différente.

Dans le pseudo-syndrome, il n’y a pas de lésion compressive à l’intérieur du crâne. Les deux nerfs optiques sont atteints l’un après l’autre par une maladie qui touche le nerf lui-même : le plus souvent une névrite optique (inflammation du nerf optique), parfois associée à une maladie auto-immune comme la sclérose en plaques. Le premier nerf est touché, s’atrophie. Quelque temps plus tard, le second est touché à son tour, et pendant la phase aiguë il apparaît gonflé. Le résultat visuel est identique – mais la cause et le traitement sont totalement différents.

Comment distinguer les deux ?

L’imagerie cérébrale est l’outil clé. Dans le vrai syndrome, elle révèle une masse. Dans le pseudo-syndrome, elle ne montre pas de lésion compressive mais peut montrer des signes d’inflammation ou de démyélinisation (altération de la gaine protectrice des nerfs). L’histoire de la maladie compte aussi : une douleur à l’œil lors des mouvements du regard, une évolution par poussées ou des antécédents de troubles neurologiques épisodiques orientent plutôt vers le pseudo-syndrome. Un bilan biologique et, dans certains cas, une analyse du liquide céphalorachidien complètent le diagnostic différentiel.

Quelles complications peut entraîner le syndrome de Foster-Kennedy ?

La complication la plus grave est la perte définitive de la vision, partielle ou totale, si la cause n’est pas traitée à temps. Une pression prolongée sur le cerveau peut aussi entraîner d’autres séquelles neurologiques. La rapidité du diagnostic et du traitement est déterminante.

Les complications du syndrome de Foster-Kennedy sont avant tout celles de sa cause sous-jacente – et non du syndrome lui-même. C’est pourquoi il est essentiel de comprendre que le tableau clinique n’est qu’un signal d’alarme, pas la maladie à traiter en priorité.

Du côté visuel, la perte de vision du côté où le nerf est atrophié est souvent irréversible si elle est déjà installée au moment du diagnostic : les fibres nerveuses détruites ne se régénèrent pas. En revanche, si la cause est prise en charge avant que l’atrophie soit complète, une stabilisation – voire une amélioration partielle dans certains cas – peut être espérée. Le gonflement du nerf optique de l’autre côté représente lui aussi un risque : s’il persiste, il peut évoluer vers une atrophie de ce nerf également, entraînant une perte de vision bilatérale.

Sur le plan neurologique, une tumeur non traitée continue de grossir et peut comprimer d’autres structures cérébrales importantes – zones contrôlant le langage, la motricité, la mémoire ou les émotions selon sa localisation. Une hypertension intracrânienne non traitée peut dans les cas sévères conduire à des situations d’urgence vitale.

Ce qui influence le pronostic visuel

Trois facteurs jouent un rôle central selon les données disponibles dans la littérature : la durée des symptômes avant le traitement, le degré d’atrophie déjà présent au moment de la prise en charge, et la nature de la lésion causale. Une lésion bénigne opérée précocement laisse un pronostic visuel nettement meilleur qu’une lésion maligne diagnostiquée à un stade avancé.

Comment traite-t-on le syndrome de Foster-Kennedy ?

Le traitement vise la cause, pas le syndrome lui-même. Si une tumeur est responsable, la chirurgie est généralement la première option envisagée, parfois combinée à la radiothérapie ou à la chimiothérapie. Le type exact de traitement dépend de la nature et de la localisation de la lésion.

Il n’existe pas de traitement spécifique du syndrome de Foster-Kennedy en tant que tel – ce serait comme traiter la fièvre sans chercher l’infection qui la provoque. Tout l’enjeu thérapeutique repose sur l’identification et la prise en charge de la lésion causale.

Lorsqu’une tumeur est en cause, la neurochirurgie est souvent la première étape envisagée. L’objectif est double : retirer la masse pour décompresser les nerfs optiques et les structures cérébrales voisines, et obtenir un tissu pour analyse afin de confirmer la nature exacte de la tumeur. Pour certaines tumeurs bénignes bien délimitées comme les méningiomes, une résection complète peut être curative. Pour les tumeurs malignes ou les lésions inopérables, la chirurgie peut être partielle et combinée à la radiothérapie (traitement par rayonnements) ou à la chimiothérapie.

En parallèle, si la pression à l’intérieur du crâne est très élevée et menace la vision ou d’autres fonctions, des médicaments peuvent être utilisés temporairement pour la réduire en attendant la prise en charge chirurgicale. La corticothérapie (traitement à base de cortisone) peut être employée dans certains contextes pour diminuer l’œdème autour d’une tumeur.

Le rôle du suivi ophtalmologique après traitement

Même après une intervention réussie, un suivi ophtalmologique régulier est nécessaire pour surveiller l’évolution des nerfs optiques et détecter toute récidive précoce. Des examens du champ visuel répétés permettent de quantifier les éventuelles séquelles et d’adapter la rééducation si nécessaire. Ce suivi est coordonné entre le neurochirurgien, le neurologue et l’ophtalmologue.

Peut-on guérir du syndrome de Foster-Kennedy ?

La réponse dépend entièrement de la cause. Certaines tumeurs bénignes opérables permettent une guérison complète avec récupération partielle ou totale de la vision. D’autres causes, notamment malignes, exigent un traitement prolongé sans garantie de guérison. Les séquelles visuelles déjà installées sont généralement définitives.

La notion de « guérison » du syndrome de Foster-Kennedy doit être abordée avec précision, car elle recouvre des réalités très différentes selon les situations. Le syndrome lui-même disparaît si sa cause est éliminée – mais les séquelles qu’il a laissées sur les nerfs optiques, elles, ne disparaissent pas forcément.

Dans les cas les plus favorables – typiquement un méningiome bénin, bien délimité, opéré avant que l’atrophie du nerf soit complète – la chirurgie peut permettre une stabilisation de la vision et, dans certains cas rapportés dans la littérature, une amélioration partielle. La pression intracrânienne revient à la normale, le gonflement du second nerf optique régresse. Ces patients peuvent mener une vie normale avec un suivi régulier.

Dans les situations plus complexes – tumeur maligne, lésion non totalement résécable, diagnostic tardif – l’objectif est de contrôler la maladie, de préserver au maximum la vision restante et la qualité de vie. La guérison au sens strict est moins fréquente, mais la stabilisation à long terme est possible pour certains types de tumeurs.

Ce qui ne récupère généralement pas

L’atrophie du nerf optique – la destruction des fibres nerveuses – est considérée comme irréversible dans l’état actuel des connaissances médicales. Les zones de vision perdues avant le traitement ne reviennent pas. C’est pourquoi la précocité du diagnostic est un facteur pronostique central : plus le traitement intervient tôt, plus il reste de tissu nerveux à préserver.

Le syndrome de Foster-Kennedy est-il rare ?

Oui, le syndrome de Foster-Kennedy est considéré comme rare. Il est surtout observé dans des contextes de tumeurs cérébrales spécifiques, elles-mêmes peu fréquentes. Dans la pratique médicale quotidienne, un médecin généraliste peut ne jamais en rencontrer un cas au cours de sa carrière.

Le syndrome de Foster-Kennedy est effectivement rare, même si aucun registre mondial ne permet de chiffrer précisément sa prévalence. Il n’apparaît que lorsqu’une lésion est positionnée de façon très précise à la base du crâne – comprimant un nerf optique tout en augmentant la pression intracrânienne générale. Cette configuration anatomique particulière n’est réalisée que dans un sous-groupe limité de tumeurs crâniennes.

Les méningiomes du sillon olfactif, par exemple, représentent eux-mêmes une fraction minoritaire de l’ensemble des tumeurs cérébrales. Et parmi ces méningiomes, seule une partie produit le tableau clinique complet du syndrome de Foster-Kennedy. C’est donc un « sous-ensemble d’un sous-ensemble », ce qui explique la rareté des cas rapportés dans la littérature médicale.

Cette rareté a une conséquence directe sur la pratique clinique : le syndrome est parfois méconnu, y compris par des médecins expérimentés qui n’en ont jamais rencontré de cas. Il est possible qu’un trouble visuel unilatéral progressif soit attribué à une cause ophtalmologique locale pendant un certain temps avant qu’un examen du fond de l’œil n’oriente vers ce diagnostic.

Pourquoi la rareté ne doit pas retarder le diagnostic

La rareté d’une maladie ne doit pas conduire à l’exclure trop rapidement du diagnostic différentiel. Un ophtalmologue ou un neurologue confronté à une asymétrie inexpliquée des nerfs optiques doit inclure ce syndrome dans son raisonnement et demander une imagerie cérébrale – même si la probabilité statistique est faible. Dans ce contexte, l’imagerie est l’outil décisif : elle confirme ou infirme rapidement, sans risque pour le patient.

Abandonner les modifications ?

Vos modifications ne sont pas encore enregistrées.