
Cookies et contenus externes

Nous avons besoin des cookies nécessaires pour que le site fonctionne ; ils sont toujours actifs. Tout le reste ne se charge que si vous y consentez ou si vous l’ouvrez vous-même. Vous pouvez modifier votre choix à tout moment sous « Paramètres des cookies » dans le pied de page ; pour en savoir plus, consultez la Déclaration de protection des données.

Contenus d’autres fournisseurs, par exemple la carte d’un point de contact ou un contenu audio. Lors du chargement, le fournisseur apprend votre adresse IP et peut placer ses propres cookies.

neomedis

Langue

neomedis
Contenu médicalement correct ?

À mon avis, l’article actuel est médicalement correct. Je peux proposer des corrections au texte à tout moment par la suite. Si d’autres professionnels de la santé modifient le texte après mon approbation, j’en suis automatiquement informé par e-mail.

Diagnosticsnomed 205698004icd-10 Q98.2

Syndrome de l’homme XX(Syndrome de Klinefelter avec caryotype 46,XX)

Homme 46,XXInversion sexuelle XXSyndrome XX maleSyndrome de l’homme 46,XX

Quand un corps d’homme cache un secret génétique

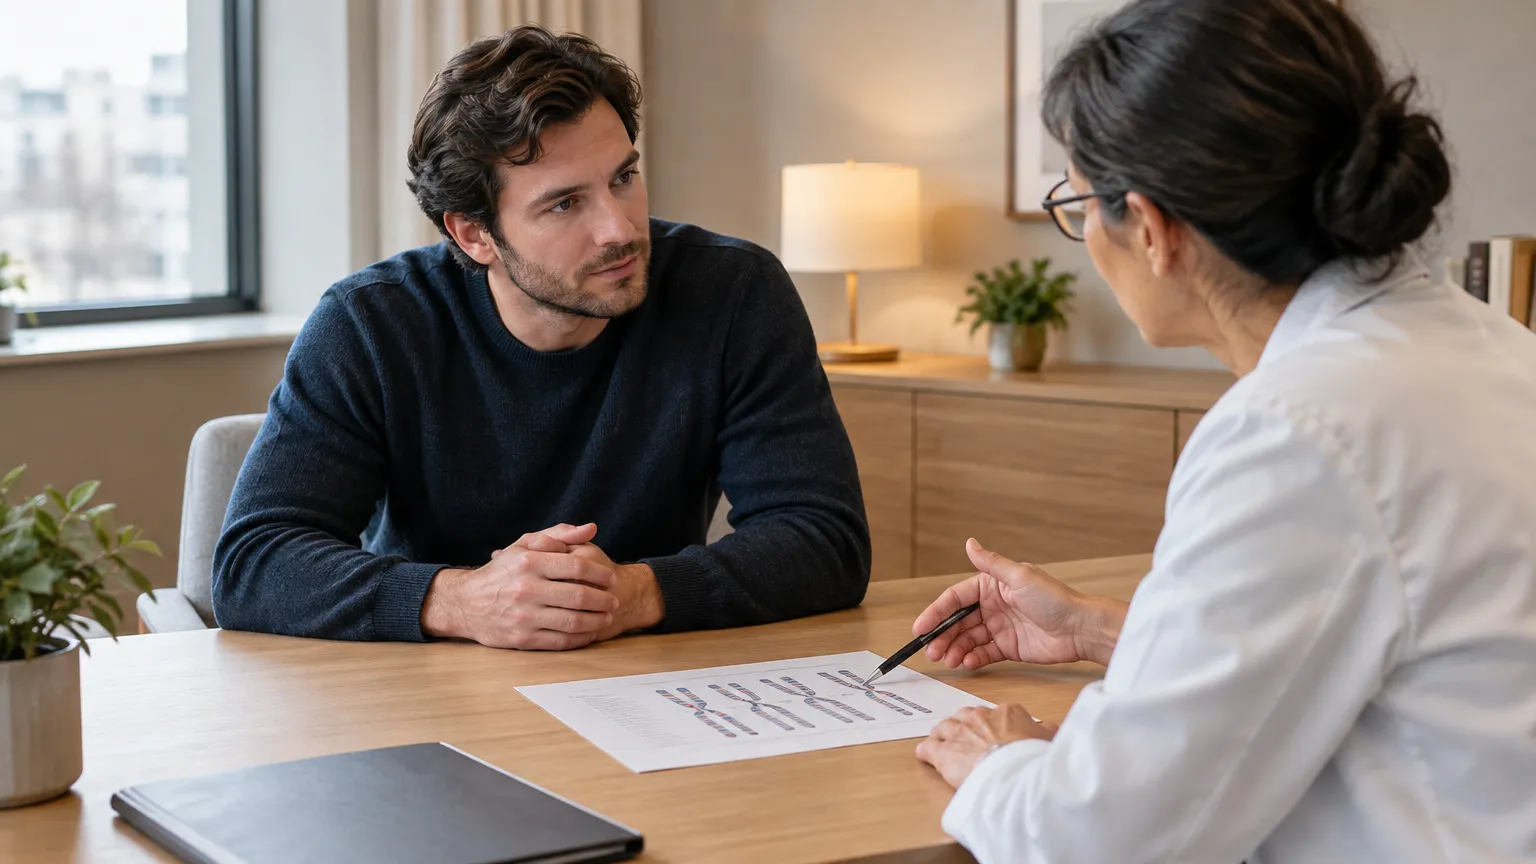
Un homme dans une salle de consultation calme écoute un spécialiste lui expliquer un diagramme posé sur un bureau, dans le contexte d’un diagnostic génétique chromosomique.

Un homme consulte pour une infertilité inexpliquée, une poitrine qui se développe ou des os plus fragiles qu’il ne devrait – et les analyses révèlent une carte chromosomique inattendue. Ces signes touchent la fertilité, l’image corporelle et la solidité osseuse, parfois bien avant qu’un diagnostic ne soit posé. Qu’est-ce qui, dans les chromosomes d’un homme, peut à ce point transformer son corps ?

Créé avec l’intelligence artificielle. Ouvert à la vérification par des professionnels de la santé

Table des matières
Table des matières

Un homme qui se découvre porteur de deux chromosomes X au lieu d’un X et d’un Y se retrouve face à une réalité que ni son apparence ni son quotidien n’avaient laissé pressentir. C’est précisément là que réside la particularité de ce tableau : la plupart des hommes concernés grandissent, vivent et vieillissent sans jamais recevoir de diagnostic, simplement parce que les signes extérieurs restent discrets ou s’installent si progressivement qu’ils passent inaperçus.

Ce que l’on croit parfois être un simple retard de puberté ou une tendance à prendre du poids peut en réalité refléter un déficit hormonal qui s’est installé silencieusement depuis l’adolescence. Le corps produit alors moins de testostérone que nécessaire – non pas à cause d’un mode de vie ou d’une maladie acquise, mais parce que la configuration chromosomique elle-même en a décidé ainsi avant même la naissance.

Un fait qui surprend souvent : ce syndrome n’est pas une curiosité médicale rare. Avec une prévalence estimée à environ 1 homme sur 500, il figure parmi les variations chromosomiques les plus répandues – plus fréquent, par exemple, que la trisomie 21. Pourtant, une large majorité des hommes atteints n’en saura probablement jamais rien.

Points de contact qui peuvent vous aider

Ce sujet est ouvert aux points de contact comme les cabinets, les pharmacies ou les cliniques. Devenez un point de contact qui apparaît ici.

Signes & manifestations

L’infertilité est de loin le signe le plus constant – présente chez 85 à 95 % des hommes concernés – et constitue souvent la porte d’entrée vers le diagnostic ; la gynécomastie, qui touche environ un homme sur trois à un sur deux, est plus variable et peut passer longtemps inaperçue.

Traitement

La prise en charge s’articule principalement autour de la correction du déficit hormonal, qui conditionne à la fois le bien-être général, la densité osseuse et la vitalité à long terme, tout en intégrant un accompagnement ciblé des conséquences spécifiques comme la question de la fertilité.

Complications possibles

Le déficit chronique en androgènes est le fil conducteur des complications : en l’absence de traitement, il fragilise le squelette sur la durée, exposant 25 à 45 % des hommes atteints à une ostéoporose qui s’installe silencieusement avant même que des fractures ne surviennent.

C’est quoi le syndrome de l’homme XX ?

Le syndrome de l’homme XX est une anomalie génétique rare dans laquelle une personne de sexe masculin possède deux chromosomes X au lieu d’un X et un Y. Cela entraîne généralement une infertilité et parfois des signes liés à un manque de testostérone, mais l’apparence extérieure peut être tout à fait masculine.
Un homme dans une salle de consultation calme écoute un spécialiste qui lui explique un diagramme posé sur un bureau, dans le contexte d’un diagnostic génétique chromosomique.

En temps normal, le sexe biologique est déterminé par deux chromosomes sexuels : les femmes ont deux chromosomes X (46,XX) et les hommes ont un X et un Y (46,XY). Le chromosome Y porte un gène clé – appelé SRY – qui déclenche le développement des testicules pendant la grossesse. C’est ce gène qui « programme » le corps vers un développement masculin.

Dans le syndrome de l’homme XX – connu en médecine sous le nom de syndrome de Klinefelter avec caryotype 46,XX – une personne possède deux chromosomes X, mais son corps s’est quand même développé de manière masculine. Comment est-ce possible ? Dans la grande majorité des cas, le gène SRY s’est détaché du chromosome Y lors de la formation des cellules reproductrices et s’est « collé » par erreur sur un chromosome X. Ce chromosome X porteur du gène SRY a ensuite été transmis à l’enfant, déclenchant un développement masculin malgré l’absence de chromosome Y.

Le résultat est une situation paradoxale : une personne dont l’apparence, l’identité et les organes génitaux externes sont masculins, mais dont le patrimoine génétique est 46,XX. Les testicules sont présents mais fonctionnent de façon insuffisante, ce qui entraîne le plus souvent une production très réduite de testostérone et une absence de production de spermatozoïdes.

Ce que cette condition signifie concrètement

Le syndrome de l’homme XX n’est pas une maladie au sens courant du terme – c’est une variation chromosomique. La personne concernée est masculine dans son vécu et son identité. Les conséquences principales sont médicales : infertilité quasi constante, et parfois signes liés à un déficit hormonal. Ces aspects peuvent être suivis et traités médicalement, ce qui améliore significativement la qualité de vie.

Comment un homme peut-il avoir des chromosomes XX ?

Dans la grande majorité des cas, un gène normalement présent sur le chromosome Y s’est détaché et s’est fixé par erreur sur un chromosome X lors de la formation des cellules reproductrices du père. L’enfant reçoit alors ce chromosome X « modifié » qui déclenche malgré tout un développement masculin.

Le mécanisme le plus fréquent s’appelle une translocation, c’est-à-dire un échange accidentel de matériel génétique entre deux chromosomes. Lors de la formation des spermatozoïdes chez le père, les chromosomes X et Y se rapprochent et échangent parfois des fragments. Si le gène SRY – celui qui commande le développement des testicules – passe du chromosome Y vers le chromosome X, ce chromosome X devient porteur d’une « instruction masculine ».

Lorsque cet ovule est ensuite fécondé par un spermatozoïde portant un deuxième X normal, l’embryon se retrouve avec deux chromosomes X, dont l’un porte le gène SRY. Ce gène suffit à déclencher la formation des testicules et un développement masculin – même sans chromosome Y complet.

Dans une minorité de cas (environ 10 à 20 % selon les études), aucun gène SRY n’est détectable. Dans ces situations, d’autres gènes ou mécanismes encore mal compris sont probablement en jeu. Ces cas sans SRY sont souvent associés à des caractéristiques légèrement différentes, notamment une ambiguïté génitale plus marquée à la naissance.

Un accident biologique, pas une transmission héréditaire classique

Ce type d’erreur survient de manière aléatoire lors de la formation des cellules reproductrices – elle n’est pas « programmée » dans les gènes familiaux. C’est pourquoi il est rare de voir plusieurs cas dans une même famille. La probabilité de transmission à des enfants est par ailleurs quasi nulle, puisque les hommes XX sont presque toujours infertiles.

Quels sont les signes du syndrome de l’homme XX ?

Les signes les plus fréquents sont une petite taille des testicules, une absence de spermatozoïdes et parfois un manque de testostérone avec ses conséquences : moins de pilosité, une légère augmentation du tissu mammaire ou une fatigue persistante. Certaines personnes ne présentent presque aucun signe visible.

Le tableau clinique du syndrome de l’homme XX est variable d’une personne à l’autre. Ce qui est presque constant, c’est une anomalie testiculaire : les testicules sont petits, produisent peu ou pas de testostérone, et ne fabriquent pas de spermatozoïdes. Ces deux fonctions – hormonale et reproductive – sont assurées par des cellules différentes dans le testicule, et toutes deux peuvent être touchées à des degrés divers.

Lorsque la testostérone est insuffisante depuis la puberté, plusieurs signes peuvent apparaître progressivement :

  • Pilosité corporelle et faciale réduite
  • Développement discret du tissu mammaire (gynécomastie)
  • Muscles moins développés que la moyenne
  • Voix qui peut rester légèrement moins grave
  • Fatigue et baisse de libido
  • Parfois une petite taille en comparaison avec les autres membres masculins de la famille

Il est important de noter que ces signes sont souvent discrets et peuvent facilement passer inaperçus ou être attribués à d’autres causes. Certains hommes XX ont une puberté apparemment normale, car les testicules peuvent produire suffisamment de testostérone dans l’enfance et au début de l’adolescence, avant de décliner progressivement.

Ce qui distingue ce syndrome d’autres situations

Un denkfehler courant est de penser que tous les hommes XX ressemblent à des femmes ou ont une apparence ambiguë. En réalité, la majorité ont une apparence clairement masculine, des organes génitaux externes normaux, et ne se distinguent pas visuellement de la population masculine générale. C’est précisément ce qui explique pourquoi le diagnostic est souvent tardif.

Sondage

Avant de lire ceci, saviez-vous qu’un homme peut avoir un caryotype 46,XX ?

Le vote est entièrement anonyme.

Le syndrome de l’homme XX peut-il passer inaperçu pendant des années ?

Oui, c’est même fréquent. Beaucoup d’hommes concernés vivent leur vie normalement sans jamais soupçonner quoi que ce soit – jusqu’au moment où un bilan d’infertilité ou une analyse de routine révèle l’anomalie chromosomique. Le syndrome ne se voit pas toujours de l’extérieur.

Le syndrome de l’homme XX est l’une des anomalies chromosomiques les plus susceptibles de rester silencieuses pendant des décennies. La raison principale : les signes hormonaux sont souvent discrets, et l’apparence extérieure est masculine. Il n’y a pas de marqueur visuel évident qui pousserait spontanément à consulter.

La découverte arrive le plus souvent par deux chemins. Le premier, et le plus fréquent, est un bilan d’infertilité : le couple n’arrive pas à avoir d’enfant, une analyse du sperme montre une absence complète de spermatozoïdes, et les examens complémentaires révèlent alors la cause chromosomique. Le second chemin est un bilan hormonal effectué pour une fatigue persistante, une gynécomastie ou un retard pubertaire – des signes qui, pris isolément, ont de nombreuses autres explications possibles.

Dans certains cas, le diagnostic est posé à l’occasion d’un examen génétique pour une autre raison, ou lors d’un dépistage prénatal si les parents d’un futur enfant passent des analyses.

Une mini-scène du quotidien

Imaginez un homme de 32 ans, sportif, qui n’a jamais eu de problème de santé notable. Avec sa partenaire, ils essaient d’avoir un enfant depuis deux ans sans succès. Le médecin prescrit un spermogramme – l’analyse du sperme. Résultat : aucun spermatozoïde. Une analyse chromosomique suit. C’est là, pour la première fois, que cet homme apprend qu’il a deux chromosomes X. Ce scénario, loin d’être anecdotique, représente une voie de diagnostic très habituelle pour ce syndrome.

Comment diagnostique-t-on le syndrome de l’homme XX ?

Le diagnostic repose sur une analyse chromosomique appelée caryotype, qui examine l’ensemble des chromosomes d’une cellule. Une prise de sang suffit pour cet examen. Des analyses hormonales et une échographie testiculaire complètent souvent le bilan pour évaluer le retentissement sur le corps.

Le point de départ du diagnostic est presque toujours une suspicion clinique ou un résultat inattendu – par exemple, une absence de spermatozoïdes dans le sperme (azoospermie), des taux hormonaux anormaux, ou un développement pubertaire atypique. À partir de là, la confirmation passe par une analyse du patrimoine génétique.

L’examen central est le caryotype : à partir d’une prise de sang, des cellules sont cultivées en laboratoire, puis leurs chromosomes sont photographiés et classés. Dans le syndrome de l’homme XX, on voit deux chromosomes X et aucun Y – ce qui est le résultat attendu chez une femme, mais qui ici concerne un homme. Cet examen est fiable, remboursé sur prescription médicale en Suisse (LAMal), et prend en général quelques semaines.

Pour déterminer si le gène SRY est présent sur l’un des chromosomes X, des analyses génétiques complémentaires plus précises (génotypage moléculaire) peuvent être réalisées. Cette information est médicalement utile car elle peut influencer les caractéristiques cliniques et les options de prise en charge.

Les étapes habituelles du bilan

Une fois le caryotype confirmé, le médecin propose généralement :

  • Un bilan hormonal complet : taux de testostérone, de FSH et de LH (hormones qui régulent la fonction testiculaire)
  • Une échographie testiculaire pour évaluer la taille et la structure des testicules
  • Un spermogramme si ce n’est pas déjà fait
  • Un bilan osseux si un déficit en testostérone est présent depuis longtemps (risque d’ostéoporose)

Ce bilan permet d’évaluer précisément les conséquences du syndrome chez la personne concernée et d’orienter la prise en charge.

Le syndrome de l’homme XX rend-il stérile ?

Dans la grande majorité des cas, oui. Les testicules ne produisent pas de spermatozoïdes, ce qui rend la conception naturelle impossible. Contrairement au syndrome de Klinefelter classique, il n’existe pas de cas documentés de paternité biologique chez les hommes XX, même par assistance médicale à la procréation.

L’infertilité est la conséquence la plus constante du syndrome de l’homme XX. Elle est due à l’absence de production de spermatozoïdes dans les testicules – une condition appelée azoospermie non obstructive. Les testicules sont présents, mais les cellules responsables de la fabrication des spermatozoïdes ne fonctionnent pas correctement, vraisemblablement parce que des gènes situés sur le chromosome Y (et absents ici) sont indispensables à ce processus.

Une question revient souvent : est-ce que des techniques de procréation médicalement assistée – comme l’extraction chirurgicale de spermatozoïdes directement dans le testicule (TESE) – pourraient permettre une paternité biologique ? La réponse actuelle, basée sur les données disponibles, est négative. Contrairement au syndrome de Klinefelter classique (46,XXY) où des spermatozoïdes sont parfois retrouvés en très petit nombre dans le tissu testiculaire, aucun cas documenté de paternité biologique n’a été rapporté chez un homme XX à ce jour.

Cette différence tient probablement à l’absence totale de gènes du chromosome Y nécessaires à la spermatogenèse – gènes qui sont partiellement présents dans le syndrome de Klinefelter classique.

Ce que cela signifie pour un projet parental

La stérilité ne signifie pas l’impossibilité de devenir parent. Les options comme l’adoption, l’accueil d’un enfant ou la procréation médicalement assistée avec don de sperme sont des voies que de nombreuses personnes concernées explorent. Un accompagnement psychologique et médical – disponible notamment dans les centres de médecine de la reproduction en Suisse – peut aider le couple à traverser cette étape et à envisager les alternatives qui correspondent à leur situation.

Quelle est la différence entre le syndrome de l’homme XX et le syndrome de Klinefelter ?

Les deux syndromes ont en commun des testicules peu fonctionnels et une infertilité. Mais dans le syndrome de Klinefelter classique, l’homme a un chromosome Y en plus (47,XXY), tandis que dans le syndrome de l’homme XX, il n’y a pas de chromosome Y du tout. Cela crée des différences cliniques notables, notamment sur la taille et la fertilité.

Ces deux conditions sont souvent confondues – y compris parfois dans la littérature médicale grand public – parce qu’elles partagent plusieurs caractéristiques : des testicules de petite taille, une production insuffisante de testostérone et une infertilité. Pourtant, leur base chromosomique est différente, et ces différences ont des conséquences cliniques concrètes.

Comparaison structurée

Syndrome de Klinefelter classique (47,XXY) : l’homme a un chromosome X supplémentaire en plus du Y habituel. Le chromosome Y est présent, ce qui garantit certains gènes masculins essentiels. La grande taille est fréquente (souvent plus de 185 cm). Dans une partie des cas, des spermatozoïdes peuvent être retrouvés en très petit nombre dans le tissu testiculaire, ouvrant parfois la voie à une paternité biologique par extraction chirurgicale.

Syndrome de l’homme XX (46,XX avec gène SRY) : il n’y a aucun chromosome Y. Le gène SRY seul, transféré sur un X, a déclenché le développement masculin – mais tous les autres gènes du Y sont absents. La taille est souvent dans la moyenne, voire légèrement inférieure. La spermatogenèse est impossible dans l’état actuel des connaissances, car les gènes du Y nécessaires à la production de spermatozoïdes sont absents.

Un point commun important : dans les deux cas, un traitement substitutif en testostérone peut être nécessaire si les taux sont insuffisants, et le suivi médical à long terme est recommandé dans les deux situations.

En résumé : le syndrome de l’homme XX est plus rare, souvent associé à une stature plus proche de la moyenne, et l’infertilité y est plus absolue qu’en cas de Klinefelter classique.

Peut-on traiter le syndrome de l’homme XX ?

Il n’existe pas de traitement qui modifie les chromosomes. En revanche, les conséquences hormonales – comme un manque de testostérone – peuvent être traitées efficacement. Un suivi médical adapté permet d’améliorer la qualité de vie sur le long terme.

Le syndrome de l’homme XX est une particularité génétique permanente – les chromosomes ne changent pas. Ce que la médecine peut traiter, ce sont les effets de cette particularité sur le fonctionnement du corps, en premier lieu le déficit hormonal.

Lorsque les testicules ne produisent pas suffisamment de testostérone, un traitement substitutif peut être mis en place. La testostérone peut être administrée sous différentes formes : gel appliqué quotidiennement sur la peau, injections à intervalles réguliers, ou dispositif implanté sous la peau. Le choix dépend des préférences de la personne, de son mode de vie et des recommandations du médecin spécialiste. Ce traitement vise à maintenir des taux hormonaux dans une plage normale, ce qui a des effets bénéfiques sur l’énergie, la libido, la densité osseuse et la masse musculaire.

Un point important : le traitement hormonal ne restaure pas la fertilité. La production de spermatozoïdes n’est pas concernée par la testostérone exogène, et comme expliqué plus haut, aucune technique connue ne permet actuellement de contourner cette limite chez les hommes XX.

Suivi et autres aspects de la prise en charge

Un suivi régulier est recommandé pour :

  • Adapter le dosage hormonal selon les bilans sanguins (en général tous les 6 à 12 mois)
  • Surveiller la densité osseuse (un déficit en testostérone prolongé augmente le risque d’ostéoporose)
  • Contrôler la fonction cardiovasculaire et métabolique
  • Proposer un soutien psychologique si le diagnostic est difficile à intégrer

En Suisse, ce suivi est pris en charge par la LAMal dès lors qu’un diagnostic médical justifié est posé. Une orientation vers un endocrinologue ou un centre spécialisé en andrologie est la voie habituelle.

Le syndrome de l’homme XX est-il héréditaire ?

Non, dans le sens habituel du terme. L’anomalie se produit le plus souvent par un accident lors de la formation des spermatozoïdes du père – elle n’est généralement pas transmise de génération en génération. Et comme les hommes XX sont presque toujours infertiles, le risque de transmission à leurs propres enfants est pratiquement nul.

La question de l’hérédité est l’une des premières que posent les personnes concernées et leurs familles. La réponse demande quelques nuances pour être correctement comprise.

Dans la grande majorité des cas, le syndrome de l’homme XX résulte d’un événement aléatoire lors de la formation des spermatozoïdes du père : le gène SRY se détache du chromosome Y et se fixe par erreur sur un chromosome X. Ce mécanisme n’est pas inscrit dans les gènes familiaux comme une « anomalie héréditaire » classique – il s’agit d’une erreur de copie ponctuelle, comparable à une faute de frappe qui surgit au hasard et qui n’était pas présente dans les générations précédentes.

Il est donc peu probable de retrouver plusieurs cas dans une même famille – contrairement à des maladies génétiques transmises de manière dominante ou récessive.

Par ailleurs, puisque les hommes XX sont quasi systématiquement infertiles, la question de la transmission à leurs propres enfants ne se pose pratiquement pas de manière biologique directe. Si un homme XX devenait parent par don de sperme ou adoption, il ne transmettrait pas le syndrome.

Un denkfehler fréquent à corriger

Beaucoup de personnes pensent que si leurs parents ou grands-parents n’ont pas eu ce syndrome, c’est qu’il ne peut pas exister dans leur famille. C’est généralement vrai. Mais l’inverse est aussi vrai : le fait de ne pas connaître de cas dans la famille ne protège pas contre ce type d’anomalie aléatoire. Ces erreurs chromosomiques sont par définition imprévisibles et ne suivent pas de schéma de transmission familiale clair.

Combien de personnes sont concernées par le syndrome de l’homme XX ?

Le syndrome de l’homme XX est rare. Les estimations de prévalence varient selon les études, mais il est généralement cité comme touchant environ 1 homme sur 20'000 à 25'000 dans la population générale. En Suisse, cela représenterait quelques centaines de personnes au total.

Le syndrome de l’homme XX fait partie des anomalies chromosomiques rares. Les estimations disponibles dans la littérature médicale sont variables, en partie parce que de nombreux cas ne sont jamais diagnostiqués – la personne vit sa vie sans jamais avoir de raison de faire analyser ses chromosomes.

Les données les plus souvent citées dans les publications médicales indiquent une prévalence d’environ 1 cas pour 20'000 à 25'000 naissances masculines. Ces chiffres doivent être interprétés avec prudence : ils proviennent d’études aux méthodologies différentes, et la sous-estimation des cas non diagnostiqués est probable. Certains auteurs estiment que la prévalence réelle pourrait être légèrement plus élevée.

À titre de comparaison, le syndrome de Klinefelter classique (47,XXY) est beaucoup plus fréquent, avec une prévalence estimée à environ 1 pour 500 à 1'000 naissances masculines selon les données de référence – ce qui en fait l’une des anomalies chromosomiques les plus communes chez l’homme.

Ce que la rareté implique en pratique

La rareté du syndrome de l’homme XX a des conséquences concrètes pour les personnes concernées. D’une part, les médecins généralistes n’en voient que très rarement dans leur pratique, ce qui peut ralentir le diagnostic. D’autre part, les données cliniques disponibles proviennent souvent de petites séries de patients, ce qui rend les généralisations plus difficiles et certaines recommandations moins solidement établies que pour des maladies plus fréquentes. En Suisse, une orientation vers un centre universitaire spécialisé en génétique ou en endocrinologie est donc particulièrement utile pour bénéficier d’une expertise adaptée.

Voir aussi

Notions générales

Abandonner les modifications ?

Vos modifications ne sont pas encore enregistrées.