
Cookies et contenus externes

Nous avons besoin des cookies nécessaires pour que le site fonctionne ; ils sont toujours actifs. Tout le reste ne se charge que si vous y consentez ou si vous l’ouvrez vous-même. Vous pouvez modifier votre choix à tout moment sous « Paramètres des cookies » dans le pied de page ; pour en savoir plus, consultez la Déclaration de protection des données.

Contenus d’autres fournisseurs, par exemple la carte d’un point de contact ou un contenu audio. Lors du chargement, le fournisseur apprend votre adresse IP et peut placer ses propres cookies.

neomedis

Langue

neomedis
Contenu médicalement correct ?

À mon avis, l’article actuel est médicalement correct. Je peux proposer des corrections au texte à tout moment par la suite. Si d’autres professionnels de la santé modifient le texte après mon approbation, j’en suis automatiquement informé par e-mail.

Diagnosticsnomed 719657001wikidata Q56013827icd-10 Q93.5

Syndrome de microdélétion 2q23.1

Syndrome de microdélétion MBD5Syndrome associé au gène MBD5

Pourquoi certains enfants apprennent-ils autrement ?

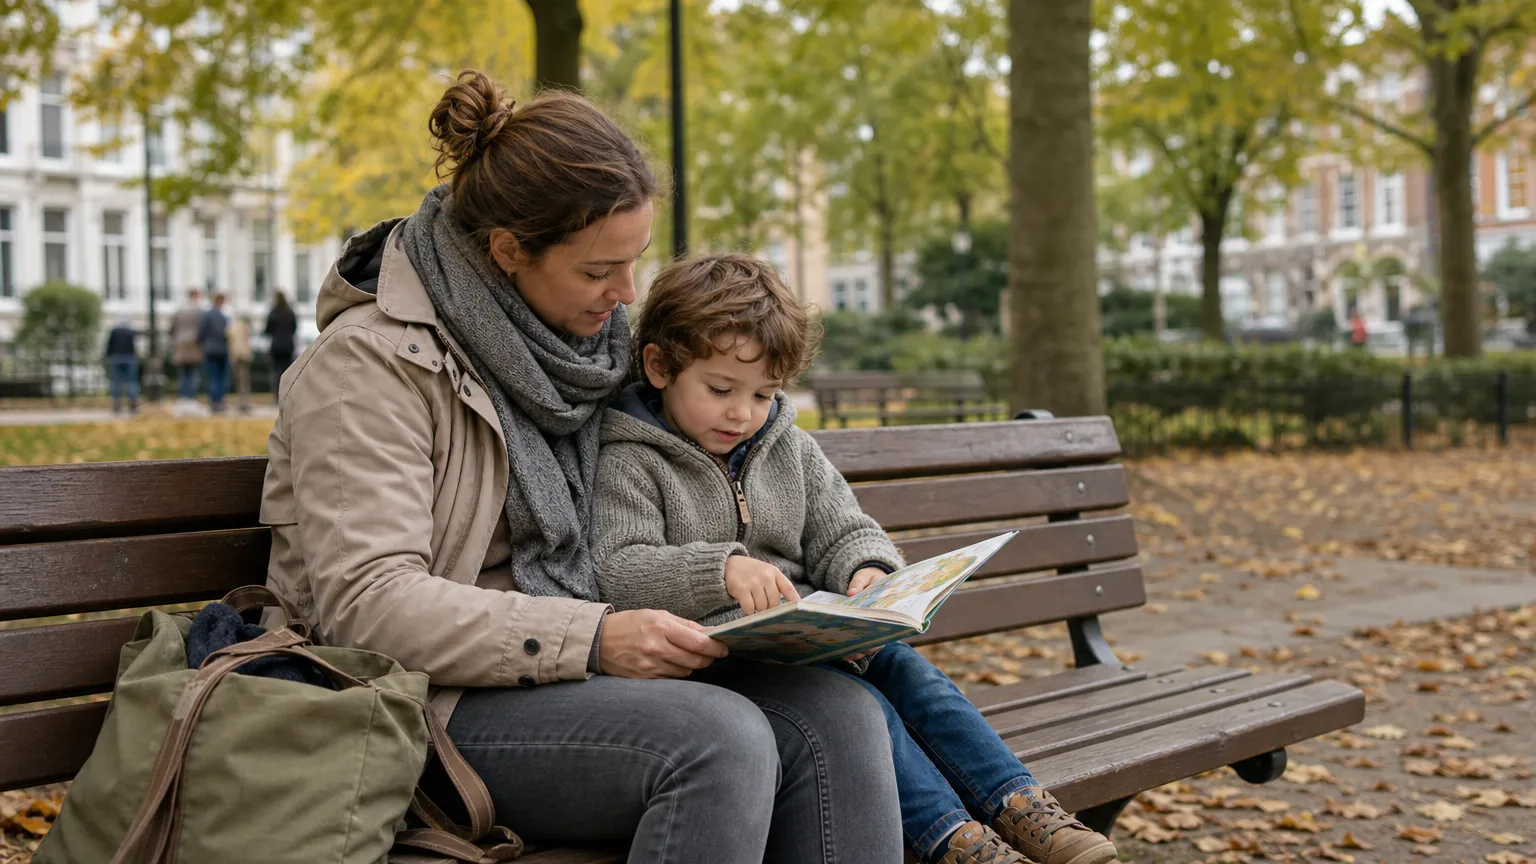
Un parent et un jeune enfant assis ensemble sur un banc de parc en train de partager un livre illustré, dans un cadre de parc urbain, en lien avec la prise en charge du syndrome de microdélétion 2q23.1.

Un enfant qui tarde à parler, qui se fatigue vite à l’école ou qui semble parfois ailleurs : les parents cherchent souvent une explication simple. Pourtant, certains retards de développement, des crises ou des traits autistiques peuvent avoir une origine commune, inscrite dans le patrimoine génétique dès la naissance. Quelle particularité génétique peut expliquer un tel tableau ?

Créé avec l’intelligence artificielle. Ouvert à la vérification par des professionnels de la santé

Table des matières
Table des matières

Un enfant qui tarde à parler, qui peine à suivre à l’école, qui présente des comportements répétitifs difficiles à expliquer – ces signaux amènent souvent les familles à chercher une cause pendant des années. Le syndrome de microdélétion 2q23.1 est l’une de ces causes rares qui restent longtemps sans nom, non parce qu’elles sont introuvables, mais parce qu’elles nécessitent un examen génétique ciblé que l’on ne prescrit pas en première intention.

Ce qui rend ce syndrome particulièrement difficile à identifier, c’est qu’il n’existe pas de trait physique frappant qui oriente immédiatement le diagnostic. Les difficultés d’apprentissage et les troubles du comportement sont les signes les plus visibles – mais ils sont aussi parmi les plus fréquents dans la population générale, ce qui noie le signal dans le bruit.

La perturbation est pourtant précise : un minuscule fragment du chromosome 2 est absent, ce qui prive l’organisme d’une copie d’un gène – MBD5 – indispensable à la régulation du développement cérébral. Cette absence s’installe dès la conception et oriente silencieusement le neurodéveloppement bien avant que les premiers signes deviennent perceptibles.

Points de contact qui peuvent vous aider

Ce sujet est ouvert aux points de contact comme les cabinets, les pharmacies ou les cliniques. Devenez un point de contact qui apparaît ici.

Signes & symptômes

La déficience intellectuelle est le signe le plus constant – présente chez la grande majorité des personnes concernées – et c’est souvent elle qui déclenche la démarche diagnostique ; les troubles du spectre de l’autisme accompagnent le tableau dans plus de la moitié des cas, tandis que les crises épileptiques concernent environ un tiers à la moitié des personnes atteintes.

Traitement

Il n’existe pas de traitement qui corrige la délétion elle-même ; la prise en charge vise à soutenir le développement et à réduire l’impact des symptômes, en combinant des approches rééducatives et, si nécessaire, un traitement médicamenteux des crises.

C’est quoi le syndrome de microdélétion 2q23.1 ?

Le syndrome de microdélétion 2q23.1 est une maladie génétique rare causée par l’absence d’un petit fragment du chromosome 2. Ce fragment manquant perturbe le fonctionnement d’un gène important pour le développement du cerveau, ce qui entraîne des retards de développement, des troubles du langage et d’autres difficultés variables selon les personnes.
Un parent et un jeune enfant assis ensemble sur un banc de parc en train de partager un livre illustré, dans un cadre de parc urbain, en lien avec la prise en charge du syndrome de microdélétion 2q23.1.

Chaque être humain possède 46 chromosomes, répartis en 23 paires. Ces chromosomes contiennent l’ensemble des instructions génétiques nécessaires au développement et au fonctionnement du corps. Dans le syndrome de microdélétion 2q23.1, un tout petit morceau du chromosome 2 – si petit qu’il est invisible au microscope classique – est absent. Cette absence est appelée « microdélétion ».

La région manquante contient en particulier un gène nommé MBD5 (pour « Methyl-CpG Binding Domain Protein 5 »). Ce gène joue un rôle clé dans le développement du cerveau et la régulation de nombreux autres gènes. Quand il est absent ou défaillant, le développement neurologique de l’enfant est perturbé de façon variable mais souvent significative. C’est pourquoi ce syndrome est aussi désigné sous les noms de syndrome de microdélétion MBD5 ou syndrome associé au gène MBD5.

Il s’agit d’une maladie extrêmement rare : quelques centaines de cas seulement sont documentés dans la littérature médicale mondiale à ce jour. Cette rareté explique en partie pourquoi le diagnostic peut prendre du temps – de nombreux professionnels de santé n’y ont jamais été confrontés.

Ce que ce syndrome n’est pas

Le syndrome de microdélétion 2q23.1 est parfois confondu avec d’autres syndromes génétiques qui provoquent des retards de développement similaires, comme le syndrome d’Angelman ou le syndrome de Phelan-McDermid. Ces syndromes ont des causes différentes et nécessitent des suivis distincts. Seul un test génétique précis permet de les distinguer – une évaluation clinique seule ne suffit pas.

Quels sont les signes qui font penser à un syndrome de microdélétion 2q23.1 ?

Les signes les plus fréquents sont un retard important du développement, des difficultés de langage sévères (parfois absence totale de parole), une déficience intellectuelle et des crises d’épilepsie. Des comportements proches de l’autisme, des problèmes de motricité et certaines particularités physiques sont également observés chez une partie des enfants.

Le tableau clinique du syndrome de microdélétion 2q23.1 est dominé par des difficultés neurodéveloppementales. La plupart des enfants présentent un retard global de développement qui devient apparent dans les premières années de vie : acquisition tardive de la marche, retard ou absence du langage, difficultés à apprendre et à communiquer. La déficience intellectuelle, lorsqu’elle est présente, va de légère à sévère selon les personnes.

L’épilepsie – c’est-à-dire des crises convulsives dues à une activité électrique anormale dans le cerveau – touche une proportion importante des personnes atteintes. Les types de crises varient d’un individu à l’autre et peuvent être difficiles à contrôler.

Des comportements que l’on retrouve souvent dans les troubles du spectre de l’autisme sont fréquemment signalés : difficultés à interagir socialement, comportements répétitifs, hypersensibilité à certains stimuli. Cela ne signifie pas que tous les enfants avec ce syndrome ont un autisme, mais ces caractéristiques font partie du profil habituel.

La grande variabilité d’un enfant à l’autre

Un point essentiel à comprendre : deux enfants porteurs de la même microdélétion peuvent présenter des profils très différents. Certains marchent et parlent – avec retard –, d’autres restent non verbaux et ont des besoins d’aide importants pour les gestes du quotidien. Certains ont des crises d’épilepsie fréquentes, d’autres jamais. Cette variabilité tient en partie à la taille exacte de la délétion et aux gènes impliqués, mais aussi à des facteurs individuels encore mal compris. Il est donc important de ne pas appliquer un pronostic général à un enfant en particulier sans évaluation individuelle.

Comment diagnostique-t-on le syndrome de microdélétion 2q23.1 ?

Le diagnostic repose sur un test génétique spécialisé capable de détecter des anomalies très petites sur les chromosomes. Les techniques habituelles comme la prise de sang classique ou même le caryotype standard ne suffisent pas : il faut des analyses comme la puce à ADN ou le séquençage génomique, réalisés en laboratoire de génétique spécialisé.

Pendant longtemps, les microdélétions comme celle du chromosome 2q23.1 n’étaient tout simplement pas détectables avec les outils disponibles. Le caryotype standard – l’examen classique qui photographie les chromosomes sous microscope – ne montre pas les petites anomalies : la microdélétion 2q23.1 est trop petite pour y être visible.

Le diagnostic est aujourd’hui possible grâce à des techniques d’analyse génétique à haute résolution. La principale est appelée analyse chromosomique par puce à ADN (ou CGH-array, pour « comparative genomic hybridization array ») : elle permet de détecter des pertes ou des gains de matériel génétique trop petits pour être vus autrement. Une autre approche est le séquençage de l’exome ou du génome entier, qui lit directement la séquence des gènes et peut identifier des mutations ou des délétions précises.

Ces examens sont réalisés à partir d’une prise de sang simple, mais leur analyse requiert un laboratoire de génétique spécialisé et une interprétation par un médecin généticien.

Le parcours vers le diagnostic

Le chemin vers le diagnostic est souvent long. Les parents remarquent généralement les premiers signes – retard à marcher, absence de langage, comportements inhabituels – dans les 12 à 24 premiers mois de vie. L’enfant est d’abord évalué par un pédiatre, puis souvent orienté vers un neuropédiatre ou un centre de développement de l’enfant. Ce n’est qu’après plusieurs examens et parfois des années d’errance diagnostique qu’une puce à ADN est prescrite. En Suisse, ces analyses sont réalisées dans les laboratoires de génétique des hôpitaux universitaires et peuvent être prises en charge par l’assurance de base selon les critères médicaux en vigueur.

Sondage

Comment avez-vous entendu parler du syndrome de microdélétion 2q23.1 pour la première fois ?

Le vote est entièrement anonyme.

Le syndrome de microdélétion 2q23.1 est-il héréditaire ?

Dans la grande majorité des cas, ce syndrome n’est pas transmis par les parents : la microdélétion se produit de façon spontanée, sans cause identifiable, lors de la formation des cellules reproductrices ou au tout début du développement de l’embryon. Dans de rares cas, un parent peut être porteur et transmettre l’anomalie, mais cela reste exceptionnel.

La question de l’hérédité est l’une des premières que posent les parents après un diagnostic. La réponse est nuancée mais globalement rassurante pour la majorité des familles.

La plupart des cas de syndrome de microdélétion 2q23.1 sont dits « de novo » – c’est-à-dire que la microdélétion est apparue spontanément chez l’enfant, sans être présente chez l’un ou l’autre des parents. Elle survient comme une erreur lors de la formation des cellules reproductrices (ovule ou spermatozoïde) ou très tôt dans le développement de l’embryon. Dans ce cas, le risque de récurrence pour les parents – c’est-à-dire la probabilité qu’un prochain enfant soit également atteint – est généralement estimé comme faible, bien que non nul en raison du phénomène de mosaïcisme germinal (la possibilité qu’une partie des cellules reproductrices d’un parent porte la délétion sans qu’il en soit lui-même affecté).

Dans une minorité de cas, la délétion est transmise par un parent porteur. Ce parent peut lui-même présenter des signes légers ou, plus rarement, être peu affecté. Dans ce scénario, le risque de transmission à chaque grossesse est plus élevé.

Pourquoi un conseil génétique est important

Ces distinctions ne peuvent pas être faites sans test génétique sur les deux parents. Une consultation de conseil génétique permet d’analyser les résultats, d’évaluer le risque pour les grossesses futures et d’explorer les options disponibles – dont le diagnostic prénatal ou préimplantatoire si les parents envisagent d’autres enfants. En Suisse, ces consultations sont disponibles dans les centres de génétique médicale des hôpitaux universitaires et sont généralement prises en charge par l’assurance de base.

Quelles sont les difficultés auxquelles un enfant atteint du syndrome MBD5 peut être confronté à l’école ?

Les enfants avec un syndrome MBD5 rencontrent presque toujours des difficultés importantes à l’école, liées à la déficience intellectuelle, aux troubles du langage et souvent à des comportements difficiles à gérer en groupe. Une scolarisation ordinaire sans soutien spécialisé est rarement adaptée ; des solutions sur mesure – classes spécialisées, soutien individuel, structures adaptées – sont généralement nécessaires.

L’école est souvent le premier lieu où les difficultés de l’enfant deviennent visibles aux yeux du monde extérieur à la famille. Pour un enfant avec un syndrome de microdélétion 2q23.1, les défis sont multiples et souvent interconnectés.

Les difficultés de langage – qui vont d’un retard important à l’absence totale de parole – compliquent la compréhension des consignes, la communication avec les camarades et la relation avec les enseignants. La déficience intellectuelle ralentit les apprentissages dans tous les domaines. Les troubles de l’attention et les comportements proches de l’autisme (rigidité, besoin de routines, réactions intenses aux changements) peuvent rendre le cadre scolaire collectif difficile à supporter.

L’épilepsie, quand elle est présente, peut interférer avec la concentration et nécessiter des adaptations pratiques en classe (protocole en cas de crise, gestion des médicaments, présence d’une assistante).

Les options scolaires en Suisse

En Suisse, la scolarisation des enfants avec des besoins éducatifs particuliers est régie par les cantons, avec des variations importantes d’un canton à l’autre. Les options possibles incluent : la classe ordinaire avec soutien pédagogique renforcé et une mesure d’aide individuelle, une classe spécialisée au sein d’une école ordinaire (intégration partielle), ou une école spécialisée offrant un programme adapté aux enfants avec déficience intellectuelle. La décision se prend en concertation entre les parents, l’équipe pédagogique, les services scolaires cantonaux et souvent un pédopsychiatre ou un neuropsychologue. Les associations comme Insieme Suisse accompagnent les familles dans ces démarches.

Existe-t-il un traitement pour le syndrome de microdélétion 2q23.1 ?

Il n’existe pas de traitement capable de corriger la cause génétique de ce syndrome. En revanche, de nombreuses interventions permettent de traiter les symptômes et d’améliorer la qualité de vie : prise en charge de l’épilepsie, rééducation du langage et de la motricité, accompagnement comportemental. Ces approches, mises en place tôt, font une différence concrète.

Un point important à clarifier d’emblée : aucun médicament ni aucune intervention ne peut « réparer » la microdélétion sur le chromosome 2. La cause génétique reste permanente. Ce que la médecine peut faire, en revanche, c’est traiter les manifestations du syndrome et soutenir le développement de l’enfant de façon ciblée.

L’épilepsie, lorsqu’elle est présente, est traitée par des médicaments antiépileptiques. Le choix du traitement dépend du type de crises et est ajusté au cas par cas par un neurologue pédiatrique. Le contrôle des crises améliore souvent la qualité de vie et peut avoir un effet positif sur les capacités d’apprentissage.

Les rééducations spécialisées constituent l’axe principal de la prise en charge : la logopédie (rééducation du langage et de la communication), l’ergothérapie (développement des habiletés motrices fines et des gestes du quotidien), la physiothérapie (motricité globale, tonus musculaire) et l’accompagnement comportemental (gestion des comportements difficiles, techniques de communication alternatives comme les pictogrammes ou la langue des signes). Ces interventions sont d’autant plus efficaces qu’elles débutent tôt, idéalement dès la petite enfance.

L’importance d’une approche coordonnée

La clé n’est pas un traitement unique mais une équipe pluridisciplinaire qui travaille ensemble autour de l’enfant et de sa famille. Un suivi régulier permet d’ajuster les interventions au fil du développement de l’enfant et de ses besoins changeants. Des équipes spécialisées dans les maladies rares, comme celles des hôpitaux universitaires suisses, ont l’expérience nécessaire pour coordonner ce type de prise en charge complexe.

Quelle est l’espérance de vie avec un syndrome de microdélétion 2q23.1 ?

Les données disponibles ne permettent pas d’établir une espérance de vie précise pour ce syndrome, car trop peu de cas ont été suivis sur le long terme. Rien n’indique que ce syndrome réduise significativement l’espérance de vie en soi, mais certaines complications – notamment une épilepsie difficile à contrôler – peuvent influencer le pronostic individuel.

Le syndrome de microdélétion 2q23.1 est si rare que les données à long terme restent limitées. La médecine ne dispose pas encore de cohortes de patients suivis sur plusieurs décennies permettant de calculer une espérance de vie spécifique à ce syndrome.

Ce que l’on sait : le syndrome lui-même n’est pas une maladie qui détruit progressivement les organes ou raccourcit la vie de façon directe, comme certaines maladies métaboliques ou dégénératives. Les difficultés principales – déficience intellectuelle, troubles du comportement, difficultés motrices – sont des déficits stables ou lentement évolutifs, non des processus qui s’aggravent rapidement.

Cependant, certains facteurs peuvent influencer le pronostic individuel. Une épilepsie sévère et difficile à contrôler représente un facteur de risque sérieux, notamment en raison du risque de mort subite associée à l’épilepsie (SUDEP, pour « Sudden Unexpected Death in Epilepsy »), une complication rare mais documentée dans les épilepsies réfractaires. Des complications liées à des difficultés de déglutition ou des infections respiratoires répétées peuvent également survenir chez les personnes les plus sévèrement atteintes.

Ce que cela signifie concrètement

En l’absence de données spécifiques fiables, toute projection précise serait trompeuse. Ce que l’on peut dire avec davantage de certitude : la qualité de vie et les perspectives à long terme dépendent largement de la qualité de la prise en charge médicale et éducative, de la gestion de l’épilepsie et du soutien apporté à la famille. Ces éléments sont bien plus déterminants qu’une statistique générale sur l’espérance de vie.

Comment vivre au quotidien avec un enfant atteint du syndrome MBD5 ?

Le quotidien avec un enfant atteint du syndrome MBD5 demande une organisation importante et un soutien adapté à chaque étape. Les routines stables, les outils de communication alternatifs et un réseau de professionnels bien coordonné font partie des éléments qui aident concrètement les familles à traverser les différentes phases de la vie de l’enfant.

Vivre avec un enfant porteur du syndrome de microdélétion 2q23.1 implique une adaptation profonde du quotidien familial. Les besoins de l’enfant sont souvent intenses et constants, et les parents deviennent fréquemment les premiers coordinateurs de soins – entre les médecins, les thérapeutes, l’école et les services sociaux.

Les routines jouent un rôle central : les enfants avec ce syndrome s’appuient fortement sur la prévisibilité pour se sentir en sécurité. Des transitions prévisibles, des rituels stables au lever, aux repas et au coucher, et des espaces bien structurés réduisent souvent les comportements difficiles liés à l’anxiété ou à la désorientation.

La communication est un défi majeur pour beaucoup de ces enfants. Des outils de communication alternative et améliorée (CAA) – comme les pictogrammes, les applications sur tablette, ou la langue des signes simplifiée – peuvent transformer la relation avec l’enfant et réduire sa frustration. Un logopédiste spécialisé en CAA peut accompagner la famille dans cette démarche.

Prendre soin des aidants aussi

L’épuisement des parents et des fratries est une réalité documentée dans les familles d’enfants avec des besoins complexes. En Suisse, des structures de répit – comme les centres de jour spécialisés ou les séjours de week-end encadrés – existent et peuvent offrir des moments de respiration essentiels. Les associations comme Pro Infirmis, Insieme Suisse ou les groupes de familles locaux permettent de trouver des ressources pratiques, d’échanger avec d’autres familles qui vivent la même réalité, et de ne pas porter seul le poids d’une situation extraordinaire.

Où trouver un spécialiste ou un centre de référence en Suisse pour ce syndrome ?

En Suisse, les centres de génétique médicale des hôpitaux universitaires de Genève, Lausanne, Berne, Zurich et Bâle sont les principaux interlocuteurs pour ce syndrome. Pour les maladies rares en général, le réseau national Swiss Rare Diseases et la plateforme européenne Orphanet peuvent orienter vers les équipes les plus compétentes.

Face à un syndrome aussi rare, trouver le bon spécialiste est une étape décisive. En Suisse romande, les services de génétique médicale du Centre Hospitalier Universitaire Vaudois (CHUV) à Lausanne et des Hôpitaux Universitaires de Genève (HUG) sont des points de contact naturels. En Suisse alémanique, les centres de génétique de l’Inselspital à Berne, de l’Universitätsspital Zurich et de l’Universitätsspital Basel disposent d’équipes spécialisées en maladies rares et en génétique clinique.

Ces centres peuvent non seulement poser ou confirmer le diagnostic mais aussi coordonner la prise en charge pluridisciplinaire et orienter vers des spécialistes compétents (neuropédiatrie, neuropsychologie, logopédie spécialisée, pédopsychiatrie).

Ressources utiles pour les familles en Suisse

  • Swiss Rare Diseases (CORD-CH) – la plateforme nationale de coordination pour les maladies rares ; elle liste les centres de compétences par maladie.
  • Orphanet Suisse – la base de données européenne de référence pour les maladies rares, avec des informations sur le syndrome MBD5 et les centres experts européens.
  • Insieme Suisse – association nationale pour les personnes avec déficience intellectuelle et leurs familles, avec des sections régionales en Romandie.
  • Pro Infirmis – offre des conseils pratiques sur les droits, les aides financières et les structures d’accueil disponibles en Suisse.
  • MBD5 International Family Alliance – réseau international de familles concernées par le syndrome MBD5, avec des ressources en plusieurs langues.

Abandonner les modifications ?

Vos modifications ne sont pas encore enregistrées.