
Cookies et contenus externes

Nous avons besoin des cookies nécessaires pour que le site fonctionne ; ils sont toujours actifs. Tout le reste ne se charge que si vous y consentez ou si vous l’ouvrez vous-même. Vous pouvez modifier votre choix à tout moment sous « Paramètres des cookies » dans le pied de page ; pour en savoir plus, consultez la Déclaration de protection des données.

Contenus d’autres fournisseurs, par exemple la carte d’un point de contact ou un contenu audio. Lors du chargement, le fournisseur apprend votre adresse IP et peut placer ses propres cookies.

neomedis

Langue

neomedis
Contenu médicalement correct ?

À mon avis, l’article actuel est médicalement correct. Je peux proposer des corrections au texte à tout moment par la suite. Si d’autres professionnels de la santé modifient le texte après mon approbation, j’en suis automatiquement informé par e-mail.

Diagnosticsnomed 57917004wikidata Q55787615icd-10 Q87.1

Syndrome de Seckel

Nanisme à tête d’oiseauNanisme microcéphalique primordial

Pourquoi certains enfants restent minuscules dès la naissance

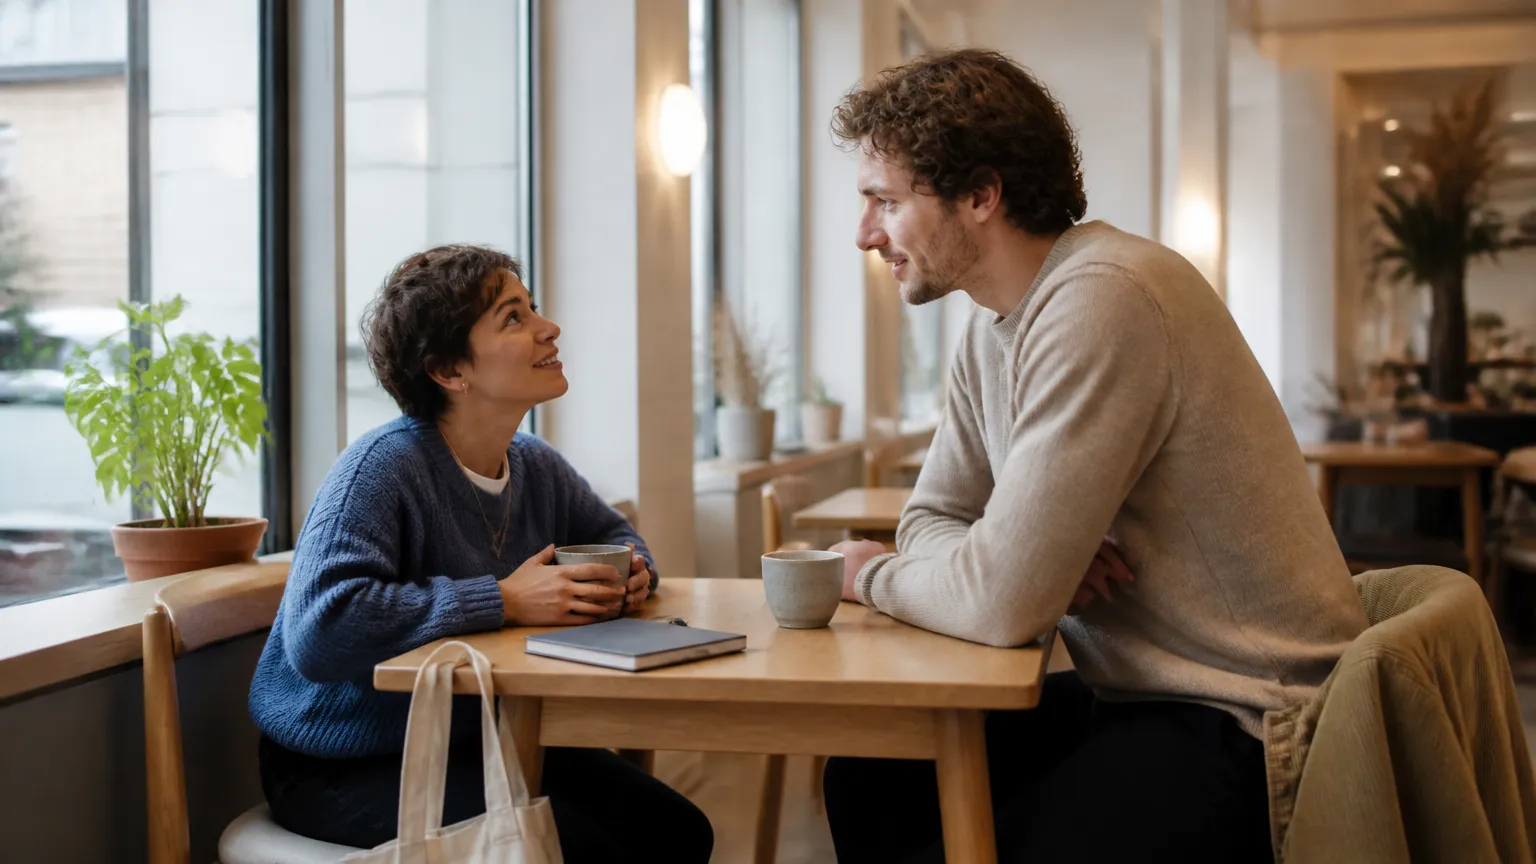
Deux adultes de taille nettement différente partagent une conversation détendue à une table de café, dans un contexte lié à la vie quotidienne avec le syndrome de Seckel.

Certains bébés naissent déjà très petits et ne rattrapent jamais leur retard de croissance, quel que soit leur alimentation ou leur suivi médical. Ce retard s’accompagne souvent d’un crâne plus petit que la moyenne, de traits du visage particuliers et parfois d’un développement intellectuel ralenti. D’où vient cette combinaison de signes qui apparaît déjà avant la naissance ?

Créé avec l’intelligence artificielle. Ouvert à la vérification par des professionnels de la santé

Table des matières
Table des matières

Un enfant naît avec un poids et une taille nettement inférieurs à la normale, une tête particulièrement petite, et pourtant les parents n’avaient reçu aucun avertissement pendant la grossesse. Le syndrome de Seckel est l’une de ces affections qui s’installent si tôt dans le développement – dès les premières semaines après la conception – que ses effets sont déjà entièrement inscrits dans le corps au moment de la naissance.

Ce qui surprend, c’est l’échelle de rareté : le syndrome touche quelques individus sur plusieurs millions, ce qui le rend quasiment inconnu du grand public, mais aussi des médecins qui ne travaillent pas en génétique spécialisée. Un retard de diagnostic de plusieurs années est donc la règle plutôt que l’exception.

Un malentendu fréquent veut que le nanisme primordial soit simplement une variante de la petite taille. En réalité, dans le syndrome de Seckel, c’est la croissance cellulaire de base qui est altérée dès le tout début du développement embryonnaire, ce qui explique pourquoi ni un traitement hormonal ni une intervention nutritionnelle ne peut corriger la situation après la naissance.

Parce qu’il est transmis selon un mode récessif, le syndrome peut rester silencieux dans une famille pendant plusieurs générations – aucun membre n’est affecté de façon visible – et ne se manifester que lorsque deux porteurs non informés ont un enfant ensemble.

Points de contact qui peuvent vous aider

Ce sujet est ouvert aux points de contact comme les cabinets, les pharmacies ou les cliniques. Devenez un point de contact qui apparaît ici.

Facteurs de risque

Le syndrome de Seckel résulte d’une mutation génétique héritée des deux parents à la fois ; la consanguinité parentale augmente sensiblement la probabilité que les deux copies du gène soient altérées, ce qui explique sa fréquence plus élevée dans certaines populations où les unions entre personnes apparentées sont plus courantes.

Prise en charge

Il n’existe pas de traitement capable de corriger la cause génétique du syndrome de Seckel ; la prise en charge s’oriente donc vers le soutien au développement, l’accompagnement des difficultés cognitives et la surveillance des complications orthopédiques et neurologiques associées.

Qu’est-ce que le syndrome de Seckel ?

Le syndrome de Seckel est une maladie génétique très rare présente dès la naissance. Elle provoque une petite taille importante, une tête plus petite que la normale et des traits du visage caractéristiques. Les capacités intellectuelles sont variables selon les personnes. Il n’existe pas de guérison, mais un suivi médical adapté améliore la qualité de vie.
Deux adultes de tailles nettement différentes partagent une conversation détendue à une table de café, dans un contexte lié à la vie avec le syndrome de Seckel.

Le syndrome de Seckel est une maladie génétique qui se manifeste avant même la naissance : le bébé grandit moins vite que prévu dans le ventre de sa mère, puis reste de petite taille tout au long de sa vie. Cette croissance ralentie touche l’ensemble du corps, y compris le cerveau, ce qui explique pourquoi le crâne est nettement plus petit que chez d’autres enfants du même âge.

Ce n’est pas une maladie qui « apparaît » un jour – elle est inscrite dans les gènes depuis la conception. En termes médicaux, on parle de retard de croissance intra-utérin sévère associé à une réduction de la taille du crâne présente dès la naissance (ce que les médecins appellent une microcéphalie congénitale). Ces deux éléments ensemble, combinés aux traits caractéristiques du visage, orientent vers ce diagnostic dès les premières semaines de vie.

Ce qui distingue le syndrome de Seckel d’autres formes de petite taille, c’est précisément cette combinaison : petite taille sévère, crâne réduit et visage particulier – le tout présent dès la naissance, sans cause hormonale ou nutritionnelle identifiable. Ce n’est pas un déficit en hormone de croissance, ni une malnutrition : c’est la machinerie cellulaire de la croissance elle-même qui fonctionne différemment.

Ce que le syndrome de Seckel n’est pas

Il est fréquent de confondre le syndrome de Seckel avec d’autres maladies rares qui provoquent également une petite taille ou une microcéphalie. La maladie de Silver-Russell, le syndrome de Cornelia de Lange ou certaines formes de nanisme squelettique partagent des points communs, mais ont des causes et des évolutions différentes. C’est pourquoi un diagnostic génétique précis est indispensable : il ne suffit pas d’observer les signes extérieurs pour distinguer ces conditions entre elles.

Quelles sont les causes du syndrome de Seckel ?

Le syndrome de Seckel est causé par des modifications dans certains gènes qui contrôlent la façon dont les cellules se divisent et réparent leur matériel génétique. Ces modifications sont héritées des parents ou surviennent spontanément. Plusieurs gènes différents peuvent être impliqués, ce qui explique que la maladie ne se présente pas exactement de la même façon chez toutes les personnes atteintes.

Au cœur du syndrome de Seckel se trouve un problème dans la façon dont les cellules gèrent leur matériel génétique. Nos cellules se divisent des milliards de fois au cours du développement – et à chaque division, elles doivent copier fidèlement leur contenu génétique et réparer les éventuelles erreurs. Des gènes spécifiques orchestrent ce processus de contrôle et de réparation. Dans le syndrome de Seckel, certains de ces gènes portent des modifications qui perturbent ce mécanisme.

Plusieurs gènes ont été identifiés comme impliqués dans le syndrome de Seckel, notamment des gènes liés à la réponse aux dommages de l’ADN, comme ATR, RBBP8 (CtIP), CENPJ, CEP152 et d’autres encore. Ces gènes jouent tous un rôle dans la division cellulaire et la stabilité génétique. Quand l’un d’eux ne fonctionne pas correctement, la croissance des cellules – et donc de l’ensemble du corps – s’en trouve affectée dès les premiers stades du développement.

Un point important : tous les cas de syndrome de Seckel ne sont pas liés aux mêmes gènes. C’est ce qu’on appelle une hétérogénéité génétique. Concrètement, cela signifie que deux personnes avec un syndrome de Seckel peuvent avoir des mutations dans des gènes différents, ce qui peut expliquer des différences dans les symptômes ou la sévérité de la maladie.

Transmission et origine de la mutation

Le syndrome de Seckel suit ce qu’on appelle un mode de transmission autosomique récessif. Cela signifie que pour être atteint, un enfant doit recevoir une copie défectueuse du gène en cause de chacun de ses deux parents. Les parents eux-mêmes ne sont généralement pas malades – ils sont porteurs sains, c’est-à-dire qu’ils ont une copie normale et une copie altérée du gène. Le risque que deux parents porteurs aient un enfant atteint est estimé à 25 % à chaque grossesse, selon les principes de la génétique mendélienne.

Comment reconnaît-on le syndrome de Seckel chez un enfant ?

Les signes du syndrome de Seckel sont visibles dès la naissance : l’enfant est nettement plus petit et plus léger que les autres nouveau-nés, sa tête est plus petite que la normale et son visage présente des traits particuliers comme un nez saillant et de grands yeux. Un retard de développement intellectuel est également fréquent, mais son importance varie d’un enfant à l’autre.

Le premier signe qui alerte les équipes médicales est souvent un retard de croissance constaté lors des échographies de grossesse : le bébé grandit moins vite que prévu. À la naissance, le poids et la taille sont nettement inférieurs aux valeurs attendues pour le terme. Ce n’est pas un prématuré qui « rattrapera » son retard – la petite taille persistera tout au long de la vie.

La tête de l’enfant est également plus petite que la moyenne, de façon nette et mesurable dès les premières heures de vie. Ce rétrécissement du crâne reflète un cerveau dont le développement a été affecté, ce qui peut entraîner des difficultés d’apprentissage ou un retard intellectuel, dont l’importance est très variable selon les enfants.

Le visage présente des traits reconnaissables : un nez qui ressemble à un bec par sa forme saillante, des yeux relativement grands par rapport à la taille de la tête, un front bas et une mâchoire inférieure peu développée. Ces traits sont à l’origine du surnom populaire de « nanisme à tête d’oiseau ».

D’autres signes peuvent être présents : des anomalies au niveau des doigts ou des bras (comme un coude qui ne se déplie pas complètement), des problèmes de vue, ou encore une tendance à développer certains problèmes sanguins. Ces signes supplémentaires varient selon les personnes et selon le gène impliqué.

Signes à surveiller dans le temps

  • Croissance très inférieure aux courbes standard, sans rattrapage
  • Difficultés d’apprentissage variables selon les enfants
  • Problèmes de vue (à dépister régulièrement)
  • Anomalies sanguines possibles (à surveiller par des analyses régulières)
  • Problèmes orthopédiques liés à la morphologie particulière des membres

Sondage

Comment avez-vous entendu parler du syndrome de Seckel pour la première fois ?

Le vote est entièrement anonyme.

Pourquoi parle-t-on de « nanisme à tête d’oiseau » ?

Cette expression décrit la silhouette caractéristique des personnes atteintes : une petite taille marquée, une tête réduite avec un nez allongé et proéminent qui rappelle un bec d’oiseau. Ce surnom, bien qu’imagé, est aujourd’hui considéré comme peu respectueux dans les contextes médicaux et sociaux. Le terme médical préféré est syndrome de Seckel.

L’expression « nanisme à tête d’oiseau » – ou en termes médicaux « nanisme microcéphalique primordial » – est née de l’observation des traits physiques caractéristiques : une petite taille importante, une tête nettement plus petite que la normale, et un nez proéminent en forme de bec. Vue de profil, la silhouette du visage rappelle effectivement à certains observateurs celle d’un oiseau.

Ce surnom a été utilisé dans la littérature médicale historique, notamment dans les descriptions du médecin allemand Helmut Paul George Seckel, qui a publié ses observations dans les années 1960 et dont la maladie porte le nom. À l’époque, ces métaphores descriptives étaient courantes en médecine pour aider à mémoriser les syndromes.

Aujourd’hui, l’usage de cette expression dans un contexte médical ou social est de plus en plus évité, car elle peut être vécue comme réductrice ou blessante par les personnes concernées et leurs familles. Les équipes soignantes modernes privilégient le terme « syndrome de Seckel » ou, plus rarement, « nanisme microcéphalique primordial » qui reste purement descriptif sans connotation animale.

Ce que la métaphore cache

Derrière cette image se trouve une réalité complexe : les traits faciaux caractéristiques résultent de la façon dont les os du crâne et de la face se développent pendant la grossesse, lorsque la croissance cellulaire est ralentie. Ce n’est pas un défaut esthétique isolé, mais l’expression visible d’un développement cellulaire atypique qui touche l’ensemble du corps. Réduire la maladie à une métaphore visuelle masque cette complexité – et masque surtout la personne qui vit avec cette condition.

Comment le syndrome de Seckel est-il diagnostiqué ?

Le diagnostic repose sur l’observation des signes physiques combinée à une analyse génétique qui identifie la mutation responsable. Il peut être suspecté avant la naissance lors d’une échographie, ou posé après la naissance devant les signes caractéristiques. Une confirmation génétique est indispensable pour distinguer le syndrome de Seckel d’autres maladies similaires.

Le chemin vers le diagnostic commence souvent pendant la grossesse, lorsqu’une échographie révèle que le bébé grandit moins vite que prévu et que le périmètre crânien est petit. Ces signes ne suffisent pas à poser un diagnostic précis, mais ils déclenchent une surveillance rapprochée et parfois des examens complémentaires avant la naissance.

Après la naissance, le médecin évalue l’ensemble du tableau clinique : la taille et le poids à la naissance, la taille du crâne mesurée avec précision, les traits du visage, et la présence éventuelle d’autres anomalies. C’est cette combinaison de signes, et non un seul d’entre eux pris isolément, qui oriente vers le syndrome de Seckel.

La confirmation passe par une analyse génétique : une prise de sang permet d’analyser le matériel génétique à la recherche de mutations dans les gènes connus pour être impliqués dans le syndrome de Seckel. Ces analyses sont réalisées dans des laboratoires spécialisés en génétique médicale. Il faut parfois plusieurs semaines, voire plusieurs mois, pour obtenir un résultat – et dans certains cas, aucune mutation n’est identifiée malgré un tableau clinique très évocateur, ce qui illustre que tous les gènes responsables ne sont pas encore connus.

Le parcours diagnostique en Suisse

En Suisse, le diagnostic est généralement coordonné par un service de génétique médicale pédiatrique, accessible via une orientation du pédiatre ou du médecin de famille. Les centres universitaires (Lausanne, Genève, Berne, Zurich, Bâle) disposent des équipes et des laboratoires nécessaires. L’assurance maladie de base (LAMal) prend en charge les analyses génétiques prescrites par un médecin lorsqu’une indication médicale est établie – il est recommandé de vérifier les conditions de remboursement avec la caisse maladie concernée.

Le syndrome de Seckel se transmet-il dans la famille ?

Oui, le syndrome de Seckel est héréditaire. Il se transmet selon un mode dit « récessif » : les deux parents portent chacun une copie modifiée d’un gène sans être eux-mêmes malades. Si les deux parents sont porteurs, chaque grossesse a une probabilité de 25 % d’aboutir à un enfant atteint. Un conseil génétique permet d’évaluer ce risque précisément.

Pour comprendre comment le syndrome de Seckel se transmet, il faut se rappeler que nous avons tous deux copies de chaque gène – une héritée de notre mère, l’autre de notre père. Dans le syndrome de Seckel, la maladie n’apparaît que si les deux copies du gène concerné sont défectueuses. Une seule copie modifiée ne suffit pas à provoquer la maladie : la personne est alors porteuse saine, sans symptôme.

Quand les deux parents sont porteurs sains du même gène modifié, chaque grossesse se joue comme un tirage au sort parmi quatre combinaisons possibles : une chance sur quatre d’hériter des deux copies défectueuses (enfant atteint), deux chances sur quatre d’hériter d’une seule copie défectueuse (porteur sain comme les parents), et une chance sur quatre d’hériter de deux copies normales. Ces probabilités s’appliquent à chaque grossesse indépendamment.

Un point souvent mal compris : ces probabilités ne « s’accumulent » pas. Si un premier enfant est atteint, cela ne réduit pas le risque pour la grossesse suivante – la probabilité reste de 25 % à chaque fois.

Ce que le conseil génétique apporte concrètement

Après le diagnostic d’un enfant atteint, une consultation de conseil génétique avec un généticien médical permet aux parents de comprendre leur statut de porteurs, d’évaluer le risque pour de futures grossesses et d’explorer les options disponibles. Parmi ces options, le diagnostic prénatal (analyse du matériel génétique du fœtus pendant la grossesse) ou le diagnostic préimplantatoire (dans le cadre d’une fécondation in vitro, pour analyser les embryons avant le transfert) peuvent être discutés. Ces décisions sont personnelles et complexes – le conseil génétique offre un espace pour les aborder sans pression.

Peut-on traiter le syndrome de Seckel ?

Il n’existe pas de traitement qui guérisse le syndrome de Seckel ou qui corrige la cause génétique. En revanche, chaque symptôme ou complication peut être pris en charge de façon ciblée : soutien à l’apprentissage, suivi ophtalmologique, surveillance sanguine, accompagnement orthopédique. Un suivi médical régulier et pluridisciplinaire améliore la qualité de vie au quotidien.

Le syndrome de Seckel est une condition génétique : la modification dans les gènes est présente dans chaque cellule du corps depuis la conception, et aucun traitement actuel ne peut corriger cela. La petite taille et la microcéphalie ne peuvent pas être « inversées » par un médicament ou une intervention chirurgicale.

Ce qui est possible – et important – c’est de prendre en charge chaque aspect de la maladie séparément. C’est ce qu’on appelle un suivi pluridisciplinaire : différents spécialistes travaillent ensemble autour de la personne atteinte, chacun s’occupant de son domaine. Le pédiatre ou le médecin généraliste coordonne ce suivi, en lien avec des spécialistes selon les besoins.

Les domaines de prise en charge les plus fréquents incluent : le soutien éducatif et les thérapies (orthophonie, ergothérapie, physiothérapie) pour accompagner le développement ; la surveillance ophtalmologique régulière, car des problèmes de vue sont fréquents ; le suivi hématologique (analyses sanguines) pour détecter d’éventuelles anomalies sanguines ; et le suivi orthopédique pour les problèmes liés à la morphologie des membres.

Ce que la recherche explore

La recherche sur les maladies liées aux mécanismes de réparation de l’ADN – dont fait partie le syndrome de Seckel – est active, notamment dans le cadre des maladies rares. Des pistes thérapeutiques ciblées sont explorées dans des laboratoires de recherche, mais aucun traitement spécifique n’est disponible en pratique clinique à ce jour. Les familles peuvent s’informer auprès de réseaux de maladies rares comme ProRaris en Suisse ou Orphanet au niveau européen pour suivre l’évolution de la recherche.

Quelle est l’espérance de vie avec un syndrome de Seckel ?

Les données sur l’espérance de vie dans le syndrome de Seckel sont limitées en raison de la rareté de la maladie. Certaines personnes atteignent l’âge adulte et vivent plusieurs décennies. Des complications comme des troubles sanguins ou des anomalies cérébrales peuvent influencer le pronostic. Un suivi médical régulier permet de détecter et de traiter ces complications le plus tôt possible.

La question de l’espérance de vie dans le syndrome de Seckel est difficile à répondre avec précision, pour une raison simple : la maladie est si rare que les études disponibles portent sur de très petits nombres de personnes. Les données sont donc limitées et ne permettent pas d’établir des statistiques fiables comme on pourrait le faire pour des maladies plus fréquentes.

Ce que l’on sait, c’est que certaines personnes atteintes du syndrome de Seckel parviennent à l’âge adulte et vivent plusieurs décennies. D’autres peuvent présenter des complications qui affectent leur espérance de vie, notamment des troubles sanguins sévères – en particulier une tendance à développer une anémie aplasique (une forme de défaillance de la moelle osseuse, l’organe qui produit les cellules du sang) ou des cancers du sang. Ces complications ne touchent pas toutes les personnes atteintes et dépendent en partie du gène impliqué.

Un dépistage régulier de ces complications permet d’intervenir tôt, ce qui améliore le pronostic. La qualité et la régularité du suivi médical jouent donc un rôle concret dans la durée et la qualité de vie.

Une réalité individuelle, pas une statistique

Il serait trompeur de donner un chiffre d’espérance de vie comme s’il s’appliquait à toutes les personnes atteintes. Le syndrome de Seckel recouvre des réalités très différentes selon le gène en cause, la présence ou non de complications, et la qualité du suivi médical. Ce que les équipes soignantes et les familles peuvent faire concrètement, c’est optimiser ce suivi pour que chaque complication potentielle soit détectée et traitée le plus tôt possible.

Les personnes atteintes du syndrome de Seckel peuvent-elles mener une vie autonome ?

Cela dépend fortement de chaque personne, notamment du degré de retard intellectuel et des complications associées. Certaines personnes atteintes du syndrome de Seckel vivent de manière semi-autonome ou autonome avec un soutien adapté. D’autres ont besoin d’un accompagnement plus important au quotidien. L’accès précoce à des thérapies et à un soutien éducatif adapté joue un rôle déterminant.

La question de l’autonomie est au cœur des préoccupations des familles – et la réponse honnête est qu’elle varie beaucoup d’une personne à l’autre. Le syndrome de Seckel n’impose pas un niveau d’autonomie unique et prédéfini. Ce qui compte, c’est le niveau de développement intellectuel atteint, la présence ou non de complications médicales, et surtout l’environnement dans lequel la personne grandit et vit.

Les données issues des descriptions de cas publiées montrent que le retard intellectuel est fréquent mais très variable : certaines personnes présentent une déficience légère qui leur permet, avec un soutien adapté, de développer des compétences de la vie quotidienne, de communiquer et de participer à des activités sociales ou professionnelles protégées. D’autres ont un retard plus important qui nécessite un accompagnement renforcé tout au long de la vie.

Ce qui fait une différence concrète, c’est l’accès précoce à des thérapies adaptées (orthophonie pour la parole, ergothérapie pour les gestes du quotidien, physiothérapie pour la motricité) et à une scolarisation adaptée à leurs besoins. Plus ces soutiens sont mis en place tôt, plus les potentiels de développement peuvent être exploités.

Ce que les familles peuvent mettre en place

En Suisse, plusieurs dispositifs existent pour soutenir les personnes avec des besoins particuliers : les écoles spécialisées, les ateliers protégés (structures de travail adaptées), les appartements protégés avec accompagnement, et les services d’aide à domicile spécialisés (Spitex). Les associations de personnes handicapées et les réseaux de maladies rares – comme ProRaris ou Insieme – peuvent guider les familles dans la construction d’un projet de vie adapté, étape par étape.

Le syndrome de Seckel est-il rare – combien de personnes en sont atteintes ?

Le syndrome de Seckel est extrêmement rare. Les estimations suggèrent une prévalence de l’ordre d’un cas pour plusieurs centaines de milliers de personnes, mais les chiffres précis sont incertains en raison du petit nombre de cas documentés dans la littérature médicale mondiale. En Suisse, seules quelques personnes sont probablement connues avec ce diagnostic.

Le syndrome de Seckel appartient à la catégorie des maladies ultra-rares. Dans l’Union européenne, une maladie est dite rare si elle touche moins d’une personne sur 2'000 – le syndrome de Seckel est bien en dessous de ce seuil. Les estimations de prévalence (c’est-à-dire le nombre de personnes atteintes à un moment donné dans la population) varient selon les sources, mais se situent généralement dans l’ordre du cas par plusieurs centaines de milliers de personnes. Ces chiffres sont cependant à prendre avec prudence, car ils reposent sur un très petit nombre de cas publiés dans la littérature scientifique mondiale.

Cette rareté extrême a des conséquences pratiques importantes. Les médecins qui rencontrent ce syndrome pour la première fois n’en ont souvent pas d’expérience directe. Les études cliniques sont difficiles à conduire car il n’y a tout simplement pas assez de patients pour former des groupes suffisamment larges. Et les familles peuvent se sentir très isolées, sans interlocuteur qui connaisse vraiment la maladie.

Les réseaux de maladies rares : une ressource concrète

Face à cette rareté, les réseaux spécialisés jouent un rôle essentiel. En Europe, la base de données Orphanet recense les maladies rares et les centres experts. En Suisse, ProRaris coordonne les acteurs du domaine et peut orienter les familles vers les ressources disponibles. Ces réseaux permettent aussi de connecter des familles qui vivent des situations similaires à travers les pays – ce qui peut être une source d’information et de soutien précieuse quand une maladie est trop rare pour être bien connue localement.

Voir aussi

Notions générales

Abandonner les modifications ?

Vos modifications ne sont pas encore enregistrées.