
Cookie e contenuti esterni

I cookie necessari ci servono affinché il sito web funzioni; sono sempre attivi. Tutto il resto si carica solo se Lei acconsente o se è Lei ad aprirlo. Può modificare la sua scelta in qualsiasi momento in «Impostazioni dei cookie» nel piè di pagina; maggiori informazioni nella dichiarazione sulla protezione dei dati.

Contenuti di altri fornitori, ad esempio la mappa di un punto di contatto o un contenuto audio. Durante il caricamento il fornitore viene a conoscenza del suo indirizzo IP e può impostare propri cookie.

neomedis

Lingua

neomedis
Contenuto corretto dal punto di vista professionale?

Dal mio punto di vista, l’articolo attuale è corretto dal punto di vista professionale. Posso proporre in seguito correzioni al testo in qualsiasi momento. In caso di modifiche da parte di altri professionisti sanitari dopo la mia approvazione, ricevo automaticamente una notifica via e-mail.

Diagnosisnomed 129620000wikidata Q1335642Q55950308icd-10 G71.0

Distrofia muscolare scapuloperoneale

Sindrome scapuloperonealeMiopatia scapuloperonealeDistrofia scapuloperoneale

Perché spalle e piedi si indeboliscono insieme?

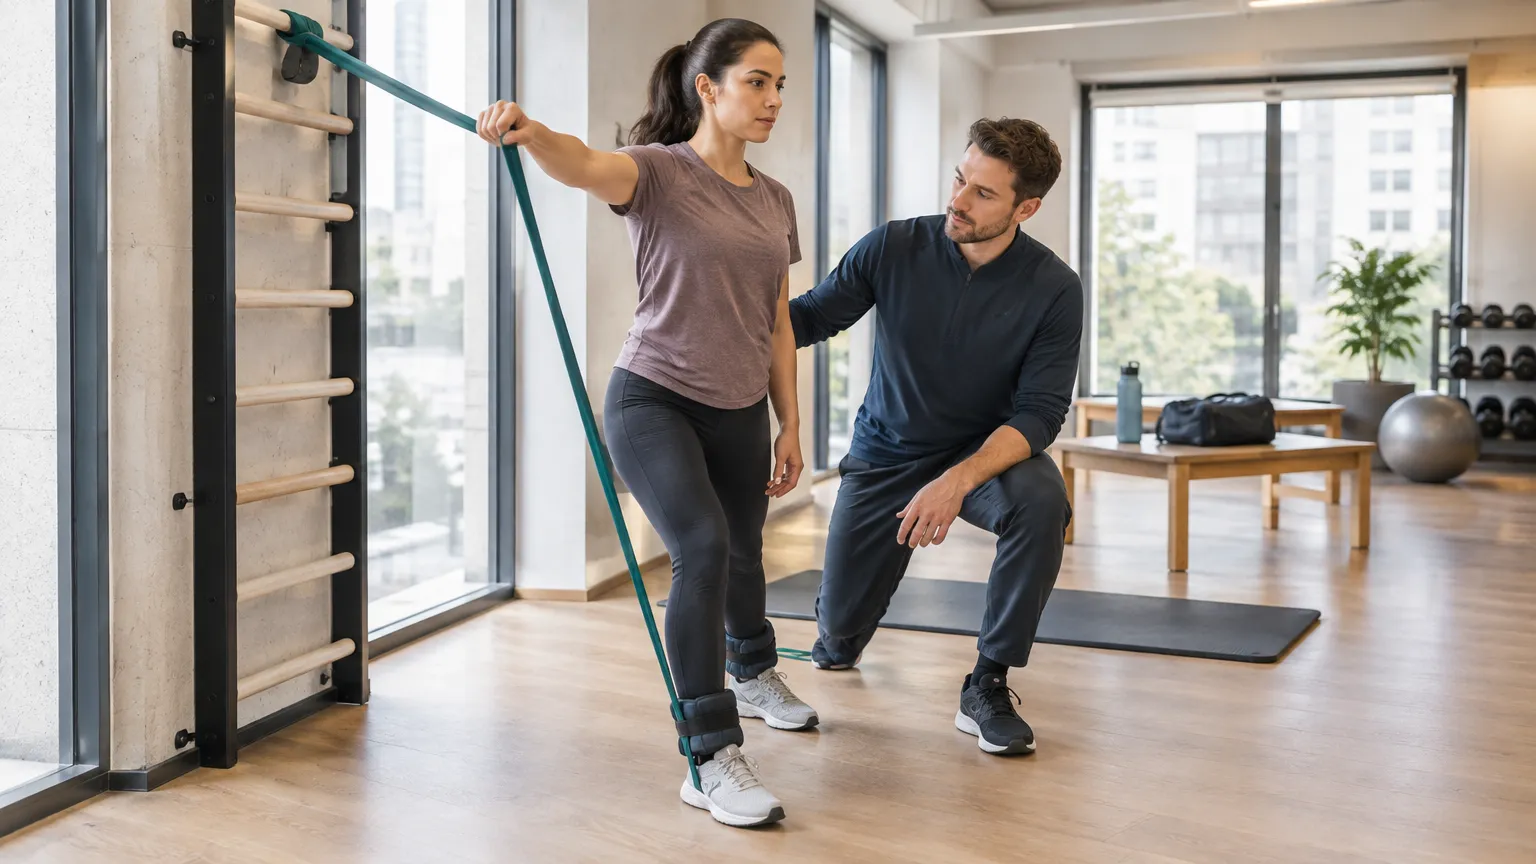
Un adulto esegue esercizi guidati con elastico da resistenza per spalle e parte inferiore delle gambe insieme a un trainer in una palestra moderna, in un contesto di supporto al movimento nella distrofia muscolare scapuloperoneale.

Alzare le braccia per pettinarsi o camminare senza inciampare sembrano gesti scontati, finché i muscoli di spalle e piedi iniziano a indebolirsi lentamente. Con il tempo possono comparire anche problemi al cuore e al respiro, mentre i gesti quotidiani richiedono nuovi accorgimenti. Cosa lega due zone del corpo così lontane tra loro in un’unica malattia?

Creato con l’intelligenza artificiale. Aperto alla verifica da parte di professionisti sanitari

Indice
Indice

Una mattina ci si accorge che salire le scale richiede uno sforzo insolito, oppure che alzare le braccia per prendere qualcosa da uno scaffale è diventato più faticoso di quanto ricordasse. Sensazioni simili vengono spesso attribuite alla stanchezza o all’età – ed è proprio qui che questa malattia si nasconde per anni.

La distrofia muscolare scapuloperoneale colpisce in modo selettivo due aree precise: i muscoli intorno alle scapole e quelli della parte inferiore della gamba. Questa distribuzione asimmetrica rispetto ad altre distrofie muscolari significa che il quadro clinico può essere scambiato a lungo per problemi ortopedici o neurologici di altra natura, ritardando il riconoscimento della causa reale.

Un aspetto che sorprende molti: il muscolo cardiaco può essere coinvolto in alcune forme della malattia, indipendentemente da quanto siano evidenti i disturbi ai muscoli delle braccia e delle gambe. Il cuore è un muscolo, e in certi sottotipi genetici segue la stessa progressione degenerativa degli altri.

Punti di contatto che possono essere d’aiuto

Questo argomento è aperto a punti di contatto come studi medici, farmacie o cliniche. Diventi un punto di contatto che compare qui.

Sintomi

La debolezza muscolare non si distribuisce in modo uniforme: colpisce con maggiore intensità i muscoli della cintura scapolare e quelli del compartimento peroniero della gamba, creando un profilo riconoscibile che orienta la diagnosi.

Trattamento

Non esiste oggi una terapia in grado di correggere il difetto genetico alla base della malattia: l’approccio si orienta quindi verso il mantenimento della funzione residua e la prevenzione delle complicanze, combinando interventi riabilitativi, supporto funzionale e sorveglianza degli organi a rischio come cuore e apparato respiratorio.

Complicanze

Le complicanze più gravi non riguardano solo i muscoli scheletrici: il coinvolgimento del muscolo cardiaco – con evoluzione verso la cardiomiopatia in alcuni sottotipi genetici – e il rischio di insufficienza respiratoria rendono la sorveglianza cardiologica e pneumologica una parte centrale della gestione a lungo termine.

Cos’è la distrofia muscolare scapuloperoneale?

La distrofia muscolare scapuloperoneale è una malattia rara che indebolisce progressivamente certi gruppi muscolari, in particolare quelli attorno alle spalle e nella parte inferiore delle gambe. È di origine genetica, si manifesta di solito nell’età adulta e appartiene alla famiglia più ampia delle distrofie muscolari.
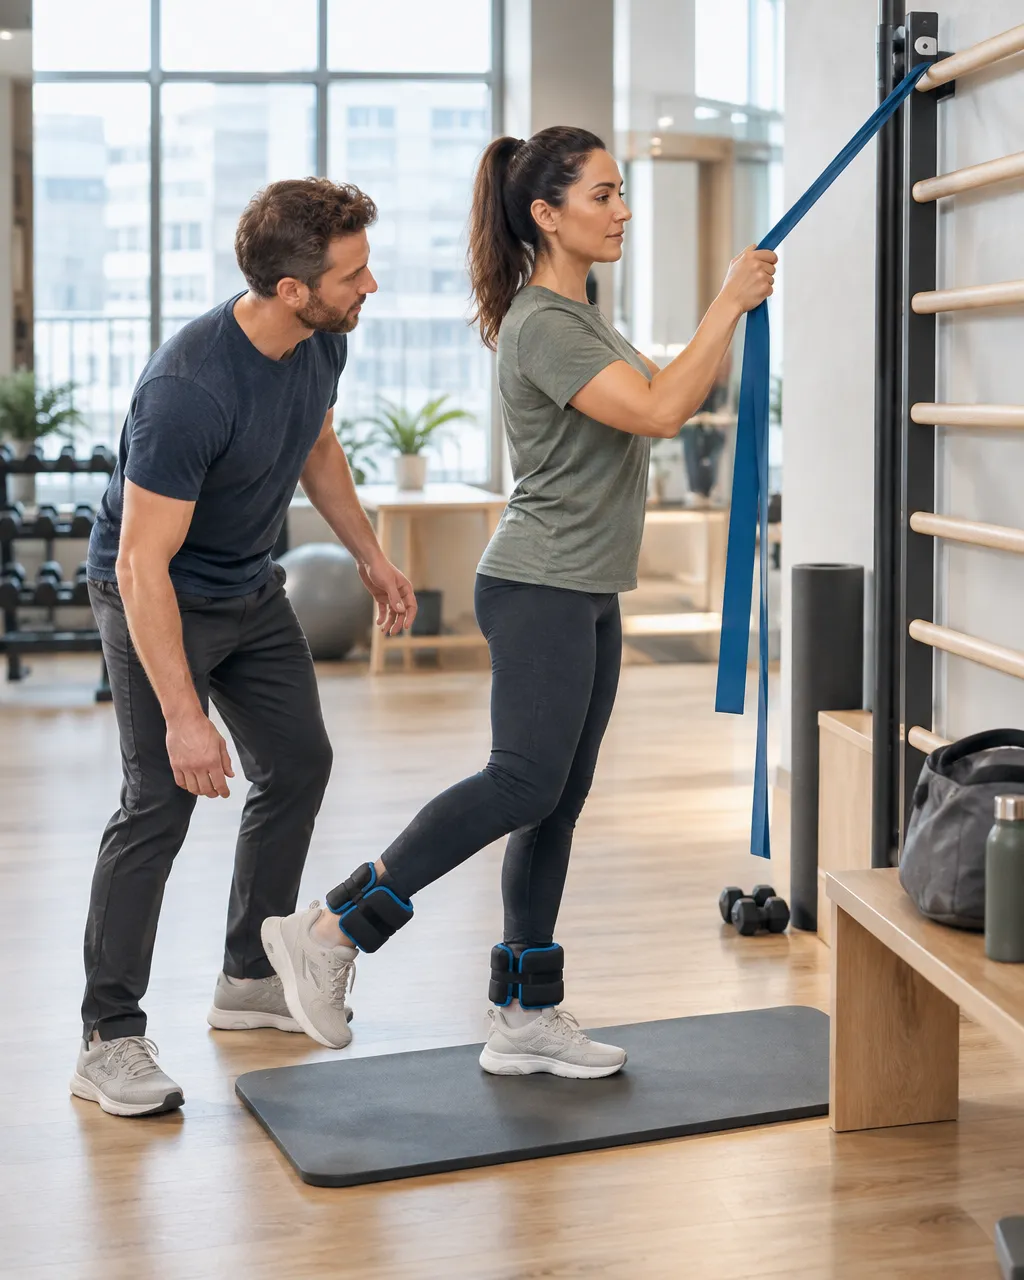
Una persona adulta esegue esercizi guidati con elastico di resistenza per le spalle e la parte inferiore delle gambe insieme a un trainer in una palestra moderna, nel contesto del supporto al movimento nella distrofia muscolare scapuloperoneale.

La distrofia muscolare scapuloperoneale è una malattia neuromuscolare rara in cui le fibre muscolari si deteriorano nel tempo a causa di un difetto genetico. Il termine descrive già i due gruppi muscolari principalmente coinvolti: la regione della scapola (l’osso della spalla) e la regione peroneale (la parte esterna della gamba, sotto il ginocchio).

A differenza di molte altre malattie muscolari, questa forma segue un andamento lentamente progressivo. Le persone colpite possono condurre una vita relativamente normale per molti anni prima che i limiti funzionali diventino significativi. La malattia appartiene a un gruppo eterogeneo di condizioni: esistono forme principalmente muscolari (distrofie) e forme in cui è coinvolto anche il nervo che comanda il muscolo (forme neurogene). Questa distinzione non è solo accademica: cambia il modo in cui la malattia evolve e come viene gestita clinicamente.

Dal punto di vista epidemiologico, si tratta di una condizione molto rara – i dati precisi sulla prevalenza sono limitati, anche perché la malattia è stata storicamente sottoclassificata o confusa con altre distrofie muscolari simili. Le forme più studiate sono associate a mutazioni in geni specifici come FHL1 o TRPV4, ma la genetica rimane un campo in evoluzione.

Una malattia con più facce

Un aspetto che spesso sorprende chi riceve questa diagnosi è che la «distrofia muscolare scapuloperoneale» non è un’unica malattia con un unico meccanismo, ma piuttosto un insieme di condizioni diverse che condividono la stessa distribuzione dell’indebolimento muscolare. Due persone con la stessa diagnosi possono avere mutazioni genetiche completamente diverse, un’età di esordio diversa e un decorso diverso. Questo rende fondamentale la caratterizzazione genetica precisa, non solo per la persona colpita, ma anche per i familiari.

Quali muscoli colpisce la distrofia scapuloperoneale?

La malattia colpisce principalmente i muscoli intorno alle scapole – che permettono di alzare le braccia e stabilizzare le spalle – e i muscoli nella parte esterna della gamba, sotto il ginocchio. Questa distribuzione asimmetrica e selettiva è una delle caratteristiche distintive della malattia.

Il nome della malattia indica già con precisione dove agisce: «scapolo» si riferisce alla regione della spalla, «peroneale» alla zona esterna della gamba inferiore. Ma capire perché proprio questi muscoli aiuta a capire cosa succede nella vita quotidiana.

I muscoli della cintura scapolare – quelli che stabilizzano la scapola e permettono di sollevare il braccio sopra la testa – sono tra i primi a indebolirsi. Quando questi muscoli cedono, la scapola tende a «salarsi» verso l’alto e a sollevarsi dal torace (un segno chiamato «scapola alata»). Il risultato pratico è che alzare un oggetto in alto, pettinarsi o infilare una giacca diventa progressivamente difficile.

Nella parte inferiore della gamba, i muscoli peroneali sono responsabili di alzare il piede durante il passo. Quando si indeboliscono, il piede tende a «cadere» durante la camminata – un fenomeno noto come piede cadente – aumentando il rischio di inciampo e cadute.

Cosa resta spesso risparmiato

Un aspetto importante, e spesso rassicurante, è che la malattia ha una distribuzione selettiva: i muscoli delle cosce, del tronco e delle braccia sono coinvolti in misura molto minore, almeno nelle fasi iniziali e intermedie. I muscoli del viso non sono tipicamente colpiti in questa forma – a differenza, per esempio, della distrofia facioscapolomerale. Questa selettività aiuta a distinguere la malattia da altre forme simili e ha implicazioni dirette sulla capacità di camminare e sull’autonomia della persona.

Quali sono i primi sintomi della distrofia muscolare scapuloperoneale?

I primi segnali sono spesso sottili: difficoltà ad alzare le braccia sopra la testa, spalle che sembrano «cedere», o un modo di camminare leggermente modificato con tendenza a inciampare. I sintomi compaiono di solito nell’adolescenza o nella prima età adulta, ma possono presentarsi anche più tardi.

Uno dei problemi diagnostici tipici di questa malattia è che i primi sintomi sono facili da trascurare o attribuire ad altre cause. Una spalla che «non tiene» durante l’attività fisica, una leggera asimmetria nel profilo delle spalle, o la sensazione che le gambe si affatichino prima del solito: tutto questo può restare nell’ombra per anni.

I sintomi più frequenti nelle fasi iniziali includono difficoltà a sollevare oggetti sopra le spalle, fatica nel compiere movimenti come pettinarsi o appendere qualcosa, e una camminata leggermente modificata con tendenza a sollevare di più le ginocchia per compensare il piede che non si alza abbastanza. In alcuni casi, la persona nota che inciampa più spesso, specie su superfici irregolari o al buio.

L’età di esordio è variabile: alcune forme si manifestano già nell’adolescenza, altre solo dopo i trent’anni o più tardi. Questa variabilità è in parte legata al tipo genetico specifico e in parte alla storia familiare.

Il percorso tipico prima della diagnosi

È frequente che passino anni tra la comparsa dei primi sintomi e la diagnosi definitiva. Spesso la persona consulta prima un ortopedico per il problema alla spalla, o un fisiatra per la difficoltà nella camminata, prima di arrivare a una valutazione neurologica specialistica. Questo non è necessariamente un errore del sistema: i sintomi iniziali imitano davvero problemi ortopedici comuni. Ciò che cambia il percorso è quando i sintomi persistono nonostante le terapie comuni, quando sono bilaterali, o quando emerge una storia familiare simile.

Sondaggio

Quando ha sentito parlare per la prima volta della distrofia muscolare scapoloperoneale – qual era il suo legame con questa malattia?

Il voto è completamente anonimo.

Come si diagnostica la distrofia muscolare scapuloperoneale?

La diagnosi richiede una combinazione di valutazione neurologica, esami del sangue (tra cui gli enzimi muscolari), esami strumentali come l’elettromiografia, e spesso una biopsia muscolare o un’analisi genetica. Nessun singolo esame è sufficiente da solo.

Diagnosticare la distrofia muscolare scapuloperoneale richiede un approccio a strati, perché nessun esame da solo può confermare la diagnosi – e perché esistono forme diverse che richiedono una distinzione precisa.

Il punto di partenza è la valutazione clinica da parte di un neurologo esperto in malattie neuromuscolari: la distribuzione dell’indebolimento muscolare, la presenza di scapola alata, e la storia familiare sono già informazioni fondamentali. A questa si aggiunge la misurazione nel sangue degli enzimi muscolari – in particolare la creatinfosfochinasi (CPK o CK), una proteina che aumenta quando le fibre muscolari si danneggiano. Livelli elevati di CK suggeriscono un processo muscolare in atto, anche se non indicano quale malattia specifica.

L’esame strumentale chiave è l’elettromiografia (EMG): attraverso piccoli aghi inseriti nel muscolo, permette di valutare se il problema è nel muscolo stesso o nel nervo che lo comanda. Questa distinzione è cruciale per classificare correttamente la malattia.

In molti casi viene eseguita anche una biopsia muscolare – un piccolo prelievo di tessuto che viene analizzato al microscopio. Nell’era moderna, l’analisi genetica ha rivoluzionato la diagnosi: un pannello genetico può identificare la mutazione specifica, confermando la diagnosi e fornendo informazioni sul rischio per i familiari.

Sequenza diagnostica tipica

Il percorso segue di solito questo ordine: visita neurologica specialistica → esami del sangue (CK e altri) → elettromiografia → risonanza magnetica muscolare (in alcuni centri) → biopsia e/o analisi genetica. Non tutti i passaggi sono necessari in ogni caso: se l’analisi genetica trova una mutazione nota, la biopsia può non essere necessaria. In Svizzera, i centri neuromuscolari universitari coordinano questo percorso diagnostico e offrono anche la consulenza genetica per i familiari.

La distrofia scapuloperoneale è ereditaria?

Sì, la distrofia muscolare scapuloperoneale è una malattia genetica, ma il modo in cui si trasmette varia a seconda della forma specifica. Alcune forme si trasmettono da un solo genitore (dominante), altre richiedono che entrambi i genitori portino il gene alterato (recessiva). In alcuni casi può anche comparire senza precedenti familiari.

La natura genetica della malattia è uno degli aspetti che tocca più da vicino le famiglie: sapere come si trasmette permette di valutare il rischio per i figli, i fratelli e altri parenti.

Esistono principalmente due modalità di trasmissione. Nelle forme a trasmissione dominante – le più comuni in questa malattia – basta ereditare una copia alterata del gene da uno solo dei due genitori per sviluppare la malattia. Chi è colpito ha quindi il 50% di probabilità di trasmettere la mutazione a ogni figlio. Nelle forme recessive, invece, entrambe le copie del gene devono essere alterate: in questo caso entrambi i genitori sono di solito portatori sani, e il rischio per ogni figlio è del 25%.

Esistono anche forme legate al cromosoma X: in questo caso la malattia colpisce principalmente gli uomini, mentre le donne possono essere portatrici con sintomi lievi o assenti. Alcune mutazioni nel gene FHL1, per esempio, seguono questa trasmissione.

Quando non c’è storia familiare

Un caso particolare è quando la malattia compare in una persona senza che nessun familiare ne sia colpito. Questo può succedere per diverse ragioni: la mutazione è nuova (sorta per la prima volta in quella persona), un genitore portatore non ha mai sviluppato sintomi significativi, o la malattia in famiglia è stata diagnosticata erroneamente o mai diagnosticata. La consulenza genetica, disponibile nei centri universitari svizzeri, è il modo più affidabile per chiarire questi aspetti e discutere le opzioni per la pianificazione familiare.

Esistono trattamenti per la distrofia muscolare scapuloperoneale?

Al momento non esiste un trattamento in grado di arrestare o invertire la malattia. La gestione si concentra sul mantenimento della funzione muscolare il più a lungo possibile, sulla prevenzione delle complicanze e sul supporto alla qualità di vita attraverso fisioterapia, ortesi e, in alcuni casi, interventi chirurgici mirati.

La realtà attuale è che nessun farmaco è approvato per bloccare o invertire la progressione della distrofia muscolare scapuloperoneale. Questo non significa però che non ci sia nulla da fare: la gestione multidisciplinare ha un impatto reale sulla qualità di vita e può rallentare la perdita di funzione.

La fisioterapia è il pilastro principale. Un programma di esercizi adatto – che eviti il sovraccarico dei muscoli già deboli ma mantenga l’elasticità e la forza residua – può preservare la mobilità per più tempo. È importante che il fisioterapista abbia esperienza con le malattie neuromuscolari, perché un programma troppo intenso può paradossalmente peggiorare i muscoli già compromessi.

Le ortesi – supporti tecnici come le solette rialzate o le ortesi per il piede cadente (AFO, una sorta di tutore per la caviglia) – aiutano a compensare la debolezza muscolare nella deambulazione e riducono il rischio di cadute. Per la spalla, in alcuni casi si valuta la stabilizzazione chirurgica della scapola (scapulopessi), un intervento che può migliorare significativamente la funzione del braccio in persone selezionate.

Cosa dice la ricerca attuale

La ricerca sulle terapie genetiche per le distrofie muscolari è in rapida evoluzione, ma al momento non esistono terapie geniche approvate per questa specifica malattia. Alcune sperimentazioni cliniche riguardano mutazioni genetiche specifiche presenti anche in alcune forme di distrofia scapuloperoneale. Chi desidera informarsi sulle sperimentazioni in corso può consultare il registro internazionale ClinicalTrials.gov o rivolgersi ai centri neuromuscolari universitari svizzeri, che mantengono contatti con le reti di ricerca europee. Organizzazioni come ASRIM (Associazione Svizzera per le Malattie Rare) e Muscle Switzerland offrono orientamento e supporto alle famiglie.

Come progredisce nel tempo la distrofia scapuloperoneale?

La progressione è generalmente lenta, nell’arco di decenni piuttosto che anni. La maggior parte delle persone mantiene la capacità di camminare per molto tempo. L’andamento varia però in modo significativo da persona a persona e dipende molto dal tipo genetico specifico.

Uno degli aspetti che più preoccupa chi riceve questa diagnosi è capire cosa aspettarsi nel futuro. La risposta onesta è che la progressione è lenta – ma non è uguale per tutti.

In termini generali, la distrofia muscolare scapuloperoneale tende a progredire nell’arco di molti anni o decenni. L’indebolimento muscolare avanza gradualmente: prima i muscoli della cintura scapolare, poi spesso quelli della gamba, e in alcune forme anche altri gruppi muscolari in fasi successive. La velocità di questo processo è in parte determinata dal tipo di mutazione genetica presente.

Alcune forme hanno un esordio precoce e una progressione più rapida; altre si manifestano in età adulta avanzata e restano relativamente stabili a lungo. Non è possibile prevedere con precisione il decorso individuale al momento della diagnosi – ma il monitoraggio regolare permette di adattare la gestione man mano che la situazione evolve.

I fattori che influenzano il decorso

Tre elementi hanno un impatto reale sull’andamento nel tempo. Il primo è il tipo genetico: forme legate a certi geni (come FHL1 o TRPV4) hanno caratteristiche proprie ben documentate. Il secondo è la presenza o assenza di coinvolgimento cardiaco o respiratorio: queste complicanze, quando presenti, richiedono attenzione specifica e possono influenzare significativamente la qualità di vita. Il terzo elemento è la gestione attiva: la fisioterapia regolare, l’uso corretto delle ortesi e il monitoraggio delle funzioni cardiaca e respiratoria non fermano la malattia, ma possono rallentarne le conseguenze pratiche e prevenire complicanze evitabili.

La distrofia scapuloperoneale può colpire il cuore o i polmoni?

In alcune forme di distrofia muscolare scapuloperoneale il cuore o la funzione respiratoria possono essere coinvolti. Non accade in tutti i casi, ma il monitoraggio regolare di entrambe le funzioni è considerato parte standard della gestione della malattia.

Quando si pensa a una malattia muscolare, ci si concentra naturalmente sui muscoli delle braccia e delle gambe. Ma il cuore è anch’esso un muscolo – e in alcune forme di distrofia muscolare può essere coinvolto nel processo di deterioramento. Allo stesso modo, i muscoli respiratori possono indebolirsi nel tempo, rendendo la respirazione meno efficiente.

Per la distrofia muscolare scapuloperoneale, il coinvolgimento cardiaco dipende molto dal tipo genetico. Alcune mutazioni – in particolare quelle associate al gene FHL1 – sono state associate a problemi del ritmo cardiaco e a una forma di debolezza del muscolo cardiaco (cardiomiopatia). Altre forme sembrano risparmiarle completamente. Per questo motivo, la valutazione cardiologica regolare – con elettrocardiogramma (ECG) ed ecocardiogramma – è raccomandata come parte del follow-up standard, anche in assenza di sintomi cardiaci.

Sul fronte respiratorio, l’indebolimento dei muscoli che aiutano a respirare può svilupparsi in fasi avanzate della malattia. I sintomi possono essere sottili all’inizio: affaticamento durante la notte, mal di testa mattutino, o la sensazione di non riposare bene. Una valutazione della funzione respiratoria (spirometria) permette di individuare precocemente eventuali problemi e, se necessario, valutare supporti come la ventilazione non invasiva notturna.

Perché il monitoraggio preventivo conta

Il punto chiave è questo: i problemi cardiaci e respiratori in queste malattie spesso si sviluppano in modo silenzioso, senza sintomi evidenti finché non diventano significativi. I controlli periodici – anche quando tutto sembra normale – servono esattamente a intercettare questi cambiamenti prima che diventino urgenti. In Svizzera, i centri neuromuscolari coordinano questo monitoraggio in collaborazione con cardiologi e pneumologi esperti in malattie neuromuscolari.

Si può continuare a camminare con la distrofia muscolare scapuloperoneale?

La maggior parte delle persone con questa malattia mantiene la capacità di camminare per molti anni, spesso per tutta la vita. L’uso di ortesi per il piede e un programma di fisioterapia mirato possono aiutare a preservare la mobilità più a lungo. Il rischio di cadute richiede però attenzione fin dalle fasi iniziali.

La possibilità di continuare a camminare è una delle domande più importanti per chi convive con questa malattia. La risposta, per la maggior parte delle persone, è incoraggiante: la distrofia muscolare scapuloperoneale tende a preservare la deambulazione molto più a lungo rispetto ad altre forme di distrofia muscolare.

Il principale ostacolo alla camminata è la debolezza dei muscoli peroneali, che causa il cosiddetto «piede cadente»: il piede non si solleva abbastanza durante il passo, aumentando il rischio di inciampare. Questa difficoltà può essere significativamente compensata con le ortesi per il piede e la caviglia (AFO – un tutore leggero che viene indossato all’interno della scarpa) e con un programma di fisioterapia che rafforzi i muscoli compensatori ancora efficienti.

In fasi più avanzate, la debolezza può estendersi ad altri muscoli della gamba, rendendo la camminata più faticosa. In questi casi, ausili come il bastone o il deambulatore possono prolungare l’autonomia di movimento. L’uso di una sedia a rotelle, quando necessario, riguarda in genere fasi avanzate della malattia e non tutte le forme.

Prevenire le cadute è una priorità

Un aspetto pratico spesso sottovalutato è il rischio di cadute, che aumenta già nelle fasi iniziali a causa del piede cadente e della debolezza alla spalla (che riduce la capacità di proteggersi durante una caduta). Una valutazione precoce da parte di un fisioterapista esperto, la scelta di calzature adeguate e l’adattamento dell’ambiente domestico (tappeti, illuminazione, corrimano) sono misure concrete che riducono questo rischio. In Svizzera, la Lega contro il reumatismo e i centri di riabilitazione offrono consulenze specifiche per l’adattamento del contesto di vita.

Qual è la differenza tra la distrofia scapuloperoneale e la distrofia facioscapolomerale?

Entrambe colpiscono i muscoli delle spalle, ma differiscono per i muscoli aggiuntivi coinvolti, la genetica e l’aspetto clinico. La distrofia facioscapolomerale colpisce anche i muscoli del viso, cosa che non avviene tipicamente nella forma scapuloperoneale. Sono malattie distinte con geni diversi e gestione diversa.

Queste due malattie vengono spesso confuse – e non senza ragione: entrambe causano debolezza muscolare nella regione delle spalle e delle scapole, e i sintomi iniziali possono sembrare quasi identici. La distinzione è però fondamentale, perché hanno cause genetiche diverse, decorsi diversi e implicazioni diverse per i familiari.

La differenza più visibile riguarda i muscoli del viso: la distrofia facioscapolomerale (FSH o FSHD) colpisce tipicamente i muscoli facciali – difficoltà a chiudere completamente gli occhi durante il sonno, ridotta espressività del viso, difficoltà a fischiare o gonfiare le guance. Nella distrofia muscolare scapuloperoneale, i muscoli del viso sono di solito risparmiati. Questa differenza, che può sembrare banale, è in realtà uno dei criteri clinici più importanti per la distinzione.

La seconda differenza riguarda i muscoli delle gambe: nella distrofia scapuloperoneale sono colpiti prevalentemente i muscoli peroneali (sotto il ginocchio, nella parte esterna), mentre nella FSHD il coinvolgimento degli arti inferiori è più variabile e spesso riguarda i muscoli della coscia in fasi avanzate.

Differenze genetiche e diagnostiche

Le due malattie hanno cause genetiche completamente diverse. La FSHD è causata nella maggior parte dei casi da una riduzione del numero di ripetizioni di una sequenza di DNA sul cromosoma 4 – un meccanismo insolito nel panorama delle malattie genetiche. La distrofia muscolare scapuloperoneale è invece associata a mutazioni in geni come FHL1 o TRPV4, con modalità di trasmissione diverse. Questa distinzione ha implicazioni dirette per il test genetico da eseguire e per la consulenza ai familiari. Un’analisi genetica mirata, guidata dalla valutazione clinica, è il modo più affidabile per ottenere una diagnosi precisa.

Vedi anche

Concetti generali

Anatomia

Scartare le modifiche?

Le sue modifiche non sono ancora state salvate.