
Cookie e contenuti esterni

I cookie necessari ci servono affinché il sito web funzioni; sono sempre attivi. Tutto il resto si carica solo se Lei acconsente o se è Lei ad aprirlo. Può modificare la sua scelta in qualsiasi momento in «Impostazioni dei cookie» nel piè di pagina; maggiori informazioni nella dichiarazione sulla protezione dei dati.

Contenuti di altri fornitori, ad esempio la mappa di un punto di contatto o un contenuto audio. Durante il caricamento il fornitore viene a conoscenza del suo indirizzo IP e può impostare propri cookie.

neomedis

Lingua

neomedis
Contenuto corretto dal punto di vista professionale?

Dal mio punto di vista, l’articolo attuale è corretto dal punto di vista professionale. Posso proporre in seguito correzioni al testo in qualsiasi momento. In caso di modifiche da parte di altri professionisti sanitari dopo la mia approvazione, ricevo automaticamente una notifica via e-mail.

Diagnosisnomed 22841008wikidata Q55787052icd-10 Q73.1

Focomelia

Focomelia congenitaSindrome degli arti a pinna di foca

Quando le braccia sembrano partire dalle spalle

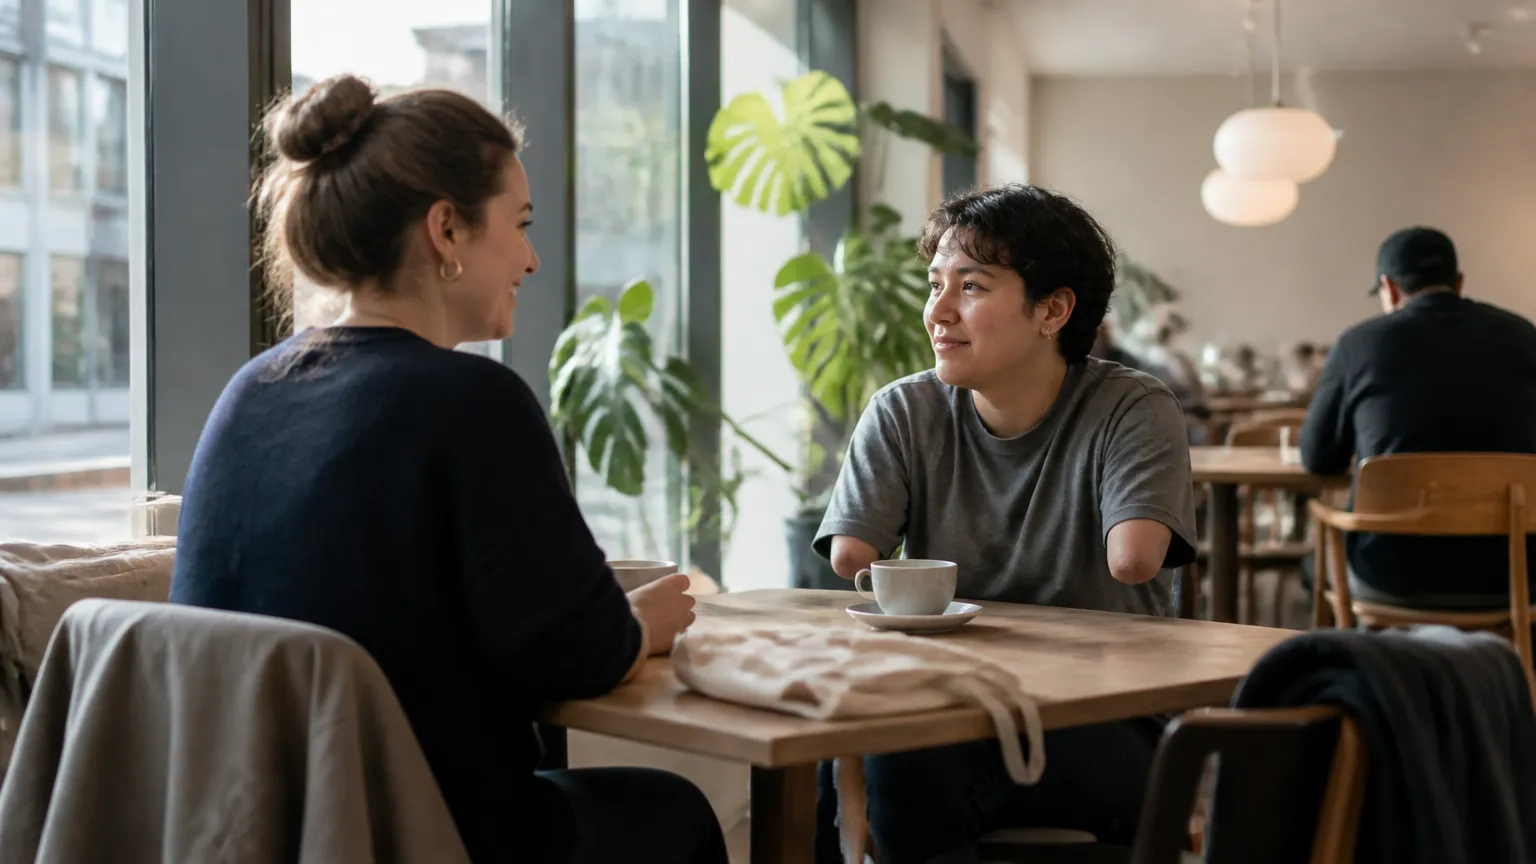
Due persone che conversano in modo rilassato a un tavolo di un caffè, una delle quali presenta arti superiori visibilmente accorciati, in un contesto urbano quotidiano correlato alla differenza degli arti e alla focomelia.

Alla nascita, alcuni bambini hanno mani o piedi che sembrano attaccati direttamente al busto, senza la lunghezza abituale di braccia e gambe. Non si tratta di un semplice ritardo di crescita: la condizione può accompagnarsi a problemi cardiaci, renali o uditivi, e richiede spesso protesi e terapia occupazionale fin dai primi mesi di vita. Che cosa provoca davvero questa rara malformazione degli arti?

Creato con l’intelligenza artificiale. Aperto alla verifica da parte di professionisti sanitari

Indice
Focomelia
  1. Riassunto
  2. Causa
  3. Trattamento
  4. Possibili conseguenze
  5. Domande e risposte
    1. Che cos’è la focomelia?
    2. Quali sono le cause della focomelia?
    3. La talidomide può causare la focomelia?
    4. Come si presenta la focomelia alla nascita?
    5. Come viene diagnosticata la focomelia durante la gravidanza?
    6. La focomelia si può vedere all’ecografia prenatale?
    7. La focomelia è una malattia ereditaria?
    8. Quali sono le possibilità di trattamento per la focomelia?
    9. Una persona con focomelia può condurre una vita autonoma?
    10. Esistono protesi o ausili per chi nasce con la focomelia?
  6. Fatti
  7. Sondaggio
  8. Ciò che conta
  9. Punti di contatto
  10. Cosa fare se …
  11. Vedi anche
  12. Glossario
Focomelia su base genetica
  1. La focomelia può essere ereditaria?
  2. Quali geni sono coinvolti nella focomelia genetica?
  3. Se ho un figlio con focomelia genetica, il rischio si ripete in una gravidanza successiva?
  4. Come si distingue la focomelia genetica da quella causata da farmaci?
  5. È possibile diagnosticare la focomelia genetica prima della nascita?
  6. Esistono sindromi genetiche associate alla focomelia?
Focomelia da farmaci
  1. Quali farmaci possono causare la focomelia nel feto?
  2. Come ha fatto la talidomide a provocare la focomelia?
  3. Esistono ancora farmaci in commercio oggi che possono causare la focomelia?
  4. In quale periodo della gravidanza un farmaco può danneggiare lo sviluppo degli arti?
  5. Se ho assunto un farmaco a rischio in gravidanza, quali esami si fanno per controllare le membra del feto?
  6. La focomelia da farmaci è sempre irreversibile oppure può migliorare dopo la nascita?
Indice
Focomelia
  1. Riassunto
  2. Causa
  3. Trattamento
  4. Possibili conseguenze
  5. Domande e risposte
    1. Che cos’è la focomelia?
    2. Quali sono le cause della focomelia?
    3. La talidomide può causare la focomelia?
    4. Come si presenta la focomelia alla nascita?
    5. Come viene diagnosticata la focomelia durante la gravidanza?
    6. La focomelia si può vedere all’ecografia prenatale?
    7. La focomelia è una malattia ereditaria?
    8. Quali sono le possibilità di trattamento per la focomelia?
    9. Una persona con focomelia può condurre una vita autonoma?
    10. Esistono protesi o ausili per chi nasce con la focomelia?
  6. Fatti
  7. Sondaggio
  8. Ciò che conta
  9. Punti di contatto
  10. Cosa fare se …
  11. Vedi anche
  12. Glossario
Focomelia su base genetica
  1. La focomelia può essere ereditaria?
  2. Quali geni sono coinvolti nella focomelia genetica?
  3. Se ho un figlio con focomelia genetica, il rischio si ripete in una gravidanza successiva?
  4. Come si distingue la focomelia genetica da quella causata da farmaci?
  5. È possibile diagnosticare la focomelia genetica prima della nascita?
  6. Esistono sindromi genetiche associate alla focomelia?
Focomelia da farmaci
  1. Quali farmaci possono causare la focomelia nel feto?
  2. Come ha fatto la talidomide a provocare la focomelia?
  3. Esistono ancora farmaci in commercio oggi che possono causare la focomelia?
  4. In quale periodo della gravidanza un farmaco può danneggiare lo sviluppo degli arti?
  5. Se ho assunto un farmaco a rischio in gravidanza, quali esami si fanno per controllare le membra del feto?
  6. La focomelia da farmaci è sempre irreversibile oppure può migliorare dopo la nascita?

Un neonato viene al mondo con le mani attaccate quasi direttamente alle spalle, o i piedi che partono dall’anca senza la gamba di mezzo. Non è una metafora: è l’aspetto visivo della focomelia, una malformazione congenita in cui le ossa lunghe degli arti – omero, radio, ulna, femore, tibia, perone – sono assenti o ridotte a frammenti, mentre le estremità distali restano presenti.

Un fatto che ancora sorprende molti: la causa più documentata di questa condizione non è genetica, ma farmacologica. Negli anni Cinquanta e Sessanta del Novecento, un unico medicinale – la talidomide, prescritta come sedativo e antinausea in gravidanza – ha provocato migliaia di casi in tutto il mondo in pochissimi anni. Il meccanismo era preciso: il farmaco interferiva con la formazione dei vasi sanguigni e lo sviluppo degli abbozzi degli arti in una finestra di pochi giorni dell’embriogenesi.

Quella storia ha cambiato per sempre il modo in cui i farmaci vengono approvati e testati prima dell’uso in gravidanza. La focomelia oggi è rara, ma non scomparsa: alcune forme hanno origine genetica e si manifestano indipendentemente da qualsiasi esposizione farmacologica.

Punti di contatto che possono essere d’aiuto

Questo argomento è aperto a punti di contatto come studi medici, farmacie o cliniche. Diventi un punto di contatto che compare qui.

Causa

La focomelia ha un’origine identificabile con precisione insolita per una malformazione congenita: nella grande maggioranza dei casi storicamente documentati, l’esposizione alla talidomide durante un periodo critico dello sviluppo embrionale – specificamente nelle prime settimane dopo il concepimento – ha interrotto la formazione degli arti in modo irreversibile; le forme genetiche rappresentano un percorso causale distinto, indipendente da qualsiasi esposizione esterna.

Trattamento

Non esiste una terapia che ripristini le strutture ossee assenti: l’approccio si orienta verso la massima autonomia funzionale della persona, combinando soluzioni protesiche per compensare i segmenti mancanti con un lavoro riabilitativo mirato a sviluppare le capacità residue negli atti quotidiani.

Possibili conseguenze

Le conseguenze della focomelia non si esauriscono nella dimensione fisica: l’adattamento a una condizione visibilmente atipica dalla nascita può comportare un peso psicologico significativo, che merita attenzione clinica tanto quanto la gestione motoria.

Che cos’è la focomelia?

La focomelia è una malformazione congenita in cui le ossa lunghe delle braccia o delle gambe sono assenti o molto ridotte, così che le mani o i piedi sembrano attaccati direttamente al tronco. È una condizione rara, presente dalla nascita, che può riguardare uno o più arti.
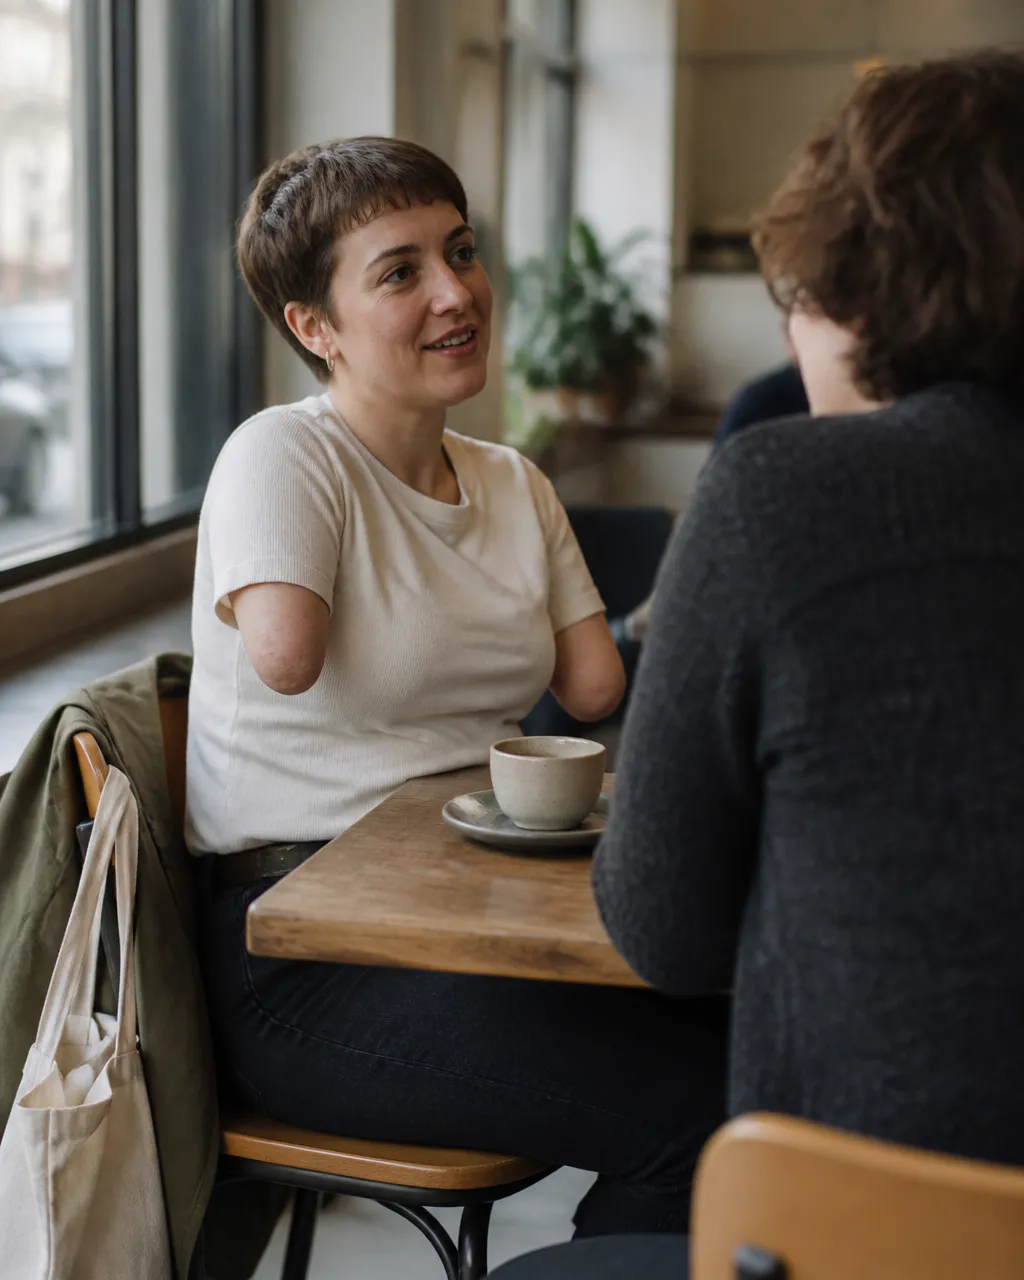
Due persone che conversano in modo rilassato a un tavolo di un caffè, una delle quali presenta arti superiori visibilmente accorciati, in un contesto urbano quotidiano legato alla differenza degli arti e alla focomelia.

La focomelia è una malformazione che interessa lo sviluppo degli arti durante la gravidanza. In condizioni normali, tra la quarta e la settima settimana di gestazione le cellule che formano le braccia e le gambe si moltiplicano e si differenziano seguendo un programma preciso: prima si formano le strutture più vicine al tronco (spalla, coscia), poi quelle intermedie (avambraccio, gamba) e infine le estremità (mano, piede). Nella focomelia questo processo si interrompe o si altera nelle parti intermedie: le ossa lunghe – come il radio, l’ulna, il femore o la tibia – non si sviluppano correttamente o sono quasi assenti.

Il risultato visibile è che le mani o i piedi appaiono inseriti direttamente sul tronco, come le pinne di una foca – da qui il nome, che deriva dal greco phoke (foca) e melos (arto). La gravità varia molto: in alcuni casi manca solo un segmento osseo, in altri l’intero arto è ridotto a una piccola struttura residua. Possono essere coinvolti uno, due, tre o tutti e quattro gli arti.

La focomelia può presentarsi da sola oppure insieme ad altre malformazioni. È una condizione rara: i dati precisi sulla prevalenza attuale sono difficili da stabilire, poiché i casi variano per causa e contesto geografico. Nella letteratura medica viene classificata tra le riduzioni longitudinali degli arti, un gruppo ampio di malformazioni scheletriche congenite.

Cosa si intende esattamente per «arto a pinna di foca»

L’espressione popolare «sindrome degli arti a pinna di foca» – uno degli alias con cui la focomelia è conosciuta – descrive bene l’aspetto esteriore ma può portare a un malinteso: non si tratta di una «sindrome» nel senso di un quadro clinico complesso con molti organi coinvolti. È una malformazione strutturale localizzata agli arti, anche se può accompagnarsi ad altre anomalie in alcuni casi specifici. La distinzione è importante perché influenza le aspettative sulla diagnosi e sul percorso di cura.

Quali sono le cause della focomelia?

Le cause della focomelia sono diverse: possono essere genetiche, legate all’esposizione a sostanze dannose durante la gravidanza, o in molti casi restano senza una spiegazione precisa. La causa più nota storicamente è il farmaco talidomide, ma oggi i nuovi casi hanno spesso un’origine diversa.

La focomelia non ha un’unica causa: si tratta di un esito finale comune a meccanismi molto diversi tra loro. Capire la distinzione è importante perché cambia completamente il significato della diagnosi e le implicazioni per la famiglia.

La causa più documentata nella storia della medicina è l’esposizione alla talidomide durante la gravidanza, un farmaco usato negli anni '50 e '60 come sedativo e antinausea. Questo caso specifico è trattato nel dettaglio in una domanda separata. Al di là della talidomide, le cause riconosciute includono:

Cause genetiche: alcune forme di focomelia sono legate a varianti in geni che controllano lo sviluppo degli arti. La sindrome di Roberts, per esempio, è una condizione genetica rara trasmessa con un meccanismo che richiede la presenza di una copia alterata del gene da entrambi i genitori (cosiddetta trasmissione autosomica recessiva) e può causare una focomelia grave insieme ad altre anomalie. In questi casi la malformazione ha una base ereditaria identificabile.

Agenti teratogeni: oltre alla talidomide, alcune altre sostanze o condizioni che interferiscono con lo sviluppo del feto durante le prime settimane di gravidanza possono in casi rari associarsi a malformazioni degli arti. La ricerca in questo campo è ancora attiva.

Cause non identificate: in una parte dei casi, nonostante le indagini, non si riesce a trovare una causa precisa. Questo non significa che la malformazione si ripeta necessariamente nelle gravidanze successive, ma rende più difficile la consulenza genetica.

Quando la causa conta di più

Distinguere tra una focomelia da causa genetica identificata, da esposizione a una sostanza e da causa ignota non cambia la malformazione presente, ma è fondamentale per due motivi: stimare il rischio che si ripeta in una futura gravidanza, e decidere se fare test genetici specifici. Per questo motivo, in presenza di una focomelia, i genetisti medici raccomandano generalmente una consulenza specialistica.

La talidomide può causare la focomelia?

Sì. La talidomide è la causa più documentata di focomelia nella storia della medicina. Usata come farmaco negli anni '50 e '60, causò migliaia di casi in tutto il mondo quando veniva assunta durante le prime settimane di gravidanza. Oggi il farmaco esiste ancora ma è strettamente controllato.

Il legame tra talidomide e focomelia è uno dei capitoli più importanti – e più dolorosi – della storia della sicurezza dei farmaci. Tra la fine degli anni '50 e l’inizio degli anni '60, la talidomide fu commercializzata in numerosi Paesi europei, in Canada e in Australia come sedativo e rimedio contro la nausea mattutina in gravidanza. Nel giro di pochi anni emerse una correlazione inequivocabile: le madri che avevano assunto il farmaco nelle prime settimane di gravidanza davano alla luce bambini con gravi malformazioni degli arti, in molti casi proprio nella forma della focomelia.

Il meccanismo con cui la talidomide interferisce con lo sviluppo degli arti è oggetto di ricerca ancora oggi. Le ipotesi più solide indicano che la sostanza interferisce con processi molecolari fondamentali per la formazione dei vasi sanguigni e per i segnali che guidano la crescita delle strutture scheletriche degli arti, proprio nella finestra critica tra la quarta e la settima settimana di gravidanza – spesso prima che la donna sappia di essere incinta.

Il ritiro del farmaco avvenne in tempi diversi nei vari Paesi: in Germania nel 1961, in Gran Bretagna nel 1962. Negli Stati Uniti il farmaco non fu mai approvato per l’uso generale, grazie all’opposizione della farmacologista Frances Kelsey della Food and Drug Administration, che richiese ulteriori prove di sicurezza. Questo episodio portò a una profonda riforma dei sistemi di approvazione dei farmaci a livello mondiale.

La talidomide esiste ancora?

Sì, la talidomide è tuttora in uso in medicina, ma in contesti completamente diversi: viene utilizzata nel trattamento di alcune forme di tumore del sangue (come il mieloma multiplo) e in alcune malattie infiammatorie gravi. In questi contesti è distribuita con protocolli di controllo molto severi che includono, per le donne in età fertile, obblighi di contraccezione verificata. In Svizzera, come negli altri Paesi europei, la prescrizione è soggetta a condizioni stringenti definite da Swissmedic.

Sondaggio

Come ha sentito parlare per la prima volta della focomelia?

Il voto è completamente anonimo.

Come si presenta la focomelia alla nascita?

Alla nascita, la focomelia si vede chiaramente: uno o più arti appaiono molto corti o ridotti, con mani o piedi che sembrano inseriti vicino alla spalla o all’anca. La gravità varia molto da caso a caso: alcuni bambini hanno un solo arto coinvolto, altri ne hanno più di uno.

L’aspetto di un neonato con focomelia dipende da quali arti sono coinvolti e da quanto il processo di sviluppo è stato alterato. In linea generale, la caratteristica principale è la riduzione o l’assenza delle ossa intermedie dell’arto – quelle che formano l’avambraccio o la gamba – con la presenza di una mano o di un piede, spesso con una forma alterata, posizionato molto più vicino al tronco del normale.

Non tutti i casi si presentano allo stesso modo. In alcune forme il segmento osseo intermedio è parzialmente presente ma molto ridotto; in altri è praticamente assente. Le dita della mano o del piede possono essere presenti, ridotte di numero o fuse tra loro. La forza muscolare e la sensibilità nell’arto coinvolto variano anch’esse.

Quando sono coinvolte le braccia, le conseguenze funzionali più immediate riguardano la presa, la manipolazione degli oggetti e le attività quotidiane che richiedono l’uso delle mani. Quando sono coinvolte le gambe, la stazione eretta e la deambulazione richiedono un approccio riabilitativo e protesico specifico.

Aspetti che spesso sorprendono i genitori

Un malinteso comune è pensare che la gravità visiva della malformazione corrisponda direttamente alla gravità funzionale. Non è sempre così: alcune persone con focomelia bilaterale delle braccia sviluppano una destrezza notevole con i piedi o con gli arti residui, adattando le modalità di svolgimento delle attività quotidiane in modo molto efficace. Il percorso riabilitativo precoce ha un ruolo centrale in questo adattamento. Un secondo punto che sorprende spesso: la focomelia, di per sé, non compromette le funzioni cognitive né la vita relazionale del bambino.

Come viene diagnosticata la focomelia durante la gravidanza?

La focomelia viene diagnosticata quasi sempre tramite ecografia prenatale, di solito tra la undicesima e la ventesima settimana di gravidanza. Se l’ecografia rileva anomalie agli arti, vengono proposti approfondimenti come un’ecografia morfologica dettagliata e, in alcuni casi, analisi genetiche.

La diagnosi prenatale della focomelia segue un percorso che parte dall’ecografia di routine e, quando emergono segnali di anomalia, si approfondisce con esami più specifici. Il momento in cui la malformazione diventa rilevabile dipende dalla sua gravità: le forme più marcate possono essere sospettate già nell’ecografia del primo trimestre, mentre le forme più lievi emergono più chiaramente nell’ecografia morfologica del secondo trimestre, eseguita generalmente tra la 19ª e la 22ª settimana.

Quando l’ecografia rileva una riduzione o un’assenza delle ossa lunghe di un arto, il passo successivo è un’ecografia morfologica approfondita presso un centro di medicina fetale, dove operatori con esperienza specifica valutano in dettaglio le strutture coinvolte, cercano eventuali altre anomalie associate e cercano di caratterizzare meglio la malformazione.

Parallelamente all’approfondimento ecografico, viene generalmente proposta una consulenza genetica. In alcuni casi può essere indicato un prelievo di materiale fetale – come la villocentesi (prelievo di un piccolo campione di placenta) o l’amniocentesi (prelievo di liquido amniotico) – per analizzare il corredo genetico del feto e cercare cause genetiche identificabili. Questi esami comportano un piccolo rischio procedurale e vengono proposti solo quando l’informazione che ne deriva è clinicamente rilevante.

Cosa cambia con una diagnosi prenatale

Una diagnosi durante la gravidanza permette di pianificare in anticipo la presa in carico dopo la nascita, di coinvolgere fin da subito i team specialistici (ortopedia pediatrica, riabilitazione, tecnici ortopedici) e di dare alla famiglia il tempo per prepararsi sul piano emotivo e pratico. Questo non elimina lo shock della notizia, ma studi sul percorso delle famiglie indicano che la preparazione prenatale ha un impatto positivo sul processo di adattamento successivo alla nascita.

La focomelia si può vedere all’ecografia prenatale?

Sì, nella maggior parte dei casi la focomelia è visibile all’ecografia prenatale, specialmente nell’ecografia morfologica del secondo trimestre. L’operatore misura le ossa degli arti e rileva quando una struttura è assente o molto ridotta rispetto a quanto atteso per l’età gestazionale.

L’ecografia prenatale è lo strumento principale con cui la focomelia viene identificata prima della nascita. Durante l’esame, l’operatore misura sistematicamente le ossa lunghe degli arti – in particolare il femore, l’omero, il radio, l’ulna, la tibia e il perone – e confronta le misure con i valori attesi per l’età gestazionale. Quando un segmento è molto più corto del previsto o non è visibile, si genera un segnale di attenzione che porta ad approfondire.

La qualità della rilevazione dipende da diversi fattori: la posizione del feto durante l’esame, la quantità di liquido amniotico, la costituzione della madre e – in modo determinante – l’esperienza dell’operatore e la qualità dello strumento usato. Per questo motivo, quando emerge un sospetto, il protocollo prevede sempre la conferma presso un centro di riferimento con ecografisti specializzati in medicina fetale.

Una precisazione tecnica importante: l’ecografia standard di routine non è progettata per rilevare tutte le possibili malformazioni con la stessa sensibilità. Le malformazioni gravi degli arti, come la focomelia marcata, hanno generalmente un tasso di rilevazione più alto rispetto ad anomalie minori o a quelle che interessano strutture più difficili da visualizzare.

Cosa succede se il sospetto emerge tardi

In alcuni casi il sospetto emerge più tardi del previsto, per esempio se gli esami di routine sono stati effettuati in condizioni non ottimali o se la forma di focomelia è parziale e quindi più difficile da identificare. Questo genera spesso un senso di colpa nei genitori – «perché non è stato visto prima?» – che è comprensibile ma nella maggior parte dei casi non giustificato: la rilevazione ecografica ha limiti tecnici reali, non dipende sempre dalla competenza dell’operatore, e una diagnosi più tardiva non cambia il percorso di cura per il bambino.

La focomelia è una malattia ereditaria?

Dipende dalla causa. Alcune forme di focomelia hanno una base genetica e possono essere trasmesse ai figli, mentre altre – come quelle causate dalla talidomide – non sono ereditarie. Una consulenza genetica aiuta a capire la situazione specifica e il rischio per le gravidanze future.

La focomelia non è «ereditaria» o «non ereditaria» in modo assoluto: la risposta dipende dalla causa sottostante, e per questo la consulenza genetica è parte integrante della diagnosi.

Quando la focomelia è causata da un’alterazione genetica identificabile – come nel caso della sindrome di Roberts, legata a varianti nel gene ESCO2 – la trasmissione segue regole precise. La sindrome di Roberts, per esempio, si trasmette in modo autosomico recessivo: ciò significa che entrambi i genitori portano una copia alterata del gene senza esserne affetti, e ogni gravidanza ha una probabilità su quattro di essere colpita. In questi casi la consulenza genetica è fondamentale per valutare le opzioni in future gravidanze, inclusi i test prenatali.

Quando invece la focomelia è stata causata da un agente esterno durante la gravidanza – come la talidomide – non c’è una base genetica e il rischio di ricorrenza nelle gravidanze successive non è aumentato rispetto alla popolazione generale.

Nelle forme a causa non identificata, la stima del rischio è più incerta. I genetisti usano in questi casi dati epidemiologici e caratteristiche cliniche per dare una stima il più possibile precisa, ma il margine di incertezza rimane maggiore.

Perché la risposta cambia tanto da caso a caso

Un malinteso frequente è pensare che «malformazione congenita» significhi automaticamente «malattia ereditaria». Congenita significa presente dalla nascita, non necessariamente trasmessa geneticamente. La confusione è comprensibile – e genera molta ansia nelle famiglie – ma i due concetti sono distinti. Una malformazione può essere congenita senza essere ereditaria, e viceversa alcune condizioni ereditarie si manifestano solo in età adulta. Il chiarimento di questo punto è uno degli obiettivi principali della consulenza genetica.

Quali sono le possibilità di trattamento per la focomelia?

Non esiste un trattamento che «corregga» la focomelia, ma esistono percorsi riabilitativi, protesici e chirurgici che aiutano la persona a raggiungere la massima autonomia possibile. L’approccio è sempre personalizzato e dipende da quali arti sono coinvolti e da quanto sviluppato è l’arto residuo.

La focomelia è una malformazione strutturale: le ossa che non si sono formate durante lo sviluppo fetale non possono essere «ricreate». Il trattamento non punta quindi a normalizzare l’aspetto dell’arto, ma a massimizzare la funzione – cioè la capacità della persona di svolgere le attività quotidiane nel modo più autonomo e soddisfacente possibile.

Il percorso di cura è multidisciplinare e cambia nel tempo, seguendo lo sviluppo del bambino. Le componenti principali sono:

Riabilitazione e terapia occupazionale: fin dai primi mesi di vita, i terapisti occupazionali lavorano con il bambino per stimolare l’uso ottimale degli arti presenti, sviluppare strategie di compenso e favorire l’indipendenza nelle attività quotidiane. Questo lavoro è fondamentale indipendentemente dalla presenza di protesi.

Protesi e ausili: le protesi per persone con focomelia sono dispositivi altamente personalizzati. A seconda della struttura residua dell’arto, possono essere passive (che restituiscono solo l’aspetto), funzionali meccaniche o, in alcuni casi, mioelettriche (controllate da segnali muscolari). La decisione di usare una protesi e di quale tipo dipende da molti fattori, incluse le preferenze della persona e il suo adattamento funzionale senza protesi. Non tutte le persone con focomelia scelgono di usarle.

Interventi chirurgici: in alcuni casi specifici, interventi come la separazione di dita fuse o la correzione di deformità associate possono migliorare la funzione. La chirurgia non è una componente automatica del percorso, ma viene valutata caso per caso.

Quando iniziare fa davvero la differenza

La ricerca sul neurosviluppo infantile indica che la plasticità del sistema nervoso centrale è massima nei primi anni di vita: intervenire precocemente con la riabilitazione e, quando indicato, con le protesi, permette al cervello di «imparare» a usare il dispositivo in modo più naturale ed efficiente. Per questo i centri specializzati raccomandano di iniziare la valutazione protesica e riabilitativa già nei primi mesi dopo la nascita, senza attendere che il bambino sia più grande.

Una persona con focomelia può condurre una vita autonoma?

Sì, molte persone con focomelia conducono una vita pienamente autonoma, lavorano, hanno una vita sociale e familiare attiva. Il livello di autonomia dipende da quali arti sono coinvolti, dalla qualità del percorso riabilitativo e dalla disponibilità di ausili adeguati, ma non è determinato dalla malformazione in modo fisso.

La focomelia pone sfide reali nella vita quotidiana, ma non determina il livello di autonomia in modo prevedibile e uniforme. Le persone con focomelia mostrano una grande varietà di percorsi: chi ha imparato a usare i piedi con la stessa precisione con cui altri usano le mani, chi lavora come musicista, ingegnere, insegnante o atleta, chi ha costruito una vita familiare e sociale ricca. Questi non sono casi eccezionali ma esiti documentati da decenni di follow-up su persone con malformazioni congenite degli arti.

Il fattore più importante per l’autonomia non è la gravità anatomica della malformazione in sé, ma la combinazione di riabilitazione precoce, accesso a protesi e ausili adeguati, supporto familiare e scolastico nelle fasi di crescita, e – aspetto spesso sottovalutato – la possibilità di costruire un’identità positiva rispetto alla propria condizione.

In Svizzera, l’Assicurazione invalidità (AI) finanzia le protesi, gli ausili e parte dei percorsi riabilitativi per le persone con malformazioni congenite che limitano la funzione. Questo riduce – anche se non elimina – le disuguaglianze di accesso legate al reddito. Organizzazioni come Pro Infirmis offrono supporto pratico nell’orientarsi tra le prestazioni disponibili.

Cosa influenza davvero l’autonomia nel lungo periodo

Le ricerche sul benessere degli adulti con malformazioni congenite degli arti indicano che la qualità della vita percepita non è correlata in modo diretto alla gravità anatomica. Fattori come l’autoefficacia (la convinzione di riuscire a gestire le situazioni difficili), il supporto sociale e l’accesso a reti di pari – cioè altre persone con esperienze simili – hanno un peso significativo. Le associazioni di persone con disabilità fisiche congenite svolgono un ruolo che va al di là del supporto pratico: offrono modelli di identificazione che la medicina da sola non può fornire.

Esistono protesi o ausili per chi nasce con la focomelia?

Sì, esistono protesi e ausili specifici per persone con focomelia, progettati in base alla struttura residua dell’arto. La tecnologia è avanzata notevolmente negli ultimi anni, con dispositivi meccanici, mioelettrici e stampati in 3D. La scelta dipende sempre dalla situazione individuale e dagli obiettivi della persona.

Il campo della protesica per malformazioni congenite degli arti ha visto progressi significativi negli ultimi decenni. Per le persone con focomelia, la progettazione di una protesi o di un ausilio parte sempre da una valutazione individuale: la struttura dell’arto residuo, la forza muscolare disponibile, l’età, le attività quotidiane prioritarie e le preferenze della persona sono tutti fattori che guidano la scelta.

Le tipologie principali di dispositivi sono:

Protesi passive: restituiscono l’aspetto dell’arto senza aggiungere funzione prensile (cioè la capacità di afferrare). Sono leggere e possono essere utili per determinate situazioni sociali o per il bilanciamento posturale, ma non migliorano la capacità di manipolazione.

Protesi funzionali meccaniche: si azionano tramite movimenti del tronco o delle spalle attraverso un cavo. Sono robuste e affidabili, senza componenti elettronici che si possono guastare. Molte persone le preferiscono per le attività fisiche intense.

Protesi mioelettriche: captano i segnali elettrici prodotti dai muscoli residui dell’arto e li traducono in movimenti della mano artificiale. Offrono una gamma di movimenti più ampia e un aspetto più simile all’arto naturale, ma sono più costose, richiedono ricarica e manutenzione, e non sono sempre la scelta migliore per ogni situazione.

Protesi stampate in 3D: la stampa tridimensionale ha reso possibile la produzione di dispositivi personalizzati a costi più accessibili, con possibilità di adattamento rapido alla crescita del bambino. Sono particolarmente usate in età pediatrica.

Ausili non protesici: spesso sottovalutati

Accanto alle protesi, esistono ausili adattativi che modificano oggetti e ambienti quotidiani – posate, strumenti di scrittura, dispositivi informatici, adattamenti per la guida – che in molti casi migliorano l’autonomia in modo più diretto e immediato delle protesi stesse. La valutazione da parte di un terapista occupazionale esperto in ausili è spesso il passo più efficace per identificare quali strumenti fanno realmente la differenza nella vita quotidiana di una persona specifica.

Vedi anche

Forme specifiche

Focomelia su base genetica

La focomelia è una condizione rara in cui le ossa delle braccia o delle gambe risultano molto ridotte o assenti, con le mani o i piedi che si attaccano direttamente al tronco. Nella maggior parte dei casi documentati storicamente la causa era esterna – in particolare l’esposizione al farmaco talidomide durante la gravidanza. Esistono però forme in cui la radice è genetica, legate a varianti ereditarie o a mutazioni spontanee che alterano lo sviluppo degli arti nel feto.

In queste situazioni la domanda che si pone più spesso riguarda il rischio per le gravidanze future e la possibilità di una diagnosi precoce. Le basi del problema rimangono le stesse – uno sviluppo anomalo degli arti avvenuto nelle prime settimane di gestazione – ma la prospettiva cambia: non si cerca una causa esterna, bensì una risposta nel patrimonio genetico della famiglia.

La focomelia può essere ereditaria?

In alcuni casi la focomelia ha una base genetica e può essere trasmessa all’interno di una famiglia. Si tratta però di una minoranza dei casi: la forma più nota storicamente era causata da un farmaco. Quando la causa è genetica, il rischio di ricorrenza dipende dal tipo di trasmissione ereditaria identificato.

La grande maggioranza dei casi di focomelia documentati nel corso del Novecento era legata all’assunzione di talidomide in gravidanza – una causa esterna, non ereditaria. Tuttavia esiste una quota di casi in cui la condizione si trasmette all’interno delle famiglie seguendo le leggi dell’ereditarietà, oppure insorge per la prima volta a causa di una mutazione spontanea (che può poi, a sua volta, essere trasmessa).

Perché questo accade? Nei primissimi giorni di sviluppo del feto alcune istruzioni genetiche guidano la formazione degli arti. Se queste istruzioni contengono un errore – presente fin dall’inizio nel patrimonio genetico di uno o entrambi i genitori – le ossa degli arti possono non formarsi correttamente. L’errore può essere ereditato da un solo genitore (trasmissione autosomica dominante) oppure solo quando entrambi i genitori portano una copia difettosa dello stesso gene (trasmissione autosomica recessiva).

Un aspetto spesso sottovalutato è che «genetico» non significa automaticamente «i genitori avevano già la condizione». In molti casi uno o entrambi i genitori sono portatori sani: hanno una copia difettosa del gene ma non mostrano la malattia, e la condizione emerge nel figlio solo quando le due copie difettose si combinano.

Ereditaria o sporadica? Una distinzione importante

Non tutte le forme genetiche di focomelia seguono la stessa logica. Alcune sono ereditarie nel senso classico – altri componenti della famiglia presentano la stessa condizione o sono portatori. Altre sono definite «de novo»: la mutazione compare per la prima volta in quel bambino, senza essere presente nei genitori. In questo secondo caso il rischio per una gravidanza successiva è generalmente più basso, anche se non sempre nullo. La distinzione tra ereditaria e de novo richiede un’analisi genetica approfondita della famiglia e non può essere stabilita solo su base clinica.

Quali geni sono coinvolti nella focomelia genetica?

Alcune forme genetiche di focomelia sono state associate a varianti in geni che controllano lo sviluppo degli arti nel feto. I geni più studiati riguardano sindromi specifiche come la sindrome di Roberts o la sindrome di Scott-Craniosinostosi. Non esiste un unico gene responsabile di tutte le forme genetiche.

Lo sviluppo degli arti nelle prime settimane di gravidanza è un processo complesso governato da molti geni che si attivano e si disattivano in sequenza precisa. Un’alterazione in diversi punti di questa catena può portare a una formazione difettosa o assente delle ossa degli arti. Per questo la focomelia genetica non è legata a un unico gene, ma a varianti in geni diversi a seconda della sindrome sottostante.

Tra le condizioni genetiche documentate in letteratura medica nelle quali la focomelia può comparire come manifestazione principale:

La sindrome di Roberts (conosciuta anche come sindrome SC) è causata da varianti nel gene ESCO2, che ha un ruolo nella corretta separazione dei cromosomi durante la divisione cellulare. Questa sindrome segue una trasmissione autosomica recessiva, il che significa che entrambi i genitori devono essere portatori perché il figlio possa esserne affetto.

Esistono poi forme descritte in associazione con varianti in geni coinvolti nelle vie di segnalazione che guidano la crescita degli arti, come alcune proteine della famiglia delle fibroblastasin (coinvolte nella comunicazione tra cellule durante lo sviluppo). La ricerca in questo campo è ancora attiva e l’elenco dei geni associati si amplia con i progressi della genetica molecolare.

Perché identificare il gene specifico è importante

Sapere quale gene è coinvolto non è solo un dettaglio accademico: cambia concretamente la gestione familiare. Permette di determinare il modello di trasmissione (e quindi il rischio nelle gravidanze successive), di offrire test di portatore ai fratelli e alle sorelle dei genitori, e di valutare la possibilità di una diagnosi prenatale o di una diagnosi genetica pre-impianto in caso di fecondazione assistita. Senza l’identificazione del gene, queste valutazioni rimangono stime di probabilità anziché risposte precise.

Se ho un figlio con focomelia genetica, il rischio si ripete in una gravidanza successiva?

Il rischio di ricorrenza dipende dal tipo di trasmissione genetica identificata. Nelle forme recessive può arrivare al 25% per ogni gravidanza; nelle forme dominanti o de novo il rischio è diverso. Solo una consulenza genetica con analisi del DNA della famiglia può fornire una stima affidabile.

La domanda sul rischio per una gravidanza successiva è tra le prime che una famiglia si pone, ed è comprensibile. La risposta, però, non è unica: dipende interamente da quale meccanismo genetico è alla base della condizione nel figlio già nato.

Il punto di partenza obbligatorio è la consulenza genetica, durante la quale il medico genetista analizza il caso specifico, raccoglie la storia familiare e – se non è già stata eseguita – propone un’analisi genetica sul bambino e sui genitori. Solo dopo aver identificato la causa molecolare è possibile calcolare un rischio reale.

I tre scenari principali

Trasmissione autosomica recessiva (come nella sindrome di Roberts): entrambi i genitori sono portatori sani. Per ogni gravidanza successiva la probabilità che il bambino riceva da entrambi i genitori la copia difettosa del gene è pari a circa il 25%. Questo rischio è indipendente dalla gravidanza precedente: si ripete identico ogni volta.

Trasmissione autosomica dominante: se uno dei genitori presenta la variante genetica (anche in forma lieve o subclinica), il rischio per ogni gravidanza è circa del 50%. Se invece la variante è presente solo nel bambino affetto e non nei genitori, si parla di mutazione de novo: in questo caso il rischio di ricorrenza è nettamente inferiore, anche se non zero (esiste una piccola possibilità legata al cosiddetto mosaicismo germinale, in cui la mutazione è presente solo in una parte delle cellule riproduttive dei genitori).

Mutazione de novo senza mosaicismo identificato: il rischio di ricorrenza è generalmente basso, ma la consulenza genetica è comunque necessaria per escludere il mosaicismo e per valutare opzioni di monitoraggio in gravidanza.

In Svizzera la consulenza genetica è accessibile tramite il medico di famiglia o il ginecologo, che possono indirizzare verso i centri universitari specializzati (Zurigo, Berna, Losanna, Ginevra, Basilea) convenzionati con l’assicurazione malattie (LAMal).

Come si distingue la focomelia genetica da quella causata da farmaci?

La distinzione si basa principalmente sulla storia della gravidanza e sull’analisi genetica. Se la madre non è stata esposta a sostanze teratogene note e la condizione si ripete in famiglia o viene identificata una variante genetica, la causa è probabilmente genetica. Le caratteristiche cliniche visibili non permettono da sole di distinguere le due forme.

Un errore frequente è pensare che la forma genetica e quella causata da farmaci o altre sostanze (forme cosiddette teratogene) siano clinicamente distinguibili a prima vista. In realtà le due forme possono presentarsi in modo molto simile: la riduzione o assenza delle ossa degli arti può avere lo stesso aspetto esteriore indipendentemente dalla causa. La distinzione richiede quindi un’indagine attiva, non solo un’osservazione.

I criteri che orientano la diagnosi

Storia della gravidanza: il primo passo è una raccolta accurata delle sostanze assunte durante la gestazione, in particolare nelle prime dieci settimane, quando gli arti si formano. L’assenza di esposizione a farmaci noti per causare malformazioni degli arti (come la talidomide, il cui uso è oggi strettamente controllato, o il misoprostolo) orienta verso una causa non teratogena.

Storia familiare: la presenza di altri casi simili in famiglia – anche lievi o parziali – è un segnale forte di una componente genetica. Va però considerato che nelle forme recessive i genitori sono sani e la storia familiare può sembrare negativa.

Analisi genetica: è il metodo più affidabile. Un pannello genetico che analizza i geni associati alle sindromi con focomelia può identificare la variante responsabile. In assenza di una variante identificata e in presenza di un’esposizione documentata, la causa teratogena diventa più probabile. Tuttavia un risultato genetico negativo non esclude una causa genetica ancora non identificata, poiché la conoscenza in questo campo è in continua evoluzione.

In sintesi: l’esclusione di cause esterne e l’analisi genetica vanno condotte in parallelo, non in sequenza. Un approccio diagnostico completo considera entrambe le possibilità fin dall’inizio.

È possibile diagnosticare la focomelia genetica prima della nascita?

Sì, in parte. L’ecografia in gravidanza può rilevare anomalie degli arti a partire dal secondo trimestre. Se esiste un rischio genetico noto in famiglia, è possibile eseguire test genetici prenatali sul DNA del feto per verificare la presenza della variante identificata nei genitori.

La diagnosi prenatale della focomelia su base genetica è possibile, ma dipende da cosa si sta cercando. Ci sono due percorsi principali, che spesso vengono usati insieme.

Ecografia morfologica: l’ecografia del secondo trimestre (generalmente tra la 19ª e la 22ª settimana di gravidanza) esamina la struttura degli arti del feto. Un’assenza o una riduzione marcata delle ossa degli arti è in genere rilevabile in questa fase. Tuttavia le forme più lievi possono essere difficili da identificare con certezza, e l’ecografia non dice nulla sulla causa – identifica l’anomalia ma non la sua origine genetica o teratogena.

Diagnostica genetica prenatale: se la coppia ha già avuto un figlio con focomelia genetica e la variante genetica responsabile è stata identificata, è possibile eseguire un test mirato sul DNA del feto. Questo avviene tramite villocentesi (prelievo di cellule dalla placenta, eseguibile intorno alla 11ª–13ª settimana) o amniocentesi (prelievo di liquido amniotico, intorno alla 16ª–18ª settimana). Entrambe le procedure comportano un piccolo rischio di complicazioni e vengono proposte solo quando il rischio genetico è documentato.

La diagnosi genetica pre-impianto: un’alternativa

Per le coppie che ricorrono alla fecondazione assistita (fecondazione in vitro), esiste la possibilità di analizzare gli embrioni prima dell’impianto in utero – si parla di diagnosi genetica pre-impianto (nota anche con la sigla PGT, dall’inglese Preimplantation Genetic Testing). Questa procedura permette di selezionare embrioni privi della variante genetica identificata, prima ancora che inizi la gravidanza. In Svizzera questa tecnica è regolamentata dalla legge sulla medicina della procreazione ed è disponibile in centri autorizzati; la sua applicabilità va discussa con uno specialista in medicina della riproduzione e genetica.

Esistono sindromi genetiche associate alla focomelia?

Sì. La focomelia può comparire come elemento principale di alcune sindromi genetiche rare. Le più documentate sono la sindrome di Roberts, la sindrome di Scott-Craniosinostosi e alcune forme di trombocitopenia con assenza del radio. Ogni sindrome ha caratteristiche proprie e un profilo genetico specifico.

La focomelia isolata – cioè la riduzione degli arti come unica anomalia presente – è rara nella forma genetica. Più spesso, quando la causa è genetica, la focomelia compare all’interno di una sindrome: un insieme di caratteristiche cliniche che compaiono insieme perché condividono la stessa radice genetica. Conoscere la sindrome specifica è importante perché cambia il quadro clinico complessivo, le possibili complicazioni da monitorare e il tipo di supporto necessario.

Le sindromi più documentate in letteratura

Sindrome di Roberts (o sindrome SC): è la sindrome genetica con focomelia più studiata. Causata da varianti nel gene ESCO2, si trasmette con modalità autosomica recessiva. Oltre alla riduzione marcata degli arti, possono essere presenti anomalie del viso, ritardo della crescita prima e dopo la nascita, e in alcuni casi difficoltà nello sviluppo cognitivo. La gravità è molto variabile: alcune persone hanno una forma lieve, altre più severa.

Sindrome di Scott-Craniosinostosi: una condizione rara in cui anomalie degli arti si associano a una chiusura prematura delle ossa del cranio. I dati disponibili provengono da un numero limitato di casi descritti in letteratura, e la base genetica non è stata completamente definita in tutti i sottotipi.

Trombocitopenia con assenza del radio (TAR): in questa sindrome è specificamente il radio (l’osso dell’avambraccio sul lato del pollice) a mancare o essere molto ridotto, con associata una riduzione delle piastrine nel sangue (le cellule che aiutano la coagulazione). La focomelia in senso stretto può essere presente nelle forme più severe. La causa genetica coinvolge varianti nel gene RBM8A.

È importante che la diagnosi sindromica venga posta o confermata da un genetista clinico, perché la sola osservazione delle anomalie degli arti non permette di distinguere le sindromi tra loro. Ogni sindrome richiede un piano di follow-up specifico.

Focomelia da farmaci

La focomelia è una malformazione congenita rara in cui le braccia, le gambe o entrambe le membra risultano molto ridotte o assenti, con le mani e i piedi direttamente attaccati al tronco. Le cause possono essere genetiche o legate all’esposizione a sostanze tossiche durante la gravidanza.

Quando la focomelia è di origine farmacologica, il meccanismo è diverso: una sostanza assunta dalla madre in una fase critica dello sviluppo interferisce direttamente con la formazione degli arti del feto. Questo aspetto ha una rilevanza pratica importante ancora oggi, perché alcuni farmaci teratogeni – cioè capaci di danneggiare il feto – sono ancora in uso per determinate indicazioni mediche.

I principi fondamentali della malformazione rimangono gli stessi indipendentemente dalla causa: ciò che cambia è la possibilità di prevenzione e la necessità di una valutazione del rischio prima e durante la gravidanza.

Quali farmaci possono causare la focomelia nel feto?

Il farmaco più tristemente noto per aver causato la focomelia è la talidomide, usata negli anni Cinquanta e Sessanta come sedativo e antiemetico in gravidanza. Oggi anche altri farmaci come l’isotretinoina e il misoprostolo sono associati a gravi malformazioni degli arti, motivo per cui sono controindicati in gravidanza.

La talidomide è il caso storicamente più documentato: tra la fine degli anni Cinquanta e l’inizio degli anni Sessanta, migliaia di bambini nacquero con arti gravemente malformati dopo che le loro madri avevano assunto questo farmaco durante la gravidanza. Il meccanismo era allora sconosciuto; oggi sappiamo che la talidomide interferisce con la formazione dei vasi sanguigni e con specifici segnali molecolari indispensabili per lo sviluppo degli arti.

Oltre alla talidomide, altri farmaci sono stati associati a malformazioni simili o gravi difetti agli arti. Tra questi figurano l’isotretinoina – un derivato della vitamina A usato per trattare l’acne grave – e il misoprostolo, un farmaco che agisce sull’utero. Entrambi sono classificati come teratogeni, termine con cui la medicina indica le sostanze capaci di alterare lo sviluppo del feto. È importante sottolineare che il rischio dipende dalla dose, dal momento dell’esposizione e da fattori individuali della madre e del feto.

Anche alcune sostanze antiepilettiche di vecchia generazione e certi chemioterapici sono state associate in passato a malformazioni degli arti, anche se con meccanismi e frequenze differenti rispetto alla talidomide.

Farmaci teratogeni noti per il rischio agli arti

  • Talidomide: sedativo e antiemetico, ritirato negli anni Sessanta per uso in gravidanza; oggi ancora impiegato in oncologia e dermatologia con severe restrizioni
  • Lenalidomide e pomalidomide: derivati della talidomide usati in ematologia, con lo stesso potenziale teratogeno
  • Isotretinoina: utilizzata per l’acne grave, con rischio elevato di malformazioni fetali multiple comprese quelle agli arti
  • Misoprostolo: associato in letteratura a difetti agli arti quando usato nel primo trimestre, in particolare se il tentativo di interruzione di gravidanza non va a termine

Come ha fatto la talidomide a provocare la focomelia?

La talidomide ha provocato la focomelia interferendo con la formazione dei vasi sanguigni nelle prime settimane di gravidanza, quando le braccia e le gambe del feto stanno iniziando a formarsi. Senza un adeguato apporto di sangue, le piccole gemme degli arti non riuscivano a svilupparsi correttamente.

Negli anni in cui la talidomide fu commercializzata, si credeva che la placenta proteggesse il feto da qualsiasi sostanza assunta dalla madre. Questo si è rivelato completamente sbagliato: molte molecole attraversano la placenta e raggiungono il feto, soprattutto nelle prime settimane di gravidanza, quando gli organi si stanno formando.

La talidomide agisce in modo particolarmente dannoso perché interferisce con la cosiddetta angiogenesi – cioè la formazione di nuovi vasi sanguigni. Durante le settimane 4–8 di gravidanza, le piccole strutture che diventeranno le braccia e le gambe (chiamate «gemme degli arti») hanno bisogno di essere irrorate da nuovi capillari per crescere. Se questo processo viene bloccato, le gemme smettono di svilupparsi o si sviluppano in modo incompleto, producendo la caratteristica malformazione in cui le mani o i piedi sembrano attaccati direttamente alle spalle o ai fianchi.

Studi più recenti hanno identificato anche un secondo meccanismo: la talidomide si lega a una proteina chiamata cereblon, che ha un ruolo chiave nella regolazione di geni fondamentali per la crescita degli arti. Questo spiega perché anche dosi relativamente basse potevano causare danni irreversibili in una finestra temporale molto precisa.

Perché il danno era così specifico e grave

Un aspetto spesso frainteso è che la talidomide non danneggiava tutti i feti allo stesso modo: il tipo e la gravità della malformazione dipendevano dalla settimana esatta di gravidanza in cui il farmaco veniva assunto. Assunzioni intorno alla quinta settimana colpivano preferenzialmente le orecchie e le braccia; intorno alla sesta settimana anche le gambe. Questo è il motivo per cui alcune madri che avevano preso il farmaco solo prima della quinta settimana o dopo la decima non videro conseguenze visibili sugli arti del bambino – anche se il farmaco era comunque presente nell’organismo.

Esistono ancora farmaci in commercio oggi che possono causare la focomelia?

Sì. La talidomide è ancora in uso in Svizzera per alcune malattie del sangue e infiammatorie, con programmi di controllo molto rigidi. Anche i suoi derivati lenalidomide e pomalidomide, l’isotretinoina e il misoprostolo sono disponibili, ma con severe restrizioni per le donne in età fertile.

Contrariamente a quanto si potrebbe pensare, la talidomide non è stata definitivamente eliminata dal mercato farmaceutico. A partire dagli anni Novanta è stata reintrodotta per il trattamento di alcune malattie, tra cui un tipo di tumore del sangue chiamato mieloma multiplo e alcune malattie infiammatorie gravi. In Svizzera, come negli altri paesi europei, la talidomide è soggetta a un programma di prevenzione della gravidanza obbligatorio: le donne in età fertile che la assumono devono utilizzare due metodi contraccettivi contemporaneamente, effettuare test di gravidanza regolari e firmare un modulo di consenso informato prima di ogni prescrizione.

Lo stesso regime di controllo si applica ai farmaci derivati dalla talidomide – lenalidomide e pomalidomide – e all’isotretinoina. Quest’ultima è prescrivibile in Svizzera solo attraverso il programma «iPLEDGE» o equivalenti nazionali che documentano la contraccezione e la consapevolezza del rischio teratogeno.

Il misoprostolo, usato sia in ostetricia sia per la protezione dello stomaco in combinazione con antinfiammatori, è anch’esso controindicato in gravidanza. In caso di esposizione accidentale nel primo trimestre, è necessario un consulto medico urgente per valutare le conseguenze sul feto.

Cosa succede in Svizzera se si assume uno di questi farmaci

In Svizzera, la dispensazione di questi farmaci è strettamente regolata da Swissmedic e dai programmi di gestione del rischio europei (come il sistema REMS per la talidomide). Il medico prescrittore e il farmacista hanno l’obbligo di informare e documentare l’assenza di gravidanza prima di ogni consegna. Se una donna scopre di essere incinta mentre assume uno di questi farmaci, deve contattare immediatamente il medico curante – non interrompere autonomamente il trattamento senza indicazione medica.

In quale periodo della gravidanza un farmaco può danneggiare lo sviluppo degli arti?

Il periodo più critico per la formazione degli arti è tra la quarta e l’ottava settimana di gravidanza, quando le braccia e le gambe iniziano a formarsi dalle cosiddette gemme degli arti. Un’esposizione a farmaci teratogeni in questa finestra può interferire direttamente con questo processo.

Lo sviluppo del feto non avviene in modo uniforme nel tempo: organi e strutture diversi si formano in momenti diversi della gravidanza, e ogni struttura ha la propria «finestra critica» in cui è particolarmente vulnerabile alle sostanze esterne. Per gli arti superiori e inferiori, questa finestra si apre intorno alla quarta settimana dopo il concepimento e si chiude attorno all’ottava settimana.

È importante notare che a quattro settimane dal concepimento molte donne non sanno ancora di essere incinte – il ritardo mestruale potrebbe essere appena comparso. Questo è uno dei motivi per cui le controindicazioni ai farmaci teratogeni si applicano già prima del concepimento e non solo dopo la conferma della gravidanza.

Dopo l’ottava settimana gli arti continuano a svilupparsi e a crescere, ma la struttura di base è ormai definita. Le esposizioni nel secondo e terzo trimestre possono causare altri tipi di danni – agli organi interni, al sistema nervoso, alla crescita – ma raramente producono la malformazione caratteristica della focomelia, in cui le membra sono assenti o ridottissime fin dall’origine.

Finestre critiche per i principali sistemi del feto

  • Cuore: settimane 3–6 (formazione delle strutture cardiache principali)
  • Arti superiori e inferiori: settimane 4–8 (formazione e differenziazione delle gemme degli arti)
  • Sistema nervoso centrale: dalla quarta settimana fino al termine, con picchi nel primo trimestre
  • Palato: settimane 6–9 (fusione delle strutture palatine)
  • Orecchio esterno: settimane 4–9 (spesso colpito insieme agli arti dalla talidomide)

Questo schema spiega perché i farmaci teratogeni possono causare malformazioni molto diverse a seconda della settimana di esposizione, e perché l’anamnesi precisa del momento dell’assunzione è fondamentale nella valutazione del rischio.

Se ho assunto un farmaco a rischio in gravidanza, quali esami si fanno per controllare le membra del feto?

L’esame principale è l’ecografia morfologica, che permette di visualizzare la struttura degli arti del feto. In Svizzera viene effettuata di solito intorno alla 20ª settimana di gravidanza, ma in caso di esposizione a farmaci teratogeni può essere anticipata o integrata con ecografie più dettagliate presso centri specializzati.

Quando durante la gravidanza si è verificata un’esposizione a un farmaco teratogeno noto, il primo passo è una consulenza con il medico ginecologo o con un centro di medicina fetale. Non si tratta di un esame urgente nel senso di un pronto soccorso, ma di una valutazione che va pianificata rapidamente per definire il tipo e il momento degli accertamenti più appropriati.

L’ecografia morfologica – chiamata anche «ecografia delle 20 settimane» o, in termini tecnici, ecografia morfologica di II livello – è lo strumento principale per verificare la struttura degli arti. Permette di valutare la presenza, la lunghezza e la corretta conformazione di braccia, avambracci, mani, gambe, polpacci e piedi. In caso di esposizione a rischio nel primo trimestre, il medico può proporre un’ecografia dettagliata già intorno alle 13–14 settimane per una prima valutazione della struttura degli arti, anche se la risoluzione è inferiore rispetto all’esame del secondo trimestre.

In alcuni casi, soprattutto quando l’ecografia non fornisce immagini sufficientemente chiare o quando si sospettano anomalie associate, può essere indicata una risonanza magnetica fetale – un esame che utilizza i campi magnetici (senza radiazioni) per produrre immagini più dettagliate delle strutture fetali.

Come funziona il percorso in Svizzera

In Svizzera, le gravidanze con esposizione documentata a teratogeni vengono solitamente gestite in collaborazione tra il ginecologo curante e un centro di diagnosi prenatale o medicina fetale, presenti nei principali ospedali universitari e cantonali. Il Servizio di Teratologia dell’Istituto di Farmacologia Clinica dell’Università di Zurigo (OTIS/Motherisk Svizzera) offre consulenze specialistiche per valutare il rischio specifico in base al farmaco, alla dose e al momento dell’esposizione. La segnalazione di un’esposizione a farmaci teratogeni non comporta automaticamente conseguenze legali o amministrative, ma è importante per il monitoraggio e per la sicurezza della madre e del feto.

La focomelia da farmaci è sempre irreversibile oppure può migliorare dopo la nascita?

La focomelia è una malformazione strutturale che si forma durante lo sviluppo del feto e non può essere «guarita» dopo la nascita nel senso di far ricrescere gli arti assenti. Tuttavia, la qualità di vita può migliorare significativamente grazie a protesi, riabilitazione e interventi chirurgici mirati.

È importante distinguere tra ciò che è strutturalmente impossibile e ciò che è funzionalmente recuperabile. Gli arti che non si sono formati durante lo sviluppo fetale non possono comparire dopo la nascita: le cellule che avrebbero dovuto costruire quelle strutture ossee, muscolari e vascolari non ci sono più, e nessun intervento attuale è in grado di farle crescere retroattivamente. In questo senso, la focomelia da farmaci è irreversibile come struttura anatomica.

Ciò che può cambiare, e in modo significativo, è la capacità funzionale della persona e la qualità di vita. Le protesi degli arti – soprattutto quelle mioelettriche, che si muovono captando i segnali elettrici dei muscoli residui – hanno raggiunto un livello di sofisticazione elevato, permettendo a molte persone con malformazioni agli arti di svolgere attività quotidiane complesse. I bambini con focomelia possono sviluppare adattamenti funzionali straordinari già nei primi anni di vita, specialmente se la riabilitazione viene avviata precocemente.

In alcuni casi specifici, interventi chirurgici possono migliorare la posizione degli arti residui, correggere contratture o creare una struttura anatomica più favorevole all’applicazione di una protesi. Questi interventi vengono valutati caso per caso da équipe multidisciplinari che includono chirurghi ortopedici, fisiatri e tecnici ortopedici.

Un errore comune da correggere

Un malinteso frequente è pensare che la gravità della malformazione visibile corrisponda esattamente alla limitazione funzionale. Non è sempre così: alcune persone con focomelia bilaterale degli arti superiori sviluppano una straordinaria destrezza con i piedi e con gli arti inferiori, compensando in modo molto efficace la riduzione degli arti superiori. La capacità di adattamento funzionale, soprattutto se supportata da un percorso riabilitativo e da ausili adeguati, è spesso superiore a quanto ci si aspetterebbe osservando la malformazione alla nascita.

Scartare le modifiche?

Le sue modifiche non sono ancora state salvate.