
Cookies et contenus externes

Nous avons besoin des cookies nécessaires pour que le site fonctionne ; ils sont toujours actifs. Tout le reste ne se charge que si vous y consentez ou si vous l’ouvrez vous-même. Vous pouvez modifier votre choix à tout moment sous « Paramètres des cookies » dans le pied de page ; pour en savoir plus, consultez la Déclaration de protection des données.

Contenus d’autres fournisseurs, par exemple la carte d’un point de contact ou un contenu audio. Lors du chargement, le fournisseur apprend votre adresse IP et peut placer ses propres cookies.

neomedis

Langue

neomedis
Contenu médicalement correct ?

À mon avis, l’article actuel est médicalement correct. Je peux proposer des corrections au texte à tout moment par la suite. Si d’autres professionnels de la santé modifient le texte après mon approbation, j’en suis automatiquement informé par e-mail.

Diagnosticsnomed 715952000wikidata Q32145171Q56014317icd-10 Q87.8

Syndrome de Waardenburg-Shah(Syndrome de Waardenburg type 4)

Syndrome de Waardenburg-HirschsprungNeurocristopathie de Waardenburg-Shah

Ce que révèle une mèche de cheveux blancs

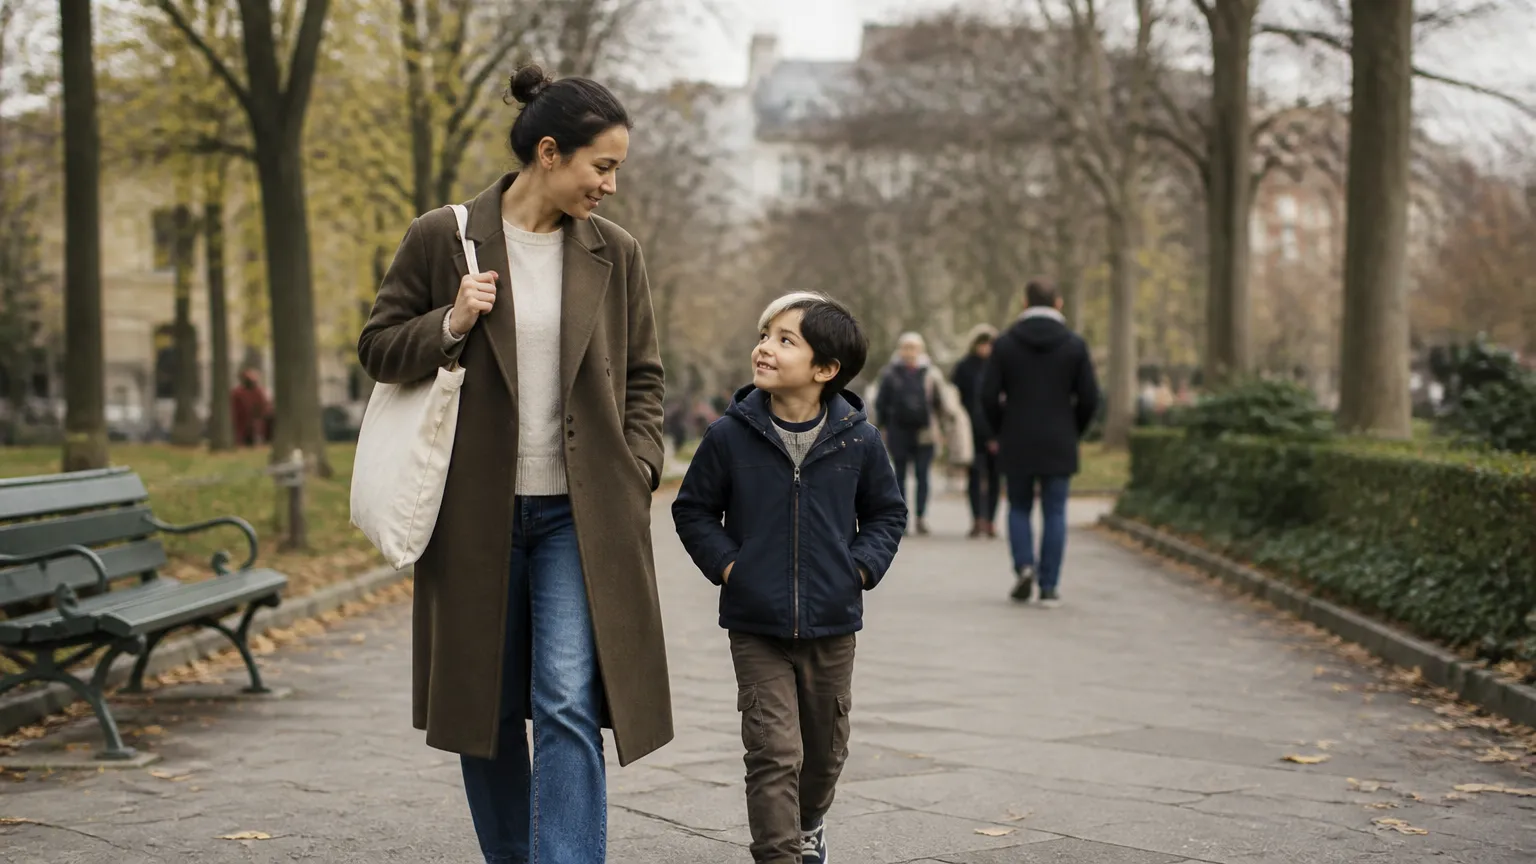
Un parent et un jeune enfant marchant ensemble sur un chemin dans un parc urbain, l’enfant présentant une mèche blanche caractéristique, illustrant le contexte de la vie quotidienne en lien avec le syndrome de Waardenburg-Shah.

Une mèche de cheveux blancs dès la naissance peut sembler n’être qu’un détail esthétique. Pourtant, chez certains nourrissons, ce signe s’accompagne d’une surdité, de troubles de la pigmentation des yeux et d’un intestin qui peine à fonctionner normalement. Quels liens unissent ces manifestations si différentes en apparence ?

Créé avec l’intelligence artificielle. Ouvert à la vérification par des professionnels de la santé

Table des matières
Table des matières

Une mèche de cheveux blancs sur un enfant aux cheveux sombres, une surdité inexpliquée dès la naissance, un ventre qui ne se vide pas normalement – trois signes qui, pris isolément, semblent sans lien. Dans le syndrome de Waardenburg-Shah, ils sont les trois visages d’une même anomalie génétique qui touche les cellules capables de migrer et de se spécialiser pendant le développement embryonnaire.

Une idée reçue mérite d’être corrigée : ce syndrome n’est pas une maladie de la pigmentation. La dépigmentation des cheveux ou de la peau n’est qu’un signe visible parmi d’autres – le cœur du problème se situe dans l’absence de certaines cellules nerveuses dans le côlon, ce qui empêche le transit intestinal de fonctionner normalement dès les premiers jours de vie.

Ce qui rend ce syndrome particulièrement difficile à identifier, c’est que ses manifestations touchent des systèmes que la médecine examine rarement ensemble : l’audition, la peau et les cheveux, l’intestin. Un enfant peut recevoir un diagnostic de surdité congénitale sans que personne ne cherche plus loin – alors que la cause sous-jacente impliquerait une prise en charge digestive urgente.

Points de contact qui peuvent vous aider

Ce sujet est ouvert aux points de contact comme les cabinets, les pharmacies ou les cliniques. Devenez un point de contact qui apparaît ici.

Signes cliniques

Le tableau clinique est dominé par la constipation sévère, présente chez la grande majorité des patients en raison de l’absence de cellules nerveuses dans la partie terminale du côlon ; la mèche de cheveux blanche, moins fréquente, est souvent le signe le plus immédiatement visible mais le moins urgent.

Traitement

La prise en charge associe une intervention chirurgicale sur le segment intestinal non innervé – indispensable pour rétablir le transit – à un suivi audiologique et dermatologique adapté aux manifestations propres à chaque patient.

Complications possibles

La complication la plus grave est l’occlusion intestinale, qui peut survenir en période néonatale et constitue une urgence chirurgicale ; elle découle directement du segment colique sans innervation et non d’une évolution tardive de la maladie.

C’est quoi exactement le syndrome de Waardenburg-Shah ?

Le syndrome de Waardenburg-Shah est une maladie génétique rare qui touche à la fois la pigmentation (couleur des yeux, de la peau et des cheveux), l’audition et le fonctionnement des intestins. Elle fait partie d’un groupe de maladies appelées neurocristopathies, parce qu’elle est liée à un problème de développement de certaines cellules de l’embryon.
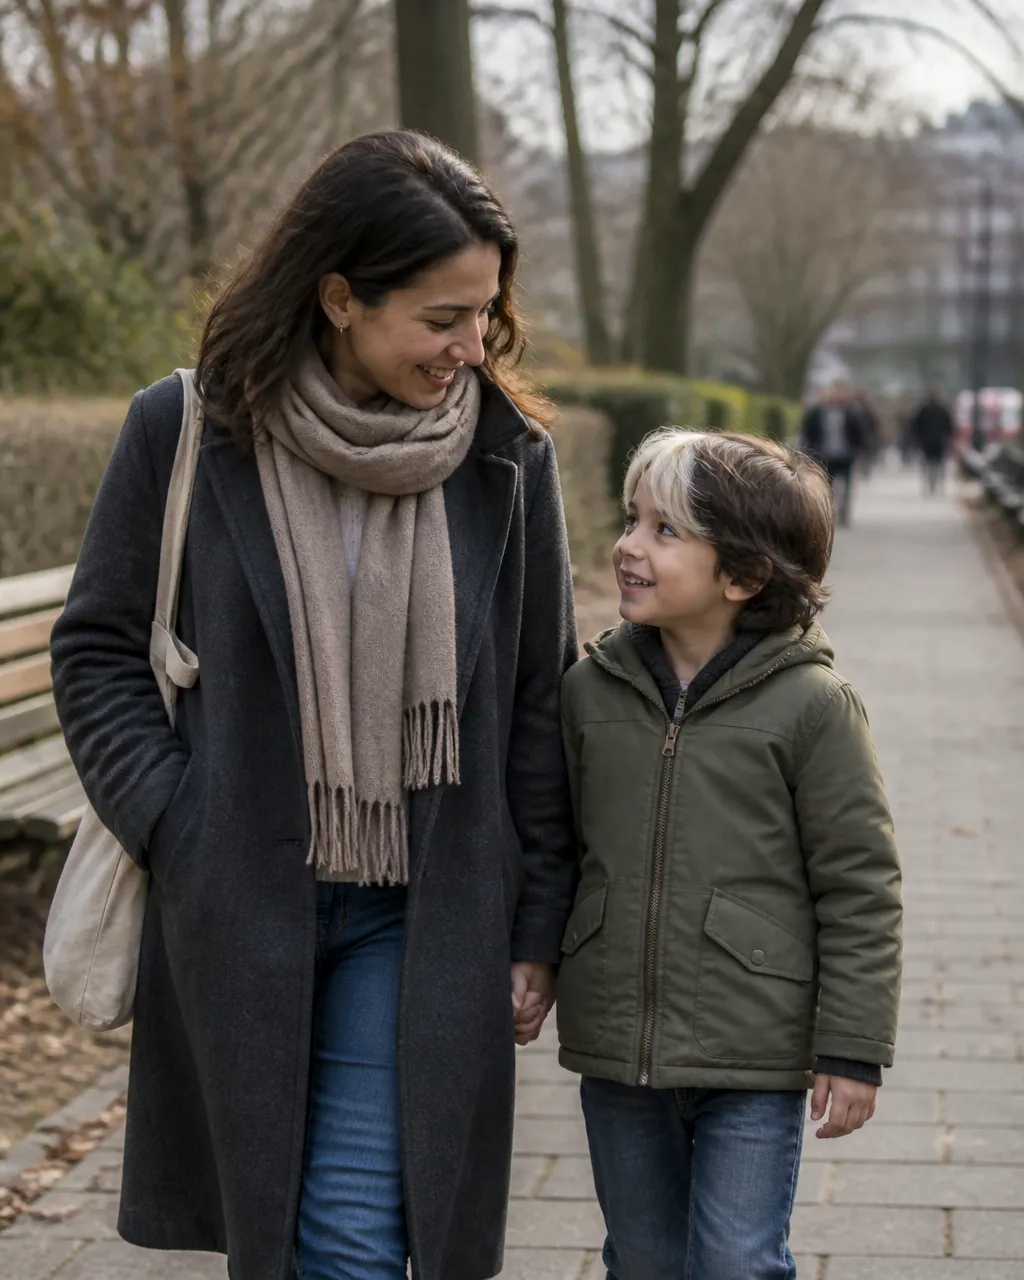
Un parent et un jeune enfant marchant ensemble sur un sentier dans un parc urbain, l’enfant présentant une mèche blanche caractéristique, illustrant le contexte de la vie quotidienne en lien avec le syndrome de Waardenburg-Shah.

Pendant le développement de l’embryon, un groupe de cellules appelées cellules de la crête neurale migrent vers différentes parties du corps pour former des structures très variées : les cellules qui donnent leur couleur à la peau et aux yeux, certains nerfs, et une partie des nerfs qui contrôlent les mouvements des intestins. Dans le syndrome de Waardenburg-Shah – connu en médecine sous le nom de syndrome de Waardenburg type 4 – ces cellules ne migrent pas correctement ou ne survivent pas comme elles le devraient. Le résultat est une combinaison de trois grandes catégories de signes : des anomalies de pigmentation, une surdité possible, et une absence de nerfs dans une partie du côlon (le gros intestin).

Ce qui rend ce syndrome particulier, c’est précisément cette combinaison. Chaque signe pris séparément peut paraître banal ou passer inaperçu, mais ensemble, ils forment un tableau reconnaissable. Il s’agit d’une maladie rare : les données disponibles suggèrent qu’elle touche une fraction très faible de la population, bien que les chiffres précis de prévalence ne soient pas encore établis avec certitude dans la littérature scientifique.

Ce que la maladie n’est pas

Le syndrome de Waardenburg-Shah n’est pas une maladie du cerveau ni un trouble du développement intellectuel. Les enfants qui en sont atteints ont en général un développement cognitif normal. Ce n’est pas non plus une maladie contagieuse ou causée par quelque chose que les parents ont fait ou évité pendant la grossesse : elle est entièrement d’origine génétique.

Quelle est la différence entre le syndrome de Waardenburg-Shah et le syndrome de Waardenburg classique ?

Le syndrome de Waardenburg classique (types 1 et 2) touche principalement la pigmentation et l’audition. Le syndrome de Waardenburg-Shah (type 4) y ajoute une atteinte intestinale grave – l’absence de certains nerfs dans le côlon – ce qui en fait une forme beaucoup plus complexe à prendre en charge.

Le syndrome de Waardenburg a été décrit pour la première fois dans les années 1950. Depuis, les médecins ont identifié plusieurs formes selon les signes présents et les gènes concernés. Les types 1 et 2 sont les plus fréquents : ils associent des anomalies de pigmentation (mèche blanche, yeux de couleurs différentes, zones de peau décolorée) et une surdité, mais les intestins fonctionnent normalement.

Le type 4 – le syndrome de Waardenburg-Shah – est différent sur un point crucial : il s’accompagne d’une maladie de Hirschsprung, c’est-à-dire d’une absence de cellules nerveuses dans une partie du gros intestin. Ces cellules nerveuses sont normalement celles qui déclenchent les contractions permettant aux selles d’avancer. Sans elles, l’intestin reste paralysé à cet endroit, ce qui peut provoquer une obstruction grave dès les premiers jours de vie.

Comparaison en un coup d’œil

Les types 1 et 2 impliquent une prise en charge principalement axée sur l’audition ; le type 4 nécessite en plus une intervention chirurgicale sur l’intestin. Autre différence : les gènes en cause sont partiellement distincts. Les types 1 et 2 impliquent souvent les gènes PAX3 ou MITF, tandis que le type 4 est lié à des mutations dans les gènes EDNRB, EDN3 ou SOX10. Ce sont ces gènes qui guident le développement des cellules de la crête neurale vers les intestins – d’où l’atteinte intestinale spécifique à ce type.

Le syndrome de Waardenburg-Shah est-il héréditaire ?

Oui, le syndrome de Waardenburg-Shah est une maladie génétique héréditaire. Selon le gène concerné, elle peut se transmettre de façon récessive (les deux parents doivent porter une mutation) ou dominante (une seule copie mutée suffit). Dans certains cas, la mutation apparaît pour la première fois dans la famille, sans héritage direct.

Le syndrome de Waardenburg-Shah est causé par des mutations dans l’un de trois gènes : EDNRB, EDN3 ou SOX10. Ces gènes jouent un rôle clé dans le guidage des cellules de la crête neurale pendant le développement de l’embryon. Selon le gène touché, le mode de transmission est différent.

Les mutations dans EDNRB et EDN3 se transmettent en général de façon récessive : cela signifie qu’un enfant doit hériter d’une copie mutée de chaque parent pour développer la maladie. Les parents porteurs d’une seule copie mutée ne présentent généralement pas de symptômes, ou seulement des signes très discrets. Les mutations dans SOX10, en revanche, peuvent se transmettre de façon dominante : une seule copie mutée suffit à provoquer la maladie. Dans ce cas, un parent atteint a statistiquement une chance sur deux de transmettre la mutation à chaque grossesse – c’est une donnée issue des lois fondamentales de la génétique mendélienne.

Quand la mutation apparaît sans héritage familial connu

Dans une partie des cas, la mutation n’est pas héritée d’un parent : elle apparaît pour la première fois chez l’enfant (mutation de novo). Cela peut surprendre les familles, qui ne présentent aucun antécédent. Ce phénomène est documenté dans la littérature médicale pour les mutations SOX10 notamment. Un conseil génétique permet d’évaluer précisément la situation familiale et d’estimer le risque de récurrence.

Sondage

Comment avez-vous entendu parler du syndrome de Waardenburg Shah pour la première fois ?

Le vote est entièrement anonyme.

Quels sont les signes visibles du syndrome de Waardenburg-Shah chez un nourrisson ?

Chez un nourrisson, les signes les plus visibles sont une mèche de cheveux blancs à l’avant du crâne, des yeux de couleurs différentes (un œil bleu clair et un marron, par exemple), des zones de peau très pâle ou décolorée, et un ventre gonflé avec absence de selles dans les premiers jours de vie.

Les signes du syndrome de Waardenburg-Shah peuvent se regrouper en deux grandes catégories : ceux liés à la pigmentation, et ceux liés à l’intestin. Les deux n’apparaissent pas toujours avec la même intensité, et certains enfants présentent un tableau incomplet.

Du côté de la pigmentation, les signes les plus caractéristiques sont : une mèche de cheveux blancs sur le front (appelée mèche blanche frontale), des yeux dont l’iris présente deux couleurs différentes (un phénomène appelé hétérochromie), une décoloration de certaines zones de la peau (taches claires sans pigment), et parfois une naissance des sourcils très rapprochés au centre du visage. Ces signes ne font pas souffrir l’enfant et sont souvent les premiers à attirer l’attention des parents ou du pédiatre.

Du côté intestinal, le signe le plus urgent est l’absence de selles dans les 24 à 48 premières heures de vie, accompagnée d’un ventre gonflé et de vomissements. C’est le signe d’une possible maladie de Hirschsprung, qui nécessite une évaluation médicale immédiate.

Ce qui ne saute pas aux yeux

La surdité, quand elle est présente, n’est pas visible. Elle peut passer inaperçue dans les premières semaines si elle n’est pas recherchée activement. En Suisse, le dépistage auditif est proposé systématiquement aux nouveau-nés à la maternité – c’est une occasion importante de ne pas manquer ce signe. Par ailleurs, tous les signes de pigmentation ne sont pas toujours présents en même temps : un enfant peut avoir la mèche blanche sans avoir les yeux de couleurs différentes, ou l’inverse.

Pourquoi le syndrome de Waardenburg-Shah peut-il provoquer des problèmes intestinaux ?

Dans ce syndrome, certaines cellules nerveuses censées contrôler les mouvements du côlon (le gros intestin) sont absentes parce qu’elles ne se sont pas correctement développées pendant la grossesse. Sans ces nerfs, la partie concernée de l’intestin reste bloquée et les selles ne peuvent plus avancer normalement.

Pour comprendre pourquoi les intestins sont touchés, il faut remonter très tôt dans le développement de l’embryon. Dès les premières semaines de grossesse, des cellules particulières – les cellules de la crête neurale – quittent la zone proche de la future moelle épinière et migrent vers des endroits très différents du corps. Certaines vont former la peau pigmentée, d’autres les cellules qui entourent les nerfs, et d’autres encore rejoignent la paroi du tube digestif pour former un réseau de nerfs qui pilote les contractions intestinales.

Dans le syndrome de Waardenburg-Shah, les gènes EDNRB, EDN3 ou SOX10 sont altérés. Ces gènes fonctionnent comme des signaux de guidage et de survie pour ces cellules migrantes. Lorsqu’ils ne fonctionnent pas correctement, les cellules n’atteignent pas complètement la partie inférieure du côlon, ou ne survivent pas une fois arrivées. Le résultat est une zone de l’intestin dépourvue de nerfs – c’est exactement ce que l’on appelle la maladie de Hirschsprung.

Ce qui se passe concrètement dans l’intestin

Un intestin sain se contracte en vagues successives pour pousser les selles vers la sortie. Cette mécanique est entièrement pilotée par le réseau nerveux présent dans la paroi intestinale. Dans la zone sans nerfs, l’intestin reste rigide, incapable de se contracter. Les selles s’accumulent en amont, l’intestin gonfle, et l’enfant ne peut pas évacuer normalement. Sans intervention chirurgicale, cette situation peut rapidement devenir dangereuse. C’est pourquoi les signes intestinaux chez un nouveau-né sont traités comme une urgence médicale.

Comment le syndrome de Waardenburg-Shah est-il diagnostiqué ?

Le diagnostic repose sur la combinaison des signes cliniques (pigmentation, intestins, audition), confirmée par une analyse génétique qui identifie la mutation en cause. Des examens complémentaires comme une biopsie intestinale ou une audiométrie viennent compléter le tableau.

Le diagnostic du syndrome de Waardenburg-Shah suit généralement un chemin en plusieurs étapes. Souvent, c’est la combinaison de signes visibles (mèche blanche, yeux de couleurs différentes) avec des signes digestifs chez un nouveau-né qui conduit à suspecter le diagnostic. Mais ces signes peuvent varier beaucoup d’un enfant à l’autre, ce qui explique que le diagnostic n’est pas toujours immédiat.

La première étape est l’examen clinique par un médecin spécialiste – pédiatre, généticien ou gastro-entérologue pédiatrique selon le tableau présenté. Une biopsie de la paroi intestinale peut être réalisée pour confirmer l’absence de cellules nerveuses caractéristique de la maladie de Hirschsprung. Un bilan auditif complet est indispensable pour évaluer une éventuelle surdité.

La confirmation définitive du diagnostic passe par un test génétique : une analyse du sang (ou d’un prélèvement de salive) permet de rechercher des mutations dans les gènes EDNRB, EDN3 et SOX10. Ce test identifie la mutation précise, ce qui est utile non seulement pour confirmer le diagnostic, mais aussi pour conseiller la famille sur le risque de récurrence.

Quand le diagnostic est tardif

Dans certains cas, le tableau clinique est incomplet : des signes de pigmentation discrets, sans problème intestinal évident, peuvent rester inexpliqués pendant des années. Ce n’est parfois qu’à l’occasion d’un bilan familial – après le diagnostic d’un autre membre de la famille – qu’un adulte apprend qu’il est porteur d’une mutation liée à ce syndrome. Les critères diagnostiques utilisés par les cliniciens ont été formalisés par Waardenburg puis précisés par la suite dans la littérature médicale spécialisée, notamment pour distinguer les différents types.

Peut-on traiter le syndrome de Waardenburg-Shah ?

Il n’existe pas de traitement qui corrige la cause génétique du syndrome. En revanche, les complications – notamment les problèmes intestinaux et la surdité – peuvent être traitées efficacement. La chirurgie intestinale est souvent nécessaire dès les premières semaines de vie ; la surdité peut être compensée par des aides auditives ou un implant cochléaire.

Le syndrome de Waardenburg-Shah est une maladie génétique : la mutation à l’origine du problème est présente dans chaque cellule du corps et ne peut pas être corrigée avec les traitements actuels. La prise en charge vise donc à traiter les manifestations de la maladie, pas sa cause.

La priorité médicale la plus fréquente est l’atteinte intestinale. Lorsqu’une maladie de Hirschsprung est confirmée, une intervention chirurgicale est généralement nécessaire pour retirer la portion du côlon dépourvue de nerfs et rétablir un transit normal. Cette chirurgie est aujourd’hui bien maîtrisée dans les centres spécialisés en chirurgie pédiatrique. Le résultat fonctionnel à long terme dépend de l’étendue de la zone sans nerfs et de la technique utilisée ; un suivi régulier est recommandé après l’opération.

Pour la surdité, les options dépendent du degré d’atteinte auditive. Une surdité modérée peut être compensée par des appareils auditifs conventionnels. En cas de surdité profonde, un implant cochléaire – un dispositif électronique qui stimule directement le nerf auditif – peut être envisagé ; les résultats sont généralement meilleurs lorsque l’implantation est réalisée tôt dans la vie de l’enfant, avant que le développement du langage ne soit compromis.

Les signes de pigmentation

Les anomalies de pigmentation (mèche blanche, taches cutanées, yeux de couleurs différentes) ne nécessitent pas de traitement médical en tant que telles. Elles ne font pas souffrir et ne s’aggravent pas. Une protection solaire adaptée peut être recommandée pour les zones de peau sans pigment, car elles sont plus sensibles aux coups de soleil, mais il s’agit d’une mesure préventive simple, non d’un traitement.

Un enfant avec le syndrome de Waardenburg-Shah peut-il avoir une surdité ?

Oui, une surdité est possible et fait partie du tableau clinique du syndrome. Elle est présente chez une partie des personnes atteintes, peut toucher un seul oreille ou les deux, et varie en intensité. Un dépistage auditif précoce est essentiel pour ne pas retarder le développement du langage.

La surdité associée au syndrome de Waardenburg est dite neurosensorielle : elle est due à une absence ou à un dysfonctionnement des cellules qui captent les sons dans l’oreille interne (la cochlée), et non à un problème mécanique de l’oreille externe ou moyenne. Ces cellules captant les sons contiennent un pigment dont le développement dépend des mêmes cellules de la crête neurale qui sont perturbées dans ce syndrome.

L’atteinte auditive est variable d’un individu à l’autre : certains enfants entendent normalement, d’autres présentent une surdité unilatérale (un seul côté), et d’autres encore une surdité bilatérale profonde. La surdité n’est pas progressive dans la plupart des cas documentés : elle est généralement présente dès la naissance et ne s’aggrave pas avec le temps, bien que des variations individuelles existent.

Pourquoi le dépistage précoce change tout

Un enfant sourd non détecté ne reçoit pas les stimulations sonores nécessaires au développement normal du langage. Les premières années de vie sont une période critique pour l’acquisition du langage – les spécialistes parlent de période sensible. Plus le diagnostic de surdité est posé tôt, plus les interventions (appareillage, implant cochléaire, accompagnement orthophonique) peuvent démarrer rapidement et limiter l’impact sur le développement de l’enfant. En Suisse, le dépistage auditif néonatal universel est recommandé et pratiqué dans les maternités : c’est l’occasion de ne pas manquer ce signe chez un nouveau-né présentant d’autres signes évocateurs du syndrome.

Quelle est la durée de vie avec le syndrome de Waardenburg-Shah ?

La durée de vie avec le syndrome de Waardenburg-Shah n’est pas intrinsèquement réduite. Les risques principaux se situent dans la période néonatale, en lien avec les complications intestinales. Lorsque celles-ci sont prises en charge correctement, les personnes atteintes peuvent mener une vie longue et de bonne qualité.

Il n’existe pas de données précises sur l’espérance de vie dans le syndrome de Waardenburg-Shah en tant que tel – la maladie est rare, les cohortes publiées sont petites. Ce qui est documenté dans la littérature médicale, c’est que le principal risque vital se concentre dans la période néonatale et la petite enfance, et qu’il est lié aux complications intestinales non traitées.

Une maladie de Hirschsprung non diagnostiquée peut conduire à des complications sévères comme une entérocolite (inflammation grave de l’intestin) ou une perforation intestinale, qui mettent la vie en danger. Ces risques existent surtout lorsque le diagnostic est tardif ou la prise en charge insuffisante. Lorsque la chirurgie intestinale est réalisée à temps et avec succès, ce risque est largement réduit.

Au-delà de la période opératoire, les personnes atteintes du syndrome de Waardenburg-Shah ne présentent pas, en règle générale, de comorbidités qui raccourciraient l’espérance de vie. Les challenges à long terme concernent plutôt la qualité de vie fonctionnelle : suivi du transit intestinal après la chirurgie, gestion d’une éventuelle surdité, et accompagnement psychologique si les différences physiques (pigmentation, audition) ont un impact sur l’image de soi.

Ce que dit l’expérience clinique

Les équipes spécialisées en maladies rares et en chirurgie pédiatrique rapportent que des adultes atteints de ce syndrome – diagnostiqués dans l’enfance et opérés – mènent des vies actives sans limitation médicale majeure. Ces observations restent des données cliniques descriptives et non des études prospectives à grande échelle, ce qui invite à nuancer toute généralisation. Un suivi médical régulier reste recommandé tout au long de la vie.

Si j’ai le syndrome de Waardenburg-Shah, mes enfants risquent-ils de l’avoir aussi ?

Le risque dépend du gène touché et du mode de transmission. Dans certains cas, le risque de transmission à chaque enfant est de 50 % ; dans d’autres, il est plus faible si les deux parents ne sont pas porteurs. Un conseil génétique permet d’évaluer le risque précis selon la situation familiale.

La question du risque de transmission est l’une des plus importantes pour une personne adulte atteinte du syndrome de Waardenburg-Shah qui envisage d’avoir des enfants. La réponse n’est pas la même pour tous, parce qu’elle dépend du gène concerné et du mode de transmission.

Lorsque la mutation touche le gène SOX10 et qu’elle se transmet de façon dominante, chaque grossesse est associée à un risque de 50 % de transmettre la mutation. Cela ne signifie pas que l’enfant développera obligatoirement un tableau clinique identique – l’expression de la maladie peut varier, même au sein d’une même famille. Lorsque la mutation touche EDNRB ou EDN3 et qu’elle se transmet de façon récessive, le risque dépend de ce que porte le partenaire : si celui-ci ne porte aucune mutation sur ces gènes, le risque pour les enfants est faible (ils seraient porteurs mais pas malades). Si le partenaire est lui aussi porteur d’une mutation sur le même gène, le risque monte à 25 % par grossesse.

Pourquoi consulter un généticien avant de décider

Ces probabilités sont des moyennes statistiques valables pour des populations – elles ne prédisent pas ce qui se passera pour un enfant en particulier. Un conseil génétique, réalisé dans un centre spécialisé, permet d’analyser précisément les mutations identifiées chez la personne concernée, de tester le partenaire si nécessaire, et d’expliquer les options disponibles (diagnostic prénatal, diagnostic préimplantatoire dans le cadre d’une fécondation assistée). En Suisse, ces consultations sont disponibles dans les hôpitaux universitaires et certains sont remboursés dans le cadre de l’assurance obligatoire des soins.

Voir aussi

Notions générales

Anatomie

  • Peau(Structure cutanée)

Abandonner les modifications ?

Vos modifications ne sont pas encore enregistrées.