
Cookie e contenuti esterni

I cookie necessari ci servono affinché il sito web funzioni; sono sempre attivi. Tutto il resto si carica solo se Lei acconsente o se è Lei ad aprirlo. Può modificare la sua scelta in qualsiasi momento in «Impostazioni dei cookie» nel piè di pagina; maggiori informazioni nella dichiarazione sulla protezione dei dati.

Contenuti di altri fornitori, ad esempio la mappa di un punto di contatto o un contenuto audio. Durante il caricamento il fornitore viene a conoscenza del suo indirizzo IP e può impostare propri cookie.

neomedis

Lingua

neomedis
Contenuto corretto dal punto di vista professionale?

Dal mio punto di vista, l’articolo attuale è corretto dal punto di vista professionale. Posso proporre in seguito correzioni al testo in qualsiasi momento. In caso di modifiche da parte di altri professionisti sanitari dopo la mia approvazione, ricevo automaticamente una notifica via e-mail.

Diagnosisnomed 73119000icd-10 H35.5

Sindrome retinite pigmentosa-sordità-atassia(Sindrome retinite pigmentosa-ipoacusia-atassia)

Sindrome atassia-sordità-retinite pigmentosa

Quando vista, udito ed equilibrio si perdono insieme

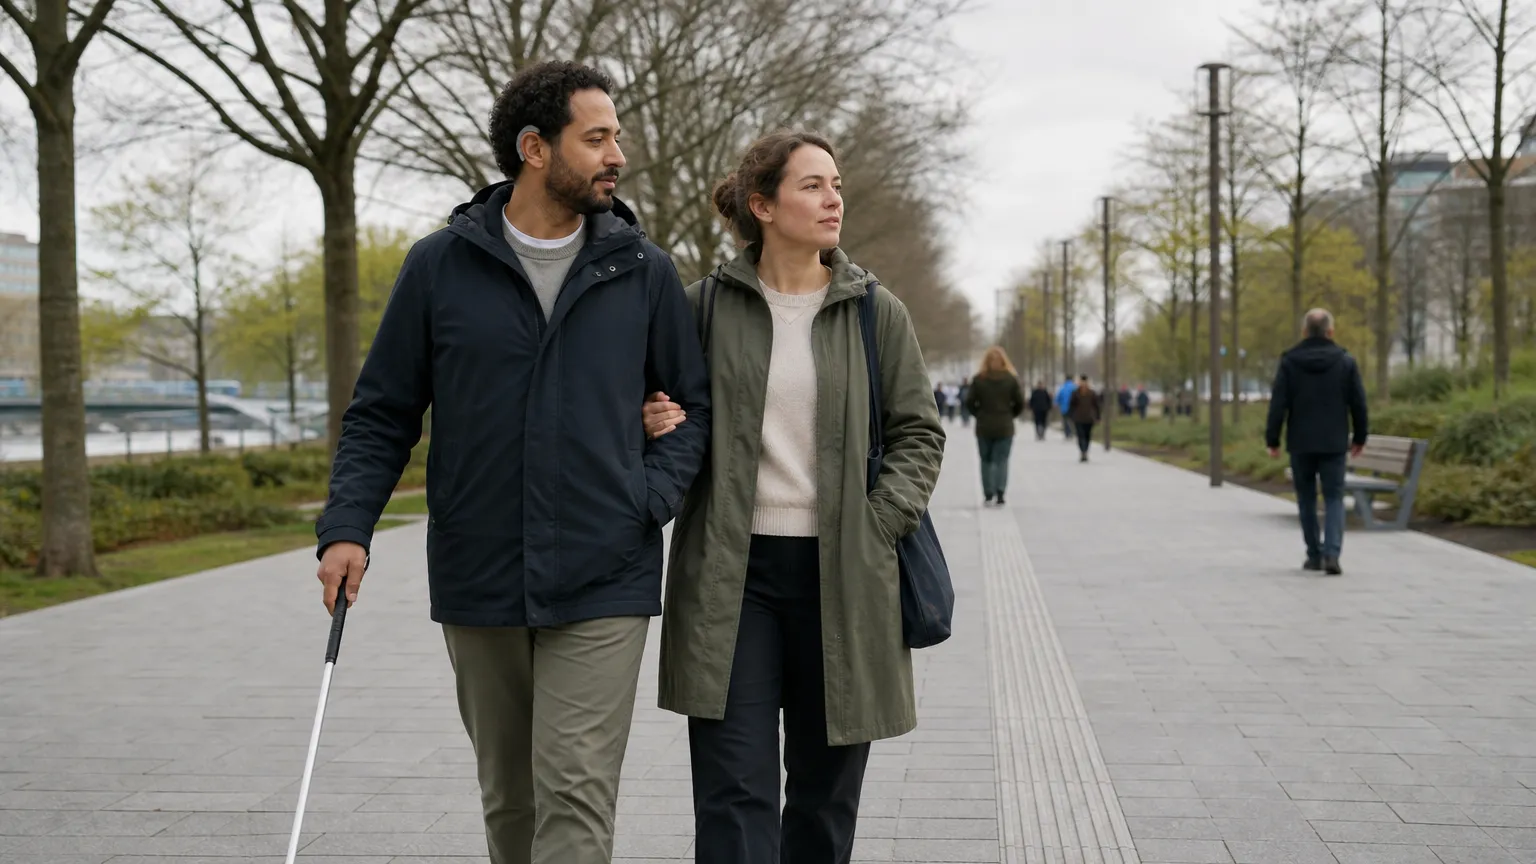
Due adulti camminano fianco a fianco lungo un ampio percorso urbano, uno dei quali utilizza un bastone bianco e un discreto apparecchio acustico, in un contesto correlato alla sindrome retinite pigmentosa-sordità-atassia.

Molti credono che problemi di vista, udito ed equilibrio compaiano per cause separate e indipendenti tra loro. In alcune famiglie, invece, questi tre sensi si deteriorano insieme fin dalla giovane età, compromettendo autonomia, comunicazione e qualità della vita. Quali segnali permettono di riconoscere per tempo questa rara combinazione ereditaria?

Creato con l’intelligenza artificiale. Aperto alla verifica da parte di professionisti sanitari

Indice
Indice

Vedere sfumare i colori al tramonto, poi i contorni delle persone, poi la luce stessa – e nel frattempo non riuscire più a seguire una conversazione in una stanza rumorosa. Questa è la realtà quotidiana di chi convive con questa sindrome, in cui la perdita della vista e dell’udito non si presentano separatamente ma come parte di un unico processo che coinvolge anche l’equilibrio e la coordinazione dei movimenti.

Ciò che rende questa condizione particolarmente difficile da riconoscere è la sua rarità estrema: colpisce un numero così esiguo di persone che molti medici non la incontrano mai nel corso dell’intera carriera. Di conseguenza, anni possono trascorrere tra i primi sintomi e una diagnosi precisa, mentre i tre sistemi – occhio, orecchio, cervelletto – continuano a deteriorarsi in silenzio.

Un elemento spesso trascurato riguarda l’origine genetica: la sindrome si trasmette secondo un meccanismo recessivo, il che significa che entrambi i genitori devono portare la stessa mutazione senza necessariamente manifestare alcun sintomo. Chi ha un familiare con questa diagnosi porta con sé informazioni genetiche rilevanti non solo per sé, ma per l’intera famiglia.

Punti di contatto che possono essere d’aiuto

Questo argomento è aperto a punti di contatto come studi medici, farmacie o cliniche. Diventi un punto di contatto che compare qui.

Sintomi e segni

Il quadro clinico è dominato dalla perdita progressiva dell’udito, presente nella grande maggioranza dei casi, che si affianca al deterioramento visivo tipico della retinite pigmentosa e ai disturbi dell’equilibrio legati al coinvolgimento cerebellare.

Cause e fattori di rischio

La sindrome è quasi sempre determinata da una mutazione biallelica trasmessa per via autosomica recessiva, con una componente familiare che diventa più rilevante nelle famiglie in cui è presente una parentela tra i genitori.

Trattamento

Non esiste oggi una terapia in grado di arrestare o invertire la degenerazione dei tessuti coinvolti; l’approccio si orienta quindi verso il supporto funzionale – compensare le perdite sensoriali e preservare la qualità di vita – e verso la consulenza genetica per le famiglie.

Diagnosi

La conferma diagnostica richiede la valutazione integrata di più specialisti, poiché nessun singolo esame è sufficiente: l’imaging retinico, la valutazione audiometrica e la risonanza magnetica cerebellare concorrono insieme all’analisi genetica molecolare per definire il quadro completo.

Cos’è la sindrome retinite pigmentosa-sordità-atassia?

È una malattia genetica rara che colpisce contemporaneamente tre sistemi: la vista, l’udito e la capacità di coordinare i movimenti. La malattia peggiora lentamente nel tempo. Ogni persona può presentare sintomi diversi per gravità e progressione, perché dipendono dalla mutazione genetica specifica.
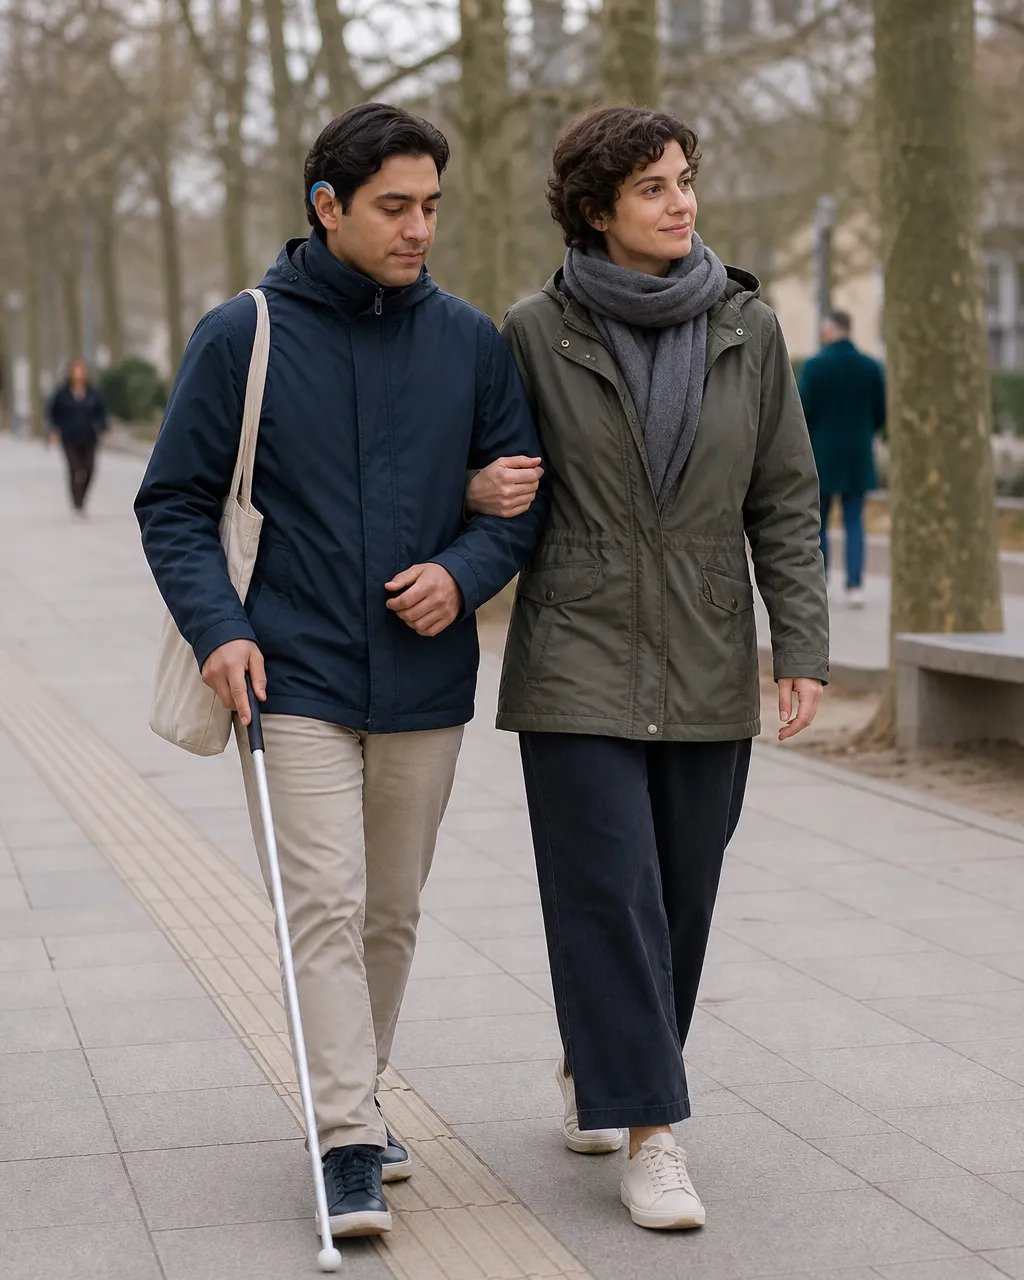
Due adulti camminano fianco a fianco lungo un ampio percorso urbano, uno dei quali utilizza un bastone bianco e un discreto apparecchio acustico, in un contesto legato alla sindrome retinite pigmentosa-sordità-atassia.

La sindrome retinite pigmentosa-sordità-atassia è una malattia genetica rara che interessa in modo simultaneo tre aree del corpo: la retina degli occhi, il sistema uditivo e il sistema nervoso che controlla l’equilibrio e la coordinazione dei movimenti. In medicina viene anche chiamata sindrome retinite pigmentosa-ipoacusia-atassia.

Ciascuna delle tre componenti corrisponde a un problema distinto. La retinite pigmentosa è una degenerazione delle cellule della retina – lo strato interno dell’occhio che trasforma la luce in segnali nervosi. La perdita dell’udito (in medicina: ipoacusia) riguarda la riduzione della capacità di percepire i suoni, che può variare da lieve a profonda. L’atassia descrive la difficoltà a coordinare i movimenti in modo preciso e fluido, causata da alterazioni nel sistema nervoso che gestisce l’equilibrio.

Quello che rende questa sindrome particolarmente impegnativa è proprio la sua natura combinata: non si tratta di tre malattie separate che capitano nella stessa persona, ma di un’unica condizione genetica che colpisce contemporaneamente questi tre sistemi. La progressione è lenta, ma tendenzialmente continua nel tempo.

Una malattia rara nel contesto delle sindromi genetiche complesse

Questa sindrome appartiene a un gruppo più ampio di condizioni in cui la retinite pigmentosa si associa ad altri problemi neurologici o sensoriali. La più conosciuta in questo gruppo è la sindrome di Usher, che combina retinite pigmentosa e sordità. La sindrome retinite pigmentosa-sordità-atassia presenta in aggiunta il coinvolgimento della coordinazione motoria, il che la distingue chiaramente. A causa della sua rarità, i dati epidemiologici precisi sono limitati: viene classificata come malattia rara sia dall’Ufficio federale della sanità pubblica svizzero sia dalle autorità europee.

Quali sono le cause di questa sindrome?

La sindrome è causata da mutazioni in determinati geni. Questi geni forniscono le istruzioni per la costruzione e il funzionamento delle cellule della retina, delle cellule uditive e dei neuroni che controllano il movimento. Quando queste istruzioni contengono un errore, i sistemi coinvolti si danneggiano progressivamente.

La causa è genetica: alcune varianti – cioè «errori» – in specifici geni impediscono alle cellule di funzionare correttamente. Le cellule più colpite sono quelle dei fotorecettori nella retina (le cellule sensibili alla luce), le cellule sensoriali dell’orecchio interno e i neuroni del cervelletto, la parte del cervello che gestisce la coordinazione dei movimenti.

La malattia segue una trasmissione per lo più autosomica recessiva: questo significa che una persona sviluppa la sindrome solo se ha ereditato una copia del gene alterato da entrambi i genitori. Chi porta una sola copia alterata non sviluppa solitamente la malattia, ma può trasmetterla ai figli. Questa modalità di trasmissione spiega perché la sindrome può comparire in famiglie senza nessun caso noto nelle generazioni precedenti.

Sul piano biologico, le mutazioni causano la morte progressiva delle cellule nei tre sistemi colpiti. Per la retina, si tratta principalmente dei bastoncelli – le cellule che permettono di vedere in condizioni di scarsa luce e nella visione periferica – e successivamente dei coni, che gestiscono la visione centrale e i colori. Nell’orecchio interno, le cellule ciliate che trasformano le onde sonore in segnali nervosi vengono progressivamente danneggiate. Nel cervelletto, la perdita di neuroni specifici altera il controllo fine del movimento.

Cosa si sa e cosa rimane ancora incerto

La ricerca genetica ha identificato alcuni geni associati a questa sindrome, ma in molti casi la mutazione specifica non è ancora stata identificata in tutti i pazienti. Ciò significa che la diagnosi genetica molecolare – cioè la ricerca diretta della mutazione nel DNA – non sempre porta a un risultato definitivo con le tecnologie attuali. La scienza in questo campo è in rapida evoluzione, e nuovi geni responsabili vengono identificati regolarmente.

Quali sono i primi sintomi della sindrome retinite pigmentosa-sordità-atassia?

I primi segnali compaiono spesso nell’infanzia o nell’adolescenza e possono riguardare uno solo dei tre sistemi colpiti. La difficoltà a vedere in condizioni di scarsa luce, la riduzione dell’udito o qualche problema di equilibrio sono i campanelli d’allarme più frequenti. Spesso i sintomi vengono notati tardi perché all’inizio sembrano lievi.

I sintomi iniziali variano da persona a persona, ma tre segnali ricorrono con maggiore frequenza nelle fasi precoci. Il primo è la difficoltà a vedere di notte o in ambienti poco illuminati – in medicina si chiama emeralopsia, ma in parole semplici è come se gli occhi faticassero a «adattarsi al buio». Il secondo segnale è una riduzione graduale del campo visivo laterale: chi ne è colpito inizia a non percepire bene ciò che si trova ai lati, pur vedendo ancora abbastanza bene al centro. Il terzo segnale precoce è la riduzione dell’udito, che può manifestarsi come difficoltà a sentire suoni acuti o a capire le parole in ambienti rumorosi.

Un errore comune è interpretare questi sintomi come problemi separati e non correlati. Una persona potrebbe essere seguita da un oculista per la vista e da uno specialista dell’orecchio per l’udito per anni, prima che qualcuno metta insieme i pezzi e consideri la possibilità di una sindrome combinata. Questo ritardo diagnostico è documentato in letteratura medica ed è uno dei principali ostacoli a una presa in carico precoce.

L’atassia – la difficoltà di coordinazione – tende a comparire più tardi rispetto ai problemi visivi e uditivi, oppure può essere già presente ma mascherata da altri fattori come la normale goffaggine dell’infanzia o dell’adolescenza. Si manifesta con difficoltà nell’equilibrio, andatura instabile, oppure problemi di coordinazione fine nelle mani.

Quando prendere sul serio i segnali precoci

La combinazione di due o più di questi segnali – anche se lievi – in una persona giovane merita un approfondimento specialistico. Non è necessario che tutti e tre i sistemi siano coinvolti contemporaneamente per sospettare la sindrome. L’esperienza clinica suggerisce che quanto prima si arriva alla diagnosi, tanto prima si può impostare un piano di monitoraggio e supporto adeguato, anche in assenza di terapie curative.

Sondaggio

Quando sente parlare di una malattia che colpisce insieme la vista, l’udito e l’equilibrio, qual è la sua prima reazione?

Il voto è completamente anonimo.

Come si fa la diagnosi di questa sindrome?

La diagnosi richiede la valutazione combinata di più specialisti: un oculista per la retina, uno specialista dell’orecchio e un neurologo. Si usano esami specifici per ciascun sistema colpito, e spesso viene aggiunta un’analisi genetica per identificare la mutazione responsabile. Il percorso diagnostico può richiedere mesi.

Non esiste un singolo esame che confermi la diagnosi da solo. Il processo richiede la valutazione sistematica di tutti e tre i sistemi coinvolti e, nella maggior parte dei casi, anche un’analisi del DNA.

Per la retina, l’esame più importante è l’elettroretinogramma (ERG): misura l’attività elettrica delle cellule della retina in risposta alla luce, in modo simile a come un elettrocardiogramma misura l’attività del cuore. Un ERG alterato è uno dei segni più affidabili di retinite pigmentosa, anche nelle fasi in cui i cambiamenti non sono ancora visibili all’esame del fondo oculare. Si aggiungono la fotografia del fondo oculare e, se disponibile, la tomografia ottica della retina (OCT), che permette di vedere gli strati retinici in sezione.

Per l’udito, si usa l’audiometria – un test che misura a quali volumi e frequenze sonore una persona riesce a sentire – e spesso anche i potenziali evocati uditivi del tronco encefalico (ABR), che valutano la trasmissione del segnale sonoro lungo le vie nervose fino al cervello.

Per la coordinazione e l’equilibrio, il neurologo valuta i riflessi, la marcia, la postura e può richiedere una risonanza magnetica del cervello e del cervelletto per escludere o confermare alterazioni strutturali.

Il ruolo dell’analisi genetica

L’analisi genetica – un esame del sangue che analizza il DNA – permette in molti casi di identificare la mutazione specifica e confermare la diagnosi in modo definitivo. È particolarmente utile per il counseling familiare, cioè per valutare il rischio di trasmissione ai figli. In Svizzera, l’analisi genetica per malattie rare è accessibile attraverso centri specializzati e può essere rimborsata dall’assicurazione malattie (LAMal) se prescritta nel contesto di un iter diagnostico appropriato.

La sindrome retinite pigmentosa-sordità-atassia è ereditaria?

Sì, la sindrome è genetica e può essere trasmessa ai figli. Nella maggior parte dei casi segue un meccanismo per cui entrambi i genitori devono portare una copia del gene alterato perché il figlio sviluppi la malattia. Chi porta una sola copia alterata di solito non si ammala, ma può trasmettere la mutazione.

La sindrome è causata da mutazioni in geni specifici e si trasmette seguendo le leggi dell’ereditarietà. Il meccanismo più comune è quello autosomico recessivo: ogni persona porta due copie di ogni gene, una ereditata dalla madre e una dal padre. Se entrambe le copie sono alterate, la malattia si sviluppa. Se solo una copia è alterata, la persona è detta «portatore sano» – non sviluppa la malattia, ma può trasmettere la copia alterata ai figli.

Questo spiega una situazione che spesso sorprende le famiglie: due genitori completamente sani, senza alcuna storia familiare di questa sindrome, possono avere un figlio con la malattia. Succede quando entrambi sono portatori sani della stessa mutazione senza saperlo. In questo caso, per ogni gravidanza, la probabilità statistica che il figlio erediti entrambe le copie alterate è di una su quattro.

Un errore frequente è pensare che, se un figlio è malato, tutti i fratelli lo siano. In realtà, con il meccanismo autosomico recessivo, ogni figlio ha una probabilità indipendente: un quarto di sviluppare la malattia, un quarto di non essere portatore, e due quarti di essere portatore sano.

Counseling genetico: a cosa serve

La consulenza genetica è un percorso di accompagnamento offerto da specialisti in genetica medica per aiutare le famiglie a comprendere il rischio di trasmissione, le opzioni disponibili e le implicazioni per i familiari. In Svizzera è accessibile attraverso i centri di genetica medica degli ospedali universitari. Non è obbligatoria, ma è fortemente raccomandata per le coppie in cui uno o entrambi i partner sono portatori di una mutazione identificata.

Come peggiora la vista nel tempo con questa sindrome?

La perdita della vista segue di solito un andamento lento ma progressivo. Inizia con difficoltà a vedere al buio e riduzione della visione laterale, poi si restringe sempre di più il campo visivo. La velocità di progressione varia molto da persona a persona e dipende anche dalla mutazione genetica specifica.

La retinite pigmentosa colpisce prima i bastoncelli – le cellule della retina specializzate nella visione notturna e nella percezione del campo visivo laterale. Per questo, i primi segnali sono quasi sempre la difficoltà a vedere in condizioni di scarsa luce e la graduale perdita della visione periferica, quella che permette di vedere «con la coda dell’occhio».

Con il progredire della malattia, il campo visivo si restringe come se si guardasse attraverso un tunnel sempre più stretto. Questa progressione può richiedere anni o decenni. Solo nelle fasi avanzate vengono colpiti anche i coni – le cellule responsabili della visione centrale, della nitidezza e dei colori. È in questa fase che si rischia di perdere anche la visione centrale, che è quella utilizzata per leggere, riconoscere i volti e svolgere attività di precisione.

È importante correggere un’idea diffusa: la retinite pigmentosa non porta necessariamente alla cecità totale in tempi brevi. Molte persone mantengono una visione residua, anche ridotta, per molti anni. La velocità di progressione varia considerevolmente: alcune persone perdono rapidamente gran parte della visione, altre mantengono un campo visivo funzionale per decenni. Questa variabilità dipende in parte dalla mutazione genetica specifica e in parte da fattori individuali ancora non del tutto compresi dalla ricerca.

Adattamento progressivo: cosa cambia nella vita quotidiana

La perdita progressiva della visione richiede adattamenti graduali nella vita quotidiana. Nelle fasi intermedie, le difficoltà maggiori riguardano la guida notturna, gli ambienti poco illuminati, le scale e la lettura in condizioni di luce variabile. Nelle fasi avanzate, gli ausili ottici, i dispositivi elettronici con ingrandimento e i programmi di riabilitazione visiva possono mantenere un livello significativo di autonomia. In Svizzera, le organizzazioni come l’Unione centrale svizzera per il bene dei ciechi offrono supporto specifico per queste situazioni.

Esiste una terapia per la sindrome retinite pigmentosa-sordità-atassia?

Al momento non esiste una cura che guarisca questa sindrome o ne fermi completamente la progressione. Esistono però trattamenti che possono rallentare alcuni aspetti della malattia, ridurre i sintomi e migliorare la qualità di vita. La ricerca in questo campo è molto attiva.

La risposta onesta è che oggi non esiste una terapia in grado di correggere la causa genetica di questa sindrome o di arrestare completamente la progressione della malattia. Questo vale per la combinazione specifica delle tre componenti – retinite pigmentosa, perdita dell’udito e atassia – considerata nel suo insieme.

Per la componente visiva, alcune ricerche suggeriscono che un apporto adeguato di vitamina A palmitato può rallentare la progressione della retinite pigmentosa in alcuni casi, ma questo approccio non è standardizzato, richiede supervisione medica e non è privo di rischi a lungo termine – non va mai iniziato senza indicazione di uno specialista. Per la luce solare intensa, che può accelerare il danno retinico, l’uso di occhiali con protezione dai raggi UV è generalmente consigliato dagli oculisti specializzati.

Sul fronte della ricerca, la terapia genica – che mira a correggere direttamente il difetto nel DNA delle cellule retiniche – ha mostrato risultati promettenti per alcune forme specifiche di retinite pigmentosa. Nel 2017 la FDA statunitense ha approvato la prima terapia genica per una forma specifica di distrofia retinica ereditaria (non questa sindrome in senso stretto, ma un precedente importante). Studi clinici sono in corso anche per altre mutazioni. Le cellule staminali e i dispositivi di protesi retinica (impianti elettronici) sono oggetto di ricerca attiva, ma non ancora disponibili come trattamenti standard per questa condizione.

Cosa è concretamente disponibile oggi

Ciò che la medicina può offrire in modo concreto e comprovato è la gestione dei sintomi e il supporto funzionale: riabilitazione visiva, ausili per la bassa visione, apparecchi acustici o impianti cocleari per la perdita dell’udito, fisioterapia e terapia occupazionale per l’atassia. Questi interventi non curano la malattia, ma possono fare una differenza reale nella vita quotidiana e nella capacità di mantenere l’autonomia il più a lungo possibile.

Questa sindrome può portare alla cecità completa?

La cecità totale è possibile nelle fasi molto avanzate della malattia, ma non è un esito automatico per tutte le persone. Molte persone mantengono per anni una visione residua, anche ridotta. La velocità di progressione e il rischio di cecità completa variano molto a seconda della mutazione genetica e dell’individuo.

È una delle domande più frequenti dopo la diagnosi, e merita una risposta diretta senza minimizzare né esagerare. La retinite pigmentosa è una malattia progressiva e in una parte dei casi può portare alla perdita quasi totale della visione nelle fasi molto avanzate. Tuttavia, la cecità completa – cioè l’assenza totale di percezione luminosa – non è l’esito inevitabile per tutte le persone con questa diagnosi.

La ricerca clinica documenta che molte persone con retinite pigmentosa mantengono una visione residua per decenni, anche quando il campo visivo si è molto ristretto. Alcune conservano la capacità di percepire la luce e di muoversi in ambienti familiari anche in fasi avanzate. La visione centrale, che è quella usata per leggere e riconoscere i dettagli, tende a resistere più a lungo rispetto alla visione periferica.

Il timore della cecità è comprensibile e spesso influenza molto il benessere psicologico di chi ha questa diagnosi. Un errore comune è proiettare il decorso peggiore su tutti i casi, perdendo di vista che la progressione è altamente individuale. Le valutazioni periodiche con un oculista specializzato permettono di monitorare il decorso reale e di adattare il supporto in modo tempestivo.

Prepararsi senza rassegnarsi: il valore della pianificazione anticipata

Anche per chi ha un rischio reale di perdita visiva significativa, la pianificazione anticipata – imparare tecniche di orientamento, familiarizzare con gli ausili, strutturare l’ambiente domestico – permette di mantenere un livello elevato di autonomia anche in caso di riduzione marcata della vista. In Svizzera, programmi di riabilitazione visiva e di orientamento per persone con bassa visione sono disponibili attraverso strutture specializzate prima che la perdita sia totale, con risultati documentati sul mantenimento dell’indipendenza.

Come si gestisce la perdita dell’udito in questa sindrome?

La perdita dell’udito viene valutata con esami audiologici specifici e gestita con soluzioni adatte al grado di riduzione. Gli apparecchi acustici sono la prima opzione per le forme lievi o moderate. Per le forme più gravi, l’impianto cocleare può essere preso in considerazione. Il supporto di un logopedista può essere utile in varie fasi.

La perdita dell’udito associata a questa sindrome è di tipo neurosensoriale: il problema non riguarda la conduzione del suono attraverso l’orecchio esterno o medio, ma il danno alle cellule sensoriali dell’orecchio interno o alle vie nervose che trasmettono il segnale al cervello. Questa distinzione è importante perché determina quale tipo di intervento sia più appropriato.

La valutazione audiologica – che comprende l’audiometria tonale, l’audiometria vocale e i potenziali evocati uditivi – permette di misurare con precisione il grado e il tipo di perdita uditiva. Questo esame dovrebbe essere ripetuto periodicamente, perché la perdita può progredire nel tempo.

Per le forme di riduzione uditiva lieve o moderata, gli apparecchi acustici – dispositivi che amplificano i suoni in modo selettivo – sono la soluzione più consolidata. I modelli moderni sono molto discreti e si adattano a diversi profili di perdita. Per le forme severe o profonde, l’impianto cocleare è una opzione che può essere valutata: è un dispositivo elettronico che viene posizionato chirurgicamente nell’orecchio interno e trasforma i suoni in segnali elettrici che stimolano direttamente il nervo uditivo. I risultati con l’impianto cocleare sono documentati anche in persone con perdita uditiva legata a cause genetiche.

La combinazione di perdita visiva e uditiva: una sfida specifica

Una difficoltà particolare di questa sindrome è che la perdita dell’udito si somma alla perdita della vista. Molte persone con problemi visivi compensano con l’udito, e viceversa. Quando entrambi i sensi sono compromessi, la comunicazione e l’autonomia richiedono strategie specifiche – dalla lingua dei segni tattile ai sistemi di comunicazione aumentativa. Il supporto di un logopedista con esperienza in sordocecità è particolarmente prezioso in queste situazioni, e in Svizzera esistono servizi specializzati in questo ambito attraverso la Federazione svizzera dei sordomuti e organizzazioni per la sordocecità.

Quali specialisti seguono chi ha questa sindrome?

Chi ha questa sindrome è seguito da un gruppo di specialisti di diverse discipline, perché i tre sistemi coinvolti richiedono competenze diverse. Il coordinamento tra questi specialisti è fondamentale. In Svizzera, i centri universitari per le malattie rare sono i più attrezzati per gestire questa complessità.

La natura multisistemica della sindrome rende necessario un approccio che coinvolge specialisti di diverse aree mediche, idealmente coordinati tra loro all’interno di un percorso strutturato.

L’oculista specializzato in malattie della retina è la figura centrale per il monitoraggio e la gestione della componente visiva. Esegue gli esami periodici della retina, prescrive gli ausili ottici appropriati e segue l’evoluzione nel tempo. In Svizzera, i centri con esperienza specifica in distrofie retiniche ereditarie si trovano principalmente presso gli ospedali universitari di Losanna, Zurigo, Berna e Ginevra.

L’audiologo e il medico otorinolaringoiatra (specialista dell’orecchio, naso e gola) si occupano della valutazione e della gestione della perdita uditiva, dalla prescrizione degli apparecchi acustici alla valutazione per l’impianto cocleare.

Il neurologo monitora la componente atassica – la difficoltà di coordinazione – e valuta l’eventuale coinvolgimento del sistema nervoso centrale nel tempo. In alcuni casi viene coinvolto anche un medico specializzato in genetica medica, soprattutto nelle fasi diagnostiche o quando si pianifica una gravidanza.

Il team allargato: riabilitazione e supporto

Accanto agli specialisti medici, il percorso di cura include spesso anche figure riabilitative e di supporto: il fisioterapista per l’equilibrio e la coordinazione motoria, il terapista occupazionale per adattare le attività della vita quotidiana, il logopedista per la comunicazione, e il neuropsicologo per il supporto emotivo e cognitivo. L’assistente sociale e le organizzazioni del terzo settore – come Pro Retina Svizzera e le organizzazioni per la sordocecità – completano il quadro, occupandosi di aspetti pratici come i sussidi dell’Assicurazione invalidità (AI) svizzera, gli ausili e l’integrazione nella vita sociale e lavorativa.

Vedi anche

Anatomia

Scartare le modifiche?

Le sue modifiche non sono ancora state salvate.