
Cookies et contenus externes

Nous avons besoin des cookies nécessaires pour que le site fonctionne ; ils sont toujours actifs. Tout le reste ne se charge que si vous y consentez ou si vous l’ouvrez vous-même. Vous pouvez modifier votre choix à tout moment sous « Paramètres des cookies » dans le pied de page ; pour en savoir plus, consultez la Déclaration de protection des données.

Contenus d’autres fournisseurs, par exemple la carte d’un point de contact ou un contenu audio. Lors du chargement, le fournisseur apprend votre adresse IP et peut placer ses propres cookies.

neomedis

Langue

neomedis
Contenu médicalement correct ?

À mon avis, l’article actuel est médicalement correct. Je peux proposer des corrections au texte à tout moment par la suite. Si d’autres professionnels de la santé modifient le texte après mon approbation, j’en suis automatiquement informé par e-mail.

Diagnosticsnomed 715628009wikidata Q6717114icd-10 Q87.8

Syndrome MORM

Retard mental, obésité tronculaire, dystrophie rétinienne et micropénisMental retardation-truncal obesity-retinal dystrophy-micropenis syndrome

Quand la vue faiblit et le poids grimpe

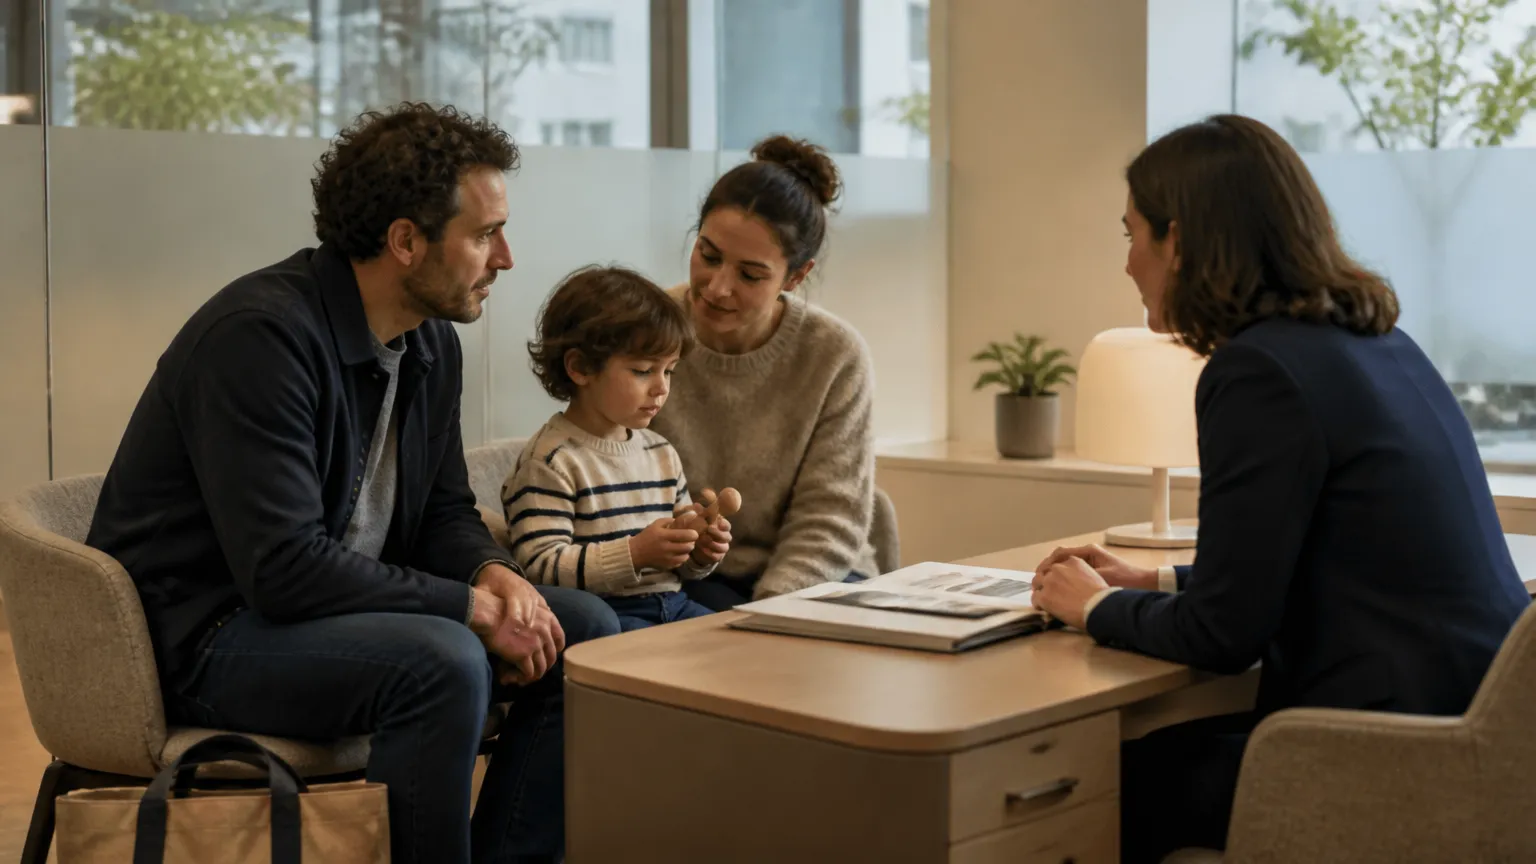
Un parent et un enfant dans une salle de consultation spécialisée calme, engagés attentivement avec un clinicien, dans le contexte de la prise en charge d’un syndrome génétique rare.

Un enfant qui voit moins bien dans la pénombre, qui prend du poids plus facilement que ses frères et sœurs, et dont le développement semble un peu plus lent : pris isolément, ces signes paraissent anodins. Mais lorsqu’ils apparaissent ensemble chez un garçon, avec en plus une anomalie génitale discrète, un même mécanisme génétique rare pourrait les relier. Quels examens permettent alors de confirmer ce lien et d’en anticiper l’évolution ?

Créé avec l’intelligence artificielle. Ouvert à la vérification par des professionnels de la santé

Table des matières
Table des matières

Un enfant qui peine à voir la nuit, qui prend du poids malgré une alimentation ordinaire, qui parle plus lentement que ses camarades – chacun de ces signes pris isolément peut sembler banal. C’est leur coexistence qui oriente vers quelque chose de plus rare.

Le syndrome MORM est une maladie génétique transmise selon un mode autosomique récessif, ce qui signifie qu’elle ne se manifeste que lorsqu’un enfant hérite d’une copie défectueuse du gène concerné de chacun de ses deux parents. Les deux parents peuvent être porteurs sans jamais en être affectés eux-mêmes.

Ce syndrome touche simultanément plusieurs systèmes du corps – la vue, le développement intellectuel, le tonus musculaire et la régulation du poids – parce que le gène impliqué joue un rôle dans le fonctionnement des cils cellulaires, ces minuscules structures présentes dans presque tous les types de cellules et qui participent à la communication entre elles. Quand ce mécanisme est défaillant dès la naissance, ses effets se font sentir dans des organes très différents à la fois.

La rareté du syndrome signifie que le diagnostic arrive souvent tard, parfois après des années d’investigations fragmentées – une consultation chez l’ophtalmologue ici, un bilan nutritionnel là, un suivi du développement ailleurs. Connaître l’existence de ce tableau clinique, c’est déjà raccourcir ce chemin.

Points de contact qui peuvent vous aider

Ce sujet est ouvert aux points de contact comme les cabinets, les pharmacies ou les cliniques. Devenez un point de contact qui apparaît ici.

Signes & symptômes

L’atteinte rétinienne est au cœur du tableau : une dégénérescence progressive des photorécepteurs explique que la gêne visuelle – d’abord nocturne, puis plus large – soit souvent le premier signe reconnu. À cela s’ajoutent des signes touchant le développement neurologique et la composition corporelle, dont la fréquence et l’intensité varient d’un individu à l’autre.

Facteurs de risque

Le syndrome MORM résulte d’une mutation du gène INPP5E transmise de façon autosomique récessive ; la consanguinité parentale augmente sensiblement la probabilité que les deux copies héritées soient défectueuses.

Prise en charge

Il n’existe pas de traitement modificateur de la maladie : la prise en charge vise à compenser les déficits fonctionnels et à prévenir les complications métaboliques, en combinant des approches rééducatives, des aides techniques à la vision et, selon les besoins hormonaux, un soutien médicamenteux ciblé.

Complications possibles

L’obésité centrale persistante expose à des complications métaboliques à long terme, dont le diabète de type 2 constitue le risque le mieux documenté.

C’est quoi exactement le syndrome MORM ?

Le syndrome MORM est une maladie génétique extrêmement rare qui associe quatre caractéristiques principales : une déficience intellectuelle, une prise de poids concentrée sur le tronc, une atteinte de la rétine affectant la vision, et un micropénis chez les garçons. Il est causé par une anomalie sur un gène précis, transmise de façon récessive.
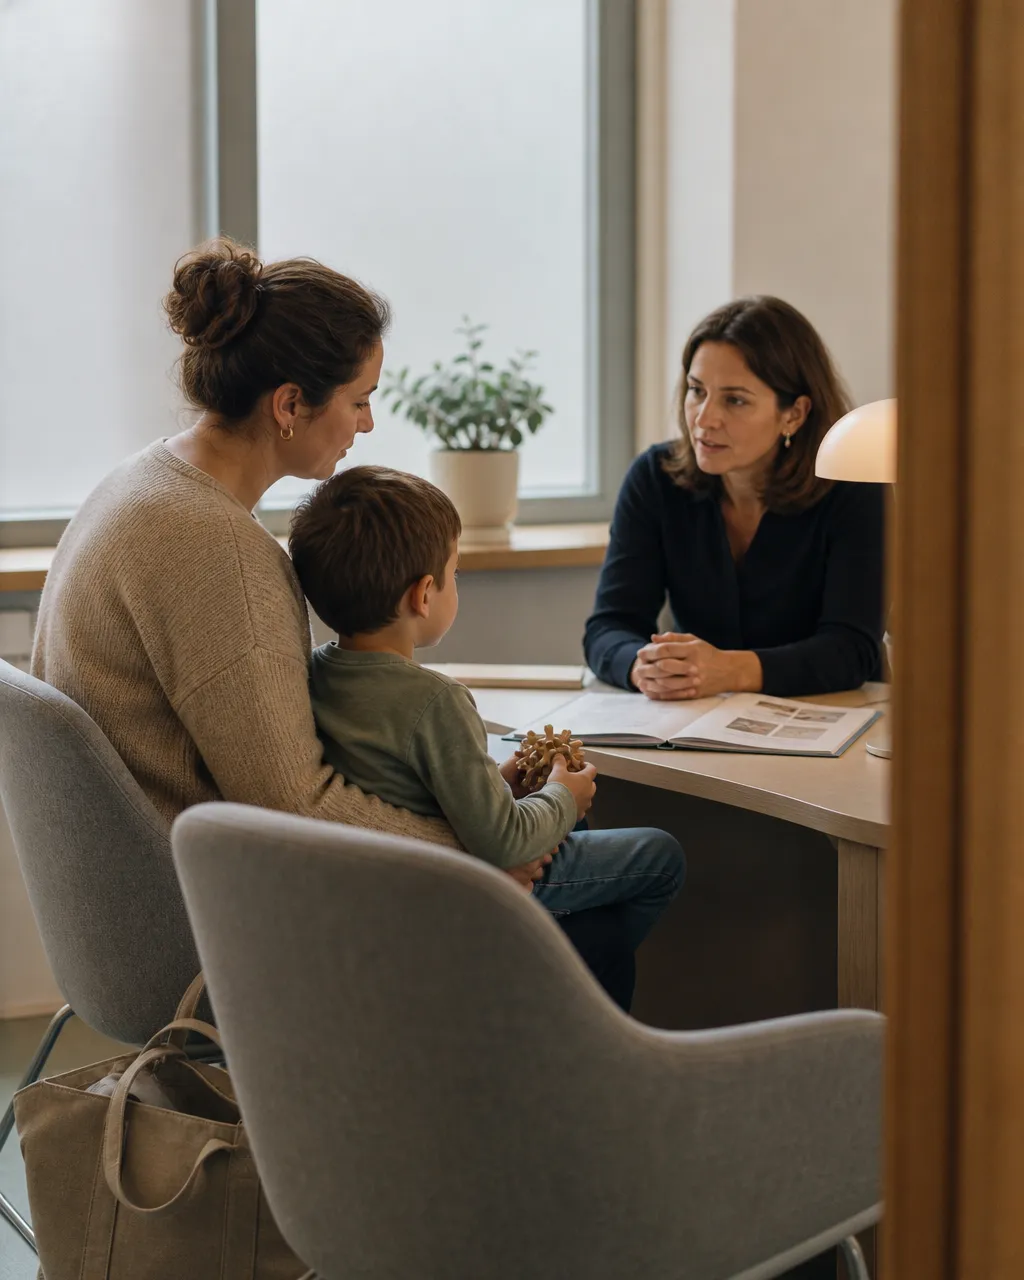
Un parent et son enfant dans une salle de consultation spécialisée calme, engagés attentivement avec un clinicien, dans le contexte de la prise en charge d’un syndrome génétique rare.

Le syndrome MORM tire son nom des quatre signes qui le définissent : Mental retardation (déficience intellectuelle), Obesity (obésité tronculaire), Retinal dystrophy (dystrophie rétinienne) et Micropenis. Ces quatre éléments ne se retrouvent pas séparément dans chaque cas de la même façon, mais leur combinaison – et surtout leur origine génétique commune – est ce qui définit ce syndrome comme une entité distincte.

Ce syndrome appartient à un groupe de maladies rares appelées ciliopathies. Sans entrer dans des termes trop techniques, cela signifie que le gène en cause joue un rôle dans le bon fonctionnement de minuscules structures présentes sur presque toutes les cellules du corps humain, qui servent à transmettre des signaux entre les cellules. Quand ces structures ne fonctionnent pas correctement, plusieurs organes et systèmes peuvent être touchés en même temps – ce qui explique pourquoi le syndrome MORM affecte à la fois le cerveau, les yeux, le métabolisme et le développement sexuel.

Il ne faut pas confondre le syndrome MORM avec d’autres syndromes qui partagent certains signes, comme le syndrome de Bardet-Biedl ou le syndrome d’Alström. Ces conditions ont des similitudes, mais des bases génétiques et des évolutions différentes. C’est précisément pourquoi un diagnostic génétique précis est indispensable : deux enfants présentant des symptômes proches peuvent avoir des maladies distinctes.

Ce que le terme « syndrome » signifie vraiment ici

Un syndrome, ce n’est pas une maladie à part entière dans le sens habituel du terme. C’est un ensemble de signes qui apparaissent ensemble de façon non fortuite, parce qu’ils partagent une cause commune. Dans le cas du syndrome MORM, cette cause est une mutation dans le gène INPP5E. Ce n’est donc pas un hasard que ces quatre signes coexistent : ils sont tous les conséquences d’un même problème à la source.

Quelles sont les causes du syndrome MORM ?

Le syndrome MORM est causé par des mutations dans le gène INPP5E. Ces mutations perturbent le fonctionnement de structures cellulaires essentielles appelées cils primaires. La maladie est transmise de façon récessive : les deux parents portent chacun une copie défectueuse du gène sans être malades eux-mêmes.

La cause du syndrome MORM est identifiée avec précision : des mutations dans le gène INPP5E, situé sur le chromosome 9. Ce gène donne les instructions nécessaires à la production d’une protéine qui régule certains signaux chimiques à l’intérieur des cellules. Quand cette protéine est absente ou défectueuse, le fonctionnement des cils primaires – de minuscules antennes présentes à la surface de presque toutes les cellules – est perturbé. Ces cils jouent un rôle clé dans la communication entre cellules durant le développement de l’embryon et tout au long de la vie.

La perturbation de ce mécanisme n’affecte pas qu’un seul organe, car les cils primaires sont présents partout dans le corps. C’est pourquoi les conséquences touchent à la fois le cerveau (développement cognitif), les yeux (cellules de la rétine), les organes génitaux et le métabolisme – tous des systèmes qui dépendent en partie du bon fonctionnement de ces signaux cellulaires durant le développement.

Pourquoi deux parents en bonne santé peuvent avoir un enfant atteint

Le syndrome MORM suit un mode de transmission dit autosomique récessif. En termes simples : chaque personne possède deux copies de chaque gène – une reçue de sa mère, une de son père. Pour être atteint du syndrome MORM, il faut avoir reçu deux copies défectueuses du gène INPP5E, une de chaque parent. Les parents qui ne portent qu’une seule copie défectueuse sont appelés porteurs sains : ils n’ont aucun symptôme, mais peuvent transmettre leur copie défectueuse à leurs enfants. Quand deux porteurs sains ont un enfant ensemble, il existe – à chaque grossesse – une probabilité de 25 % que l’enfant hérite des deux copies défectueuses et soit donc atteint du syndrome. Cette logique génétique est la même quelle que soit l’origine géographique ou ethnique des parents.

Comment reconnaît-on le syndrome MORM chez un enfant ?

Le syndrome MORM se manifeste par une combinaison de signes : un retard de développement intellectuel, une prise de poids marquée concentrée sur le tronc dès l’enfance, des troubles progressifs de la vision liés à une atteinte de la rétine, et – chez les garçons – un pénis de taille anormalement petite. Ces signes n’apparaissent pas tous au même moment.

Reconnaître le syndrome MORM n’est pas simple, notamment parce que ses signes se manifestent à des moments différents du développement de l’enfant. Certains sont visibles dès la naissance ou les premiers mois – comme le micropénis chez les garçons. D’autres, comme les difficultés d’apprentissage ou les troubles visuels, deviennent apparents plus progressivement, parfois seulement à l’âge scolaire.

Les quatre signes principaux sont :
– Déficience intellectuelle : retard dans l’acquisition du langage, des capacités motrices ou des apprentissages scolaires. L’intensité varie selon les personnes touchées.
– Obésité tronculaire : une prise de poids qui se concentre sur le tronc (ventre, poitrine) plutôt que sur les membres, souvent visible dès les premières années de vie.
– Dystrophie rétinienne : une dégradation progressive des cellules de la rétine – la couche à l’arrière de l’œil qui capte la lumière. Elle peut provoquer une sensibilité anormale à la lumière, des difficultés à voir dans la pénombre ou une baisse progressive de l’acuité visuelle.
– Micropénis : uniquement chez les garçons, un pénis dont la taille est inférieure aux normes médicales établies pour l’âge.

Ce qui distingue le syndrome MORM d’autres syndromes similaires

Plusieurs syndromes génétiques combinent des signes proches – obésité, déficience intellectuelle, atteinte rétinienne. Le syndrome de Bardet-Biedl, par exemple, partage certains de ces éléments mais implique aussi des doigts ou orteils surnuméraires et d’autres anomalies. Le syndrome MORM se distingue notamment par son gène spécifique (INPP5E) et par l’absence de polydactylie (doigts supplémentaires). Seul un bilan génétique permet de trancher avec certitude.

Sondage

Comment avez-vous entendu parler du syndrome MORM pour la première fois ?

Le vote est entièrement anonyme.

Le syndrome MORM est-il héréditaire ?

Oui, le syndrome MORM est héréditaire. Il se transmet selon un mode récessif : les deux parents transmettent chacun une copie défectueuse du gène INPP5E. Eux-mêmes ne sont pas malades, mais chaque enfant a une probabilité de 25 % d’être atteint. Un conseil génétique peut aider les familles à comprendre les risques.

Le syndrome MORM est une maladie entièrement d’origine génétique, ce qui signifie qu’il est toujours transmis par les parents – même si ceux-ci sont en parfaite santé. Cette apparente contradiction s’explique par le mode de transmission récessif : une seule copie défectueuse du gène INPP5E ne provoque aucun symptôme. Ce n’est que lorsqu’un enfant hérite de deux copies défectueuses – une de chaque parent – que le syndrome se développe.

Concrètement, si les deux parents sont porteurs sains, les probabilités à chaque grossesse sont les suivantes :
– 25 % de chances que l’enfant hérite des deux copies défectueuses et soit atteint du syndrome MORM
– 50 % de chances que l’enfant soit porteur sain, comme ses parents
– 25 % de chances que l’enfant hérite de deux copies normales et ne soit ni atteint ni porteur

Ces probabilités sont les mêmes à chaque grossesse, indépendamment de ce qui s’est passé lors des grossesses précédentes. Avoir déjà eu un enfant atteint ne modifie pas le risque pour les grossesses suivantes.

Ce que le conseil génétique peut apporter

Après la naissance d’un enfant atteint du syndrome MORM, les familles peuvent bénéficier d’un conseil génétique auprès d’un spécialiste. Cette consultation permet de confirmer le statut de porteur des parents, d’informer les fratries adultes qui souhaitent savoir si elles sont porteuses, et de discuter des options disponibles lors de futures grossesses – comme le diagnostic prénatal ou le diagnostic préimplantatoire (réalisé dans le cadre d’une fécondation in vitro). En Suisse, ces consultations sont proposées dans les centres de génétique médicale des hôpitaux universitaires.

Comment le syndrome MORM est-il diagnostiqué ?

Le diagnostic du syndrome MORM repose sur l’association clinique des quatre signes caractéristiques, confirmée par un test génétique qui identifie les mutations du gène INPP5E. Le parcours diagnostique fait généralement intervenir plusieurs spécialistes et peut durer plusieurs mois avant d’aboutir à une confirmation.

Diagnostiquer le syndrome MORM est un processus qui se déroule en plusieurs étapes. La première est clinique : un médecin – souvent un pédiatre ou un neuropédiatre – observe l’ensemble des signes présents chez l’enfant et reconnaît leur association comme potentiellement caractéristique d’un syndrome génétique. À ce stade, aucun test ne peut encore confirmer quoi que ce soit : c’est l’œil clinique et la connaissance des maladies rares qui orientent la démarche.

Une fois l’hypothèse posée, plusieurs examens complémentaires sont réalisés :
– Un examen ophtalmologique approfondi pour évaluer l’état de la rétine (souvent par électrorétinogramme – un test qui mesure la réponse électrique des cellules de la rétine à la lumière)
– Une évaluation du développement cognitif par un psychologue ou un neuropsychologue
– Un bilan hormonal et endocrinologique pour évaluer la croissance et le développement sexuel
– Un test génétique ciblé sur le gène INPP5E, qui confirme ou infirme la présence de mutations causales

Le test génétique est aujourd’hui la méthode de référence pour confirmer le diagnostic. Il peut être réalisé à partir d’un simple prélèvement sanguin. En raison de la rareté du syndrome, il est possible que le laboratoire doive recourir à un séquençage plus large (analyse du génome entier ou d’un panel de gènes liés aux ciliopathies) avant d’identifier la mutation spécifique.

Pourquoi le diagnostic prend parfois du temps

La rareté extrême du syndrome MORM – quelques dizaines de cas décrits dans la littérature médicale mondiale – fait que peu de médecins l’ont déjà rencontré. Il n’est donc pas rare que des familles consultent plusieurs spécialistes pendant des mois, voire des années, avant qu’une hypothèse diagnostique précise soit formulée. Ce parcours, bien que difficile, est la norme pour les maladies ultra-rares et ne reflète pas un manque de compétence des médecins consultés.

Existe-t-il un traitement pour le syndrome MORM ?

Il n’existe pas de traitement curatif pour le syndrome MORM. Les interventions disponibles visent à accompagner chaque manifestation du syndrome : soutien éducatif pour la déficience intellectuelle, suivi diététique pour l’obésité, suivi ophtalmologique pour la rétine, et prise en charge endocrinologique si nécessaire. L’objectif est d’améliorer la qualité de vie.

Actuellement, aucun traitement ne permet de corriger la cause génétique du syndrome MORM ni d’inverser ses effets. Les recherches sur les thérapies géniques et les traitements ciblés sur les ciliopathies sont en cours à l’échelle internationale, mais aucune n’est à ce jour disponible en pratique clinique pour ce syndrome spécifique.

Ce qui existe, en revanche, c’est un accompagnement médical et paramédical structuré pour chacune des manifestations du syndrome :
– Pour la déficience intellectuelle : orthophonie, ergothérapie, psychomotricité, soutien scolaire adapté et, si nécessaire, intégration dans des structures d’éducation spécialisée
– Pour l’obésité tronculaire : accompagnement nutritionnel, activité physique adaptée, suivi par un endocrinologue pédiatrique
– Pour la dystrophie rétinienne : suivi régulier par un ophtalmologue spécialisé, adaptation de l’environnement (lumière, contraste), aides visuelles si nécessaire
– Pour le micropénis : évaluation endocrinologique et, selon les cas, traitement hormonal possible en bas âge (à discuter avec un spécialiste)

L’erreur fréquente : penser qu’absence de traitement curatif signifie absence de prise en charge

Il arrive que des familles, apprenant qu’il n’existe pas de traitement pour guérir le syndrome MORM, concluent qu’il n’y a rien à faire. C’est une idée fausse et potentiellement dommageable. Un accompagnement précoce, coordonné et régulier peut considérablement améliorer le développement de l’enfant, sa qualité de vie et celle de sa famille. Les thérapies de soutien n’agissent pas sur la cause génétique, mais elles agissent réellement sur les conséquences vécues au quotidien.

Le syndrome MORM peut-il évoluer avec le temps ?

Certains aspects du syndrome MORM sont stables, d’autres peuvent évoluer avec le temps. La dystrophie rétinienne tend à progresser, ce qui peut aggraver les troubles visuels. L’obésité peut s’accentuer si elle n’est pas prise en charge tôt. La déficience intellectuelle, en revanche, n’est généralement pas progressive.

Le syndrome MORM n’est pas une maladie à évolution uniforme. Certains de ses aspects restent relativement stables au fil des années, tandis que d’autres peuvent évoluer – dans un sens ou dans l’autre selon la qualité de l’accompagnement.

Ce qui tend à progresser :
– La dystrophie rétinienne : l’atteinte des cellules de la rétine est généralement progressive. Cela signifie que la vision peut se détériorer avec le temps – parfois lentement, parfois plus rapidement. La surveillance ophtalmologique régulière permet d’anticiper ces changements et d’adapter les aides visuelles en conséquence.
– L’obésité : sans accompagnement nutritionnel et activité physique adaptée, la prise de poids peut s’accentuer à l’adolescence et à l’âge adulte, avec des conséquences sur la santé cardiovasculaire et métabolique.

Ce qui n’est généralement pas progressif :
– La déficience intellectuelle : selon les données disponibles sur les ciliopathies associées au gène INPP5E, la déficience intellectuelle n’est pas considérée comme évolutive au sens neurodégénératif. Elle reflète un développement cérébral altéré dès le départ, mais ne s’aggrave pas comme dans certaines maladies neurodégénératives. Des progrès sont possibles avec un accompagnement approprié.

L’importance du suivi à long terme

Parce que certains aspects peuvent évoluer, un suivi régulier par une équipe pluridisciplinaire reste important tout au long de la vie – pas seulement dans l’enfance. Cela permet d’adapter les soutiens, de détecter précocement les changements et d’agir avant que des complications ne s’installent.

Combien de personnes sont atteintes du syndrome MORM dans le monde ?

Le syndrome MORM est l’une des maladies génétiques les plus rares connues. À ce jour, seuls quelques dizaines de cas ont été décrits dans la littérature médicale internationale. Sa prévalence réelle est inconnue, car de nombreux cas restent probablement non diagnostiqués faute de connaissance du syndrome.

Le syndrome MORM figure parmi les maladies génétiques ultra-rares. Depuis sa première description dans la littérature médicale, seul un nombre très limité de cas a été formellement rapporté et publié à l’échelle mondiale. Il est impossible de donner un chiffre précis et fiable de prévalence, car les données épidémiologiques solides font défaut pour une maladie aussi rare.

Plusieurs facteurs expliquent pourquoi le nombre réel de personnes touchées est probablement sous-estimé :
– De nombreux médecins n’ont jamais rencontré ce syndrome et ne pensent pas spontanément à cette hypothèse diagnostique
– Dans les régions du monde où l’accès aux tests génétiques est limité, des cas restent non identifiés
– Des cas peuvent être classés sous d’autres diagnostics proches (syndrome de Bardet-Biedl, syndrome d’Alström, etc.) sans que le gène INPP5E ait été testé spécifiquement

La rareté extrême du syndrome MORM a une conséquence directe sur la recherche : très peu d’études cliniques existent, les données sur l’évolution à long terme sont limitées, et il n’existe pas de registre international dédié à cette maladie. Les familles et les médecins doivent souvent s’appuyer sur les données disponibles pour les ciliopathies apparentées et sur les rares publications de cas.

Ce que la rareté change concrètement pour les familles

Vivre avec une maladie ultra-rare signifie souvent se retrouver dans un isolement informationnel : peu de ressources, peu de communautés, peu de spécialistes familiers avec le syndrome. Les organisations dédiées aux maladies rares – comme Rare Diseases Switzerland en Suisse ou Orphanet au niveau européen – peuvent aider à trouver des contacts, des informations et parfois des familles dans une situation similaire.

Quelle est l’espérance de vie avec le syndrome MORM ?

Les données sur l’espérance de vie avec le syndrome MORM sont très limitées en raison de sa rareté extrême. Aucune donnée fiable ne permet d’établir une espérance de vie chiffrée. Le syndrome n’est pas considéré comme directement fatal, mais des complications liées à l’obésité ou à d’autres facteurs peuvent influencer la santé à long terme.

Il faut être honnête sur ce point : les données disponibles sur l’espérance de vie avec le syndrome MORM sont insuffisantes pour formuler une réponse chiffrée fiable. Le nombre de cas décrits dans la littérature est trop faible, et le suivi à long terme des personnes atteintes est trop limité pour permettre des estimations statistiques sérieuses. Toute affirmation précise sur ce sujet serait spéculative et potentiellement trompeuse.

Ce que l’on peut dire avec prudence, sur la base des données disponibles pour ce syndrome et pour les ciliopathies apparentées :
– Le syndrome MORM n’est pas, en lui-même, une maladie directement mortelle à court terme
– Les risques à long terme sont davantage liés aux complications associées : l’obésité non contrôlée peut favoriser des maladies cardiovasculaires et métaboliques ; la déficience intellectuelle nécessite un accompagnement structuré pour préserver l’autonomie et la sécurité de la personne
– La perte de vision progressive peut affecter l’autonomie mais ne met pas directement la vie en danger

Pourquoi cette incertitude ne doit pas être vécue comme une absence de perspectives

L’absence de données précises sur l’espérance de vie est frustrante pour les familles, mais elle ne signifie pas que la situation est sans issue. Elle signifie simplement que la maladie est trop rare pour avoir fait l’objet d’études de suivi à grande échelle. Ce que l’on sait des ciliopathies en général, c’est que la qualité de l’accompagnement médical, éducatif et social joue un rôle déterminant dans la qualité de vie à long terme. C’est sur ce levier que les familles et les équipes soignantes peuvent agir.

Comment accompagner un enfant atteint du syndrome MORM au quotidien ?

L’accompagnement quotidien d’un enfant atteint du syndrome MORM repose sur une coordination entre famille, professionnels de santé et structures éducatives spécialisées. L’objectif est de soutenir le développement de l’enfant dans toutes ses dimensions – cognitive, sensorielle, physique – tout en tenant compte des besoins spécifiques liés à chaque manifestation du syndrome.

Accompagner un enfant avec le syndrome MORM au quotidien, c’est avant tout apprendre à naviguer entre plusieurs défis en même temps – tout en restant attentif aux forces et aux progrès de l’enfant, pas seulement à ses limitations. Une approche centrée sur ce que l’enfant peut faire, et non uniquement sur ce qu’il ne peut pas faire, est un point de départ fondamental.

Quelques axes concrets :
– Sur le plan cognitif et éducatif : un projet pédagogique individualisé, en lien avec l’école et les thérapeutes (orthophoniste, ergothérapeute, psychomotricien), permet d’adapter les apprentissages au rythme et aux capacités de l’enfant. En Suisse, les cantons proposent des mesures de pédagogie spécialisée accessibles sur prescription médicale ou pédagogique.
– Sur le plan visuel : adapter l’environnement à domicile et à l’école (éclairage, contrastes, taille des textes) peut compenser partiellement les difficultés visuelles. Un bilan auprès d’un spécialiste en basse vision peut identifier les aides techniques utiles.
– Sur le plan alimentaire et physique : des habitudes alimentaires structurées et une activité physique régulière adaptée aux capacités de l’enfant contribuent à limiter la prise de poids. Un diététicien pédiatrique peut accompagner la famille.
– Sur le plan émotionnel et familial : élever un enfant atteint d’une maladie rare est exigeant. Les parents ont le droit d’être soutenus eux aussi – par des groupes de parole, des associations de familles et des professionnels spécialisés.

Trouver des appuis en Suisse romande

Des structures comme les centres médico-pédagogiques (CMP), les services éducatifs itinérants (SEI) pour les jeunes enfants, et les associations de maladies rares (GRSR, Pro Infirmis, Rare Diseases Switzerland) constituent des points d’appui concrets pour les familles en Suisse romande. Le médecin de famille ou le pédiatre peut orienter vers ces ressources et coordonner les différents intervenants.

Voir aussi

Notions générales

Anatomie

Abandonner les modifications ?

Vos modifications ne sont pas encore enregistrées.