
Cookies et contenus externes

Nous avons besoin des cookies nécessaires pour que le site fonctionne ; ils sont toujours actifs. Tout le reste ne se charge que si vous y consentez ou si vous l’ouvrez vous-même. Vous pouvez modifier votre choix à tout moment sous « Paramètres des cookies » dans le pied de page ; pour en savoir plus, consultez la Déclaration de protection des données.

Contenus d’autres fournisseurs, par exemple la carte d’un point de contact ou un contenu audio. Lors du chargement, le fournisseur apprend votre adresse IP et peut placer ses propres cookies.

neomedis

Langue

neomedis
Contenu médicalement correct ?

À mon avis, l’article actuel est médicalement correct. Je peux proposer des corrections au texte à tout moment par la suite. Si d’autres professionnels de la santé modifient le texte après mon approbation, j’en suis automatiquement informé par e-mail.

Diagnosticsnomed 78572006wikidata Q748376icd-10 Q85.9

Syndrome neurocutané(Phacomatose)

Maladie neurocutanéeSyndrome neuro-cutanéPhacomatoses

Ce que votre peau peut révéler sur votre cerveau

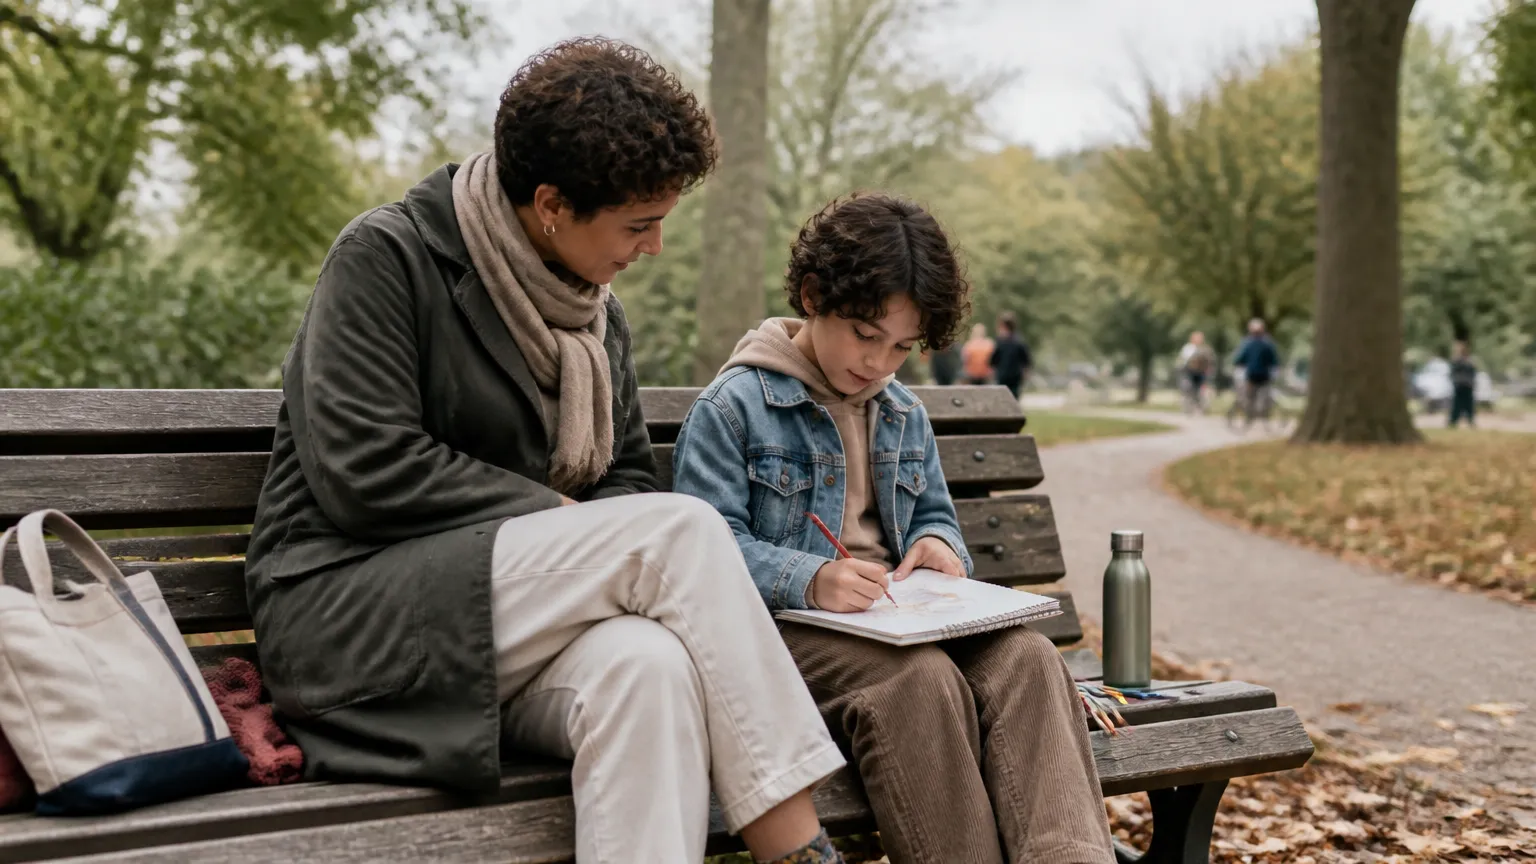
Un parent et un enfant assis ensemble sur un banc de parc pendant que l’enfant dessine dans un carnet de croquis, illustrant la vie quotidienne dans le contexte d’un syndrome neurocutané.

Une tache de naissance un peu particulière, quelques grains de beauté inhabituels – rien d’alarmant en apparence. Pourtant, chez certaines personnes, ces marques cutanées accompagnent des troubles bien plus profonds : crises convulsives, tumeurs, retards de développement. La peau et le système nerveux se forment ensemble avant la naissance, et une anomalie génétique peut toucher les deux à la fois. Quels signes sur la peau méritent une attention particulière lorsqu’ils concernent aussi le cerveau ?

Créé avec l’intelligence artificielle. Ouvert à la vérification par des professionnels de la santé

Table des matières
Table des matières

Une tache café au lait sur la peau d’un enfant, une petite bosse sous la peau qui apparaît à l’adolescence, une crise convulsive sans cause apparente – ce sont souvent ces signes discrets, épars, qui amènent pour la première fois à parler de syndrome neurocutané.

Ces maladies ont en commun une particularité frappante : elles touchent simultanément la peau et le système nerveux, deux tissus qui semblent n’avoir rien à voir l’un avec l’autre à l’âge adulte, mais qui partagent la même origine embryonnaire. Ce lien de naissance explique pourquoi une anomalie génétique survenue très tôt dans le développement peut laisser des traces visibles à la surface du corps et, en même temps, provoquer des tumeurs ou des malformations dans le cerveau.

Un irrtum répandu est de croire qu’il s’agit d’une seule maladie rare. En réalité, les syndromes neurocutanés forment un groupe de plusieurs dizaines d’entités distinctes – la neurofibromatose, la sclérose tubéreuse de Bourneville ou le syndrome de Sturge-Weber en sont les représentants les plus connus, mais chacun suit sa propre logique clinique, son propre rythme d’évolution et ses propres complications.

Ce qui rend ce groupe de maladies particulièrement difficile à saisir, c’est que les signes cutanés précèdent souvent de plusieurs années les manifestations neurologiques – parfois de toute une décennie. Le corps signale quelque chose à la surface bien avant que l’intérieur ne révèle ce qui se passe vraiment.

Points de contact qui peuvent vous aider

Ce sujet est ouvert aux points de contact comme les cabinets, les pharmacies ou les cliniques. Devenez un point de contact qui apparaît ici.

Manifestations

Les crises épileptiques sont l’une des manifestations neurologiques les plus fréquentes et souvent l’événement qui déclenche un bilan approfondi – elles surviennent dans plusieurs syndromes du groupe, parfois dès la petite enfance.

Origine

Les syndromes neurocutanés sont avant tout des maladies génétiques : une mutation héritée ou survenue spontanément au cours du développement embryonnaire dérègle la prolifération et la différenciation des cellules issues de la crête neurale, avec des conséquences à la fois cutanées et neurologiques.

Prise en charge

Il n’existe pas de traitement qui s’adresse à la cause commune de l’ensemble du groupe : chaque syndrome suit sa propre stratégie thérapeutique, qui va des médicaments ciblant les voies moléculaires dérégulées aux interventions chirurgicales sur les tumeurs, en passant par la prise en charge symptomatique des crises ou des complications neurologiques.

Qu’est-ce qu’un syndrome neurocutané ?

Un syndrome neurocutané est une maladie génétique qui touche à la fois la peau et le système nerveux – parfois aussi les yeux et d’autres organes. Ces maladies apparaissent dès la naissance ou dans l’enfance, et se manifestent par des taches cutanées particulières et des anomalies dans le cerveau ou les nerfs.
Un parent et un enfant assis ensemble sur un banc de parc pendant que l’enfant dessine dans un carnet de croquis, illustrant la vie quotidienne dans le contexte d’un syndrome neurocutané.

La peau et le cerveau ont un point commun que l’on ne soupçonne pas forcément : ils sont issus du même tissu lors du développement du fœtus. C’est précisément pour cette raison qu’un groupe de maladies génétiques peut toucher ces deux systèmes en même temps. On les appelle syndromes neurocutanés – ou, dans le langage médical, phacomatoses.

Concrètement, ces maladies sont causées par des anomalies dans certains gènes. Ces anomalies entraînent une croissance anormale de certaines cellules, souvent sous forme de tumeurs bénignes ou de malformations. Ces anomalies apparaissent dans la peau, le système nerveux, les yeux, et parfois d’autres organes comme les reins ou le cœur – selon la maladie concernée.

Ce qui les rassemble en un même groupe, c’est cette double atteinte peau-nerfs, présente dans chacune des formes connues. Mais chaque syndrome a sa propre identité : ses signes particuliers, ses organes préférentiellement touchés, et son évolution propre. Il ne s’agit donc pas d’une seule maladie, mais d’un groupe d’affections rares qui partagent un mécanisme commun.

Une origine commune dans le développement embryonnaire

Autour de la troisième semaine de grossesse, une structure appelée crête neurale donne naissance à la fois aux cellules nerveuses et aux cellules cutanées. Une anomalie génétique survenant à ce stade peut donc marquer les deux systèmes simultanément. C’est ce mécanisme fondamental – et non une simple coïncidence – qui explique pourquoi ces maladies affectent toujours la peau et le système nerveux ensemble. Cette logique biologique aide aussi à comprendre pourquoi les signes cutanés sont souvent les premiers à être détectés, alors que les anomalies nerveuses restent parfois invisibles pendant des années.

Quelles maladies font partie des syndromes neurocutanés ?

Les formes les plus connues sont la neurofibromatose de type 1, la sclérose tubéreuse de Bourneville, la maladie de Von Hippel-Lindau et la maladie de Sturge-Weber. Il en existe d’autres, plus rares. Toutes partagent une atteinte combinée de la peau et du système nerveux, mais chacune a ses caractéristiques propres.

Le groupe des syndromes neurocutanés comprend plusieurs maladies distinctes. Les plus fréquentes et les mieux documentées sont les suivantes :

La neurofibromatose de type 1 est la plus répandue de ce groupe. Elle se reconnaît notamment par de petites taches de couleur café au lait sur la peau, et par des petites tumeurs bénignes qui se forment sur les nerfs. Selon les données disponibles dans la littérature médicale, elle touche environ une personne sur 3'000.

La sclérose tubéreuse de Bourneville provoque la formation de petites masses bénignes dans plusieurs organes – cerveau, reins, cœur, poumons et peau. Elle est souvent associée à des crises d’épilepsie et, dans certains cas, à des difficultés d’apprentissage.

La maladie de Von Hippel-Lindau favorise la formation de tumeurs et de kystes dans des organes comme les yeux, le cerveau, la moelle épinière et les reins. Elle présente un risque accru de certaines tumeurs malignes.

La maladie de Sturge-Weber se distingue par une tache rouge-violacée sur le visage (appelée angiome plan) et des anomalies des vaisseaux sanguins dans le cerveau. Elle peut provoquer des crises d’épilepsie et des difficultés visuelles.

D’autres formes moins fréquentes

Il existe également la neurofibromatose de type 2, qui touche principalement les nerfs de l’audition et de l’équilibre, ainsi que d’autres syndromes plus rares comme l’ataxie-télangiectasie ou le syndrome de Gorlin. Ces formes sont moins fréquentes mais tout aussi importantes à identifier, car elles nécessitent chacune un suivi spécifique. La liste complète de ces maladies évolue encore au fil des découvertes génétiques.

Comment reconnaît-on un syndrome neurocutané chez un enfant ?

Les premiers signes sont souvent des taches particulières sur la peau – taches café au lait, taches blanches ou rouges selon la maladie. Des crises d’épilepsie, des problèmes de vision ou des difficultés de développement peuvent aussi alerter. Certains signes sont présents dès la naissance, d’autres apparaissent progressivement.

Chez un enfant, ce sont le plus souvent les signes cutanés qui attirent l’attention en premier – parfois dès les premières semaines de vie. Une peau marquée par des taches inhabituelles peut sembler bénigne, mais elle constitue souvent le premier indice d’un syndrome neurocutané sous-jacent.

Les signes qui méritent une attention particulière varient selon la maladie :

Dans la neurofibromatose de type 1, on observe typiquement de petites taches ovales de couleur café au lait, et de minuscules taches dans les plis de l’aine ou des aisselles. Des petits nodules sur les iris (les parties colorées des yeux) peuvent aussi être repérés lors d’un examen ophtalmologique.

Dans la sclérose tubéreuse de Bourneville, des taches blanches en forme de feuille et de petites zones rugueuses sur la peau du dos sont caractéristiques. Les crises d’épilepsie, parfois présentes dès les premiers mois de vie, constituent souvent le premier signe neurologique.

Dans la maladie de Sturge-Weber, la tache rouge-violacée sur le visage est visible dès la naissance et oriente immédiatement vers le diagnostic.

Des signes qui peuvent être discrets ou tardifs

L’une des difficultés avec ces maladies, c’est que certains signes n’apparaissent pas tous en même temps. Un enfant peut avoir quelques taches cutanées pendant des années avant que d’autres manifestations ne se développent. C’est pourquoi un suivi régulier est utile même lorsque l’état semble stable. Un retard dans les apprentissages scolaires, des maux de tête fréquents ou des troubles de la coordination peuvent aussi être des signaux, selon la forme de la maladie. Ces signes sont parfois attribués à d’autres causes, ce qui retarde le diagnostic.

Sondage

Comment avez-vous entendu parler des syndromes neurocutanés pour la première fois ?

Le vote est entièrement anonyme.

Les syndromes neurocutanés sont-ils héréditaires ?

La plupart de ces maladies sont d’origine génétique et peuvent être transmises dans une famille. Certaines suivent un mode de transmission dit dominant – une seule copie du gène atteint suffit. Mais dans beaucoup de cas, la mutation est nouvelle et n’a pas été héritée d’un parent.

La grande majorité des syndromes neurocutanés sont causés par des anomalies dans des gènes précis. La question de l’hérédité est donc légitime et importante, notamment pour les familles qui planifient une grossesse ou qui souhaitent comprendre leur propre situation.

Pour les formes les plus connues, comme la neurofibromatose de type 1 ou la sclérose tubéreuse de Bourneville, le mode de transmission est dit autosomique dominant : cela signifie qu’une seule copie du gène modifié – reçue de l’un des deux parents – suffit pour que la maladie se manifeste. Le risque de transmission à un enfant est alors de 50 % à chaque grossesse, en théorie.

Mais voici ce que l’on comprend moins souvent : dans une proportion importante des cas, la mutation génétique n’a pas été transmise par les parents. Elle est apparue spontanément, pour la première fois, chez l’enfant concerné. On parle de mutation dite de novo. Dans ce cas, les parents ne sont pas porteurs et le risque pour leurs autres enfants est très faible – mais pas nul, en raison de phénomènes biologiques rares.

Pourquoi deux personnes de la même famille peuvent vivre la maladie très différemment

Même au sein d’une famille où la même mutation est présente, les manifestations peuvent varier considérablement d’une personne à l’autre – parfois entre un parent très peu touché et un enfant plus sévèrement atteint. Ce phénomène, bien documenté notamment pour la neurofibromatose de type 1, tient à d’autres facteurs génétiques et biologiques encore mal compris. Il est important d’en avoir conscience pour éviter de tirer des conclusions hâtives à partir du cas d’un parent. Une consultation en génétique médicale permet d’évaluer le risque familial de façon personnalisée.

Comment pose-t-on le diagnostic d’un syndrome neurocutané ?

Le diagnostic repose sur l’examen clinique – observation de la peau, des yeux, du développement neurologique – combiné à des examens d’imagerie comme l’IRM et à des analyses génétiques. Il n’existe pas un seul test unique : c’est l’ensemble du tableau qui permet de conclure.

Poser le diagnostic d’un syndrome neurocutané demande souvent une démarche progressive, car les signes ne sont pas tous présents dès le départ et varient selon l’âge. Il n’existe pas de test sanguin simple qui confirme à lui seul l’ensemble de ces maladies – la démarche diagnostique est donc multidimensionnelle.

L’examen clinique est le point de départ. Un médecin spécialisé examine la peau à la lumière ultraviolette (lampe de Wood) pour détecter des taches qui ne sont pas visibles à l’œil nu. L’examen des yeux (ophtalmologie) et un bilan neurologique complètent cette évaluation.

L’imagerie cérébrale, notamment par IRM (technique qui utilise un champ magnétique pour visualiser l’intérieur du cerveau sans rayonnement), permet de détecter des anomalies dans le cerveau ou la moelle épinière qui ne provoqueraient pas encore de symptômes visibles.

L’analyse génétique, lorsqu’elle est indiquée, peut identifier la mutation responsable. Elle est utile pour confirmer le diagnostic, préciser la forme exacte de la maladie et évaluer le risque pour la famille. Mais elle n’est pas toujours nécessaire si le tableau clinique est suffisamment caractéristique.

Des critères diagnostiques établis pour les formes principales

Pour les syndromes les plus courants, des critères diagnostiques précis ont été établis par des organisations médicales internationales. Par exemple, pour la neurofibromatose de type 1, la présence d’un certain nombre de taches café au lait d’une taille minimale, combinée à d’autres signes, suffit à poser le diagnostic même sans test génétique. Cette approche par critères évite des examens inutiles tout en garantissant la rigueur du diagnostic. C’est pourquoi l’expérience du clinicien et la connaissance de ces critères sont déterminantes dans l’itinéraire diagnostique.

Existe-t-il un traitement pour les syndromes neurocutanés ?

Il n’existe pas de traitement qui guérit ces maladies à la racine. En revanche, les complications – crises d’épilepsie, tumeurs, problèmes de vision – peuvent souvent être traitées efficacement. Des médicaments ciblés existent pour certaines formes, et la recherche avance. Le suivi régulier reste central.

C’est l’une des questions les plus importantes pour les personnes concernées et leurs familles : peut-on traiter ces maladies ? La réponse honnête est nuancée. À ce jour, il n’existe pas de traitement capable de corriger l’anomalie génétique à l’origine de ces syndromes – autrement dit, pas de guérison au sens propre. Mais cela ne signifie pas qu’on ne peut rien faire.

La prise en charge vise à traiter les complications au fur et à mesure qu’elles apparaissent et à prévenir celles qui peuvent l’être. Les crises d’épilepsie, fréquentes dans plusieurs de ces maladies, peuvent souvent être contrôlées par des médicaments. Les tumeurs qui grossissent ou qui compriment des structures importantes peuvent être retirées chirurgicalement ou traitées par radiothérapie selon leur localisation.

Pour la sclérose tubéreuse de Bourneville en particulier, des médicaments appelés inhibiteurs de mTOR – une molécule impliquée dans la croissance cellulaire – ont montré une efficacité pour réduire certaines tumeurs et certaines formes d’épilepsie résistantes. Il s’agit d’une avancée thérapeutique significative documentée dans la littérature médicale.

La recherche comme horizon

Plusieurs axes de recherche actifs visent à mieux comprendre les mécanismes moléculaires de ces maladies et à développer des thérapies plus ciblées. Des essais cliniques sont en cours pour différentes formes, notamment pour la neurofibromatose. En Suisse, les centres universitaires participent à des réseaux européens de recherche sur les maladies rares, ce qui peut permettre à certaines personnes concernées d’accéder à des protocoles de recherche. Le suivi dans un centre spécialisé est donc utile non seulement pour le traitement, mais aussi pour l’accès à ces nouvelles options.

Quelles complications peuvent survenir avec un syndrome neurocutané ?

Les complications varient selon la maladie et la personne. Les plus fréquentes sont les crises d’épilepsie, les problèmes de vision, les tumeurs bénignes ou malignes, et des difficultés d’apprentissage. Certaines complications évoluent lentement et silencieusement, d’où l’importance d’un suivi régulier.

Les syndromes neurocutanés ne sont pas des maladies statiques : elles évoluent dans le temps, et des complications peuvent survenir à des moments différents de la vie. Comprendre ce que l’on surveille – et pourquoi – aide à donner du sens au suivi médical.

Complications neurologiques : les crises d’épilepsie sont parmi les complications les plus fréquentes, notamment dans la sclérose tubéreuse de Bourneville et la maladie de Sturge-Weber. Des tumeurs du cerveau ou de la moelle épinière peuvent aussi se développer, en particulier dans la neurofibromatose ou la maladie de Von Hippel-Lindau. Un suivi par imagerie régulière permet de détecter ces évolutions avant qu’elles ne causent des symptômes.

Complications ophtalmologiques : des atteintes de la rétine, du nerf optique ou des vaisseaux de l’œil peuvent affecter la vision, parfois de façon progressive et sans douleur. Un suivi ophtalmologique régulier est donc une composante essentielle du suivi global.

Complications dans d’autres organes : selon la maladie, les reins, le cœur, les poumons ou les os peuvent être concernés. Par exemple, dans la maladie de Von Hippel-Lindau, un risque accru de tumeur des cellules de la glande surrénale (phéochromocytome) est documenté et surveillé activement.

Ce qui est souvent sous-estimé : les répercussions sur le développement

Au-delà des complications médicales visibles, des difficultés d’apprentissage, des troubles de l’attention ou des défis dans la vie sociale sont fréquents chez les enfants atteints, notamment dans la neurofibromatose de type 1 et la sclérose tubéreuse de Bourneville. Ces aspects sont parfois moins bien identifiés que les signes physiques, alors qu’ils ont un impact majeur sur la qualité de vie et la scolarité. Un accompagnement neuropsychologique et éducatif précoce peut faire une différence concrète.

Peut-on vivre normalement avec un syndrome neurocutané ?

Pour beaucoup de personnes atteintes, une vie active et épanouie est tout à fait possible. Cela dépend fortement de la forme de la maladie, de sa sévérité et des complications éventuelles. Certains vivent avec peu de contraintes, d’autres ont besoin d’un suivi et d’adaptations plus importants.

La réalité est très variable d’une personne à l’autre – et c’est un point important à souligner, car on a tendance à imaginer le pire à partir des cas les plus sévères décrits dans la littérature médicale. Or, dans des maladies comme la neurofibromatose de type 1, une grande partie des personnes concernées mènent une vie ordinaire avec des contraintes limitées, notamment si les complications restent bénignes et bien contrôlées.

Ce qui influence le plus le quotidien, c’est moins le diagnostic lui-même que son retentissement concret : la présence ou non de crises d’épilepsie, l’impact sur la vision, les éventuelles difficultés scolaires ou professionnelles, et la charge psychologique que représente une maladie chronique souvent peu connue du grand public.

Les aspects psychosociaux méritent une attention particulière. Vivre avec une maladie génétique visible – comme des taches cutanées ou des tumeurs – peut affecter la confiance en soi, notamment à l’adolescence. Des études portant sur la qualité de vie des personnes atteintes de neurofibromatose soulignent l’importance du soutien psychologique et du lien avec d’autres personnes concernées.

Le rôle des associations de patients en Suisse

En Suisse romande, des associations comme Neurofibromatoses Schweiz offrent des espaces d’échange, d’information et d’accompagnement pour les personnes concernées et leurs proches. Ce type de soutien, complémentaire au suivi médical, peut jouer un rôle concret dans la qualité de vie au quotidien. La scolarité, l’orientation professionnelle et les droits liés au handicap peuvent aussi être abordés avec les services sociaux cantonaux ou des associations spécialisées.

Un syndrome neurocutané peut-il être confondu avec une autre maladie ?

Oui, ces maladies sont souvent diagnostiquées tardivement car leurs premiers signes ressemblent à des affections courantes. Des taches cutanées isolées ou des crises d’épilepsie sans cause apparente peuvent passer inaperçues pendant des années avant qu’un spécialiste ne fasse le lien.

La confusion avec d’autres affections est l’une des raisons pour lesquelles le diagnostic est parfois posé avec plusieurs années de retard. Les signes initiaux – quelques taches sur la peau, une crise convulsive isolée, un léger retard de langage – sont fréquents dans la population générale et n’orientent pas spontanément vers une maladie génétique rare.

Voici quelques exemples de confusions fréquentes :

Les taches café au lait de la neurofibromatose peuvent passer pour de simples grains de beauté ou des taches de naissance sans signification. Ce n’est que lorsqu’elles sont multiples, de grande taille et accompagnées d’autres signes que leur nature caractéristique devient évidente.

Les crises d’épilepsie sont parfois attribuées à d’autres causes neurologiques avant qu’une imagerie ou un examen de la peau plus attentif ne révèle une sclérose tubéreuse de Bourneville sous-jacente.

Les tumeurs bénignes des nerfs peuvent être confondues avec d’autres types de kystes ou de grosseurs bénignes, et ne pas éveiller de soupçon immédiatement.

Le denkfehler classique : traiter les signes séparément

Une erreur fréquente dans le parcours diagnostique consiste à traiter chaque signe isolément – confier les taches à un dermatologue, les crises à un neurologue, les problèmes de vision à un ophtalmologue – sans que personne ne relie les pièces du puzzle. C’est précisément pourquoi une approche multidisciplinaire, dans laquelle différents spécialistes communiquent entre eux, est essentielle dès qu’un ensemble de signes inhabituels est repéré chez un même patient. En Suisse, les consultations multidisciplinaires dans les hôpitaux universitaires sont organisées pour répondre à ce besoin.

À quel médecin s’adresser si on soupçonne un syndrome neurocutané ?

Le médecin de famille ou le pédiatre est le premier interlocuteur. Il peut orienter vers un dermatologue, un neurologue ou un généticien selon les signes présents. En Suisse, les grands hôpitaux universitaires disposent de consultations spécialisées pour les maladies rares, où plusieurs spécialistes collaborent.

Savoir à qui s’adresser est souvent la première difficulté pour les familles qui soupçonnent un syndrome neurocutané – en partie parce que ces maladies sont rares et que tous les médecins n’ont pas l’habitude de les reconnaître.

Le point de départ logique reste le médecin de famille ou le pédiatre. Ce professionnel connaît l’histoire médicale de la personne concernée et peut évaluer si les signes observés justifient un bilan approfondi. Il est aussi le mieux placé pour formuler une demande d’orientation vers un spécialiste.

Selon les signes présents, les spécialistes sollicités seront différents. Des taches cutanées atypiques orientent vers un dermatologue pédiatrique. Des crises d’épilepsie ou des anomalies du développement neurologique vers un neuropédiatre ou un neurologue. Des anomalies visuelles vers un ophtalmologue. Lorsque l’on suspecte une origine génétique – notamment si d’autres membres de la famille sont touchés –, une consultation en génétique médicale est particulièrement utile.

Les centres de référence en Suisse romande

Les hôpitaux universitaires comme les HUG à Genève et le CHUV à Lausanne disposent de consultations spécialisées pour les maladies rares, dont les phacomatoses font partie. Ces centres permettent une évaluation multidisciplinaire en un seul lieu, ce qui accélère le parcours diagnostique. Pour les adultes comme pour les enfants, il est possible de demander un avis spécialisé dans ces centres, souvent sur orientation du médecin traitant. Les associations de patients peuvent également aider à identifier les équipes compétentes et à préparer les démarches administratives.

Voir aussi

Formes particulières

Anatomie

Syndrome neurocutané dans les formes sévères

Les syndromes neurocutanés – aussi appelés phacomatoses – sont des maladies génétiques rares qui touchent à la fois la peau, le système nerveux et d’autres organes. Dans leur ensemble, ces affections varient considérablement d’une personne à l’autre : certaines formes restent discrètes et n’entraînent que peu de complications, tandis que d’autres évoluent de façon plus sévère et nécessitent un suivi médical étroit.

Dans les formes graves, ce sont surtout les atteintes neurologiques, les tumeurs internes et les complications fonctionnelles qui orientent la prise en charge. Les bases de la maladie – son origine génétique, ses manifestations cutanées caractéristiques – restent les mêmes ; c’est leur intensité et leur retentissement sur la qualité de vie qui changent.

Qu’est-ce qui distingue une forme sévère de syndrome neurocutané d’une forme légère ?

Dans une forme légère, les signes restent souvent limités à la peau ou à des anomalies peu gênantes. Une forme sévère se caractérise par des atteintes internes – cerveau, yeux, reins ou poumons – qui perturbent le fonctionnement des organes et nécessitent une surveillance ou un traitement actif.

Les syndromes neurocutanés regroupent plusieurs maladies distinctes – neurofibromatose, sclérose tubéreuse de Bourneville, maladie de Sturge-Weber, entre autres – dont chacune peut se manifester de façon très variable d’une personne à l’autre, même au sein d’une même famille.

Ce qui définit une forme légère, c’est que les anomalies restent principalement visibles et fonctionnellement peu importantes : quelques taches cutanées caractéristiques, de petites malformations sans conséquence sur le quotidien. L’atteinte des organes internes est soit absente, soit minime.

Dans une forme sévère, en revanche, des structures clés sont touchées. Le cerveau peut être affecté – par des tumeurs, des malformations vasculaires ou des calcifications – entraînant des crises d’épilepsie difficiles à contrôler, des troubles du développement cognitif ou des déficits moteurs. Les yeux, les reins, les poumons ou le cœur peuvent également être impliqués selon le type de syndrome.

Ce qui fait la différence en pratique

  • Nombre et localisation des lésions : des lésions multiples ou situées dans des zones critiques (cerveau, tronc cérébral, rétine) pèsent davantage sur le pronostic.
  • Fonctionnement des organes : une lésion peut être volumineuse sans conséquence, ou petite mais placée à un endroit où elle perturbe une fonction essentielle.
  • Progression : certaines formes restent stables pendant des années ; d’autres évoluent avec l’apparition de nouvelles lésions ou l’aggravation des existantes.
  • Retentissement sur le développement : chez l’enfant, l’impact sur l’apprentissage, le langage ou la motricité est un indicateur important de sévérité.

La gravité d’un syndrome neurocutané n’est donc pas fixée une fois pour toutes au moment du diagnostic – elle s’évalue dans le temps, en fonction de l’évolution des atteintes organiques et de leur impact fonctionnel.

Quelles complications peut provoquer un syndrome neurocutané grave ?

Les formes graves peuvent entraîner des crises d’épilepsie répétées, des tumeurs du cerveau ou d’autres organes, une déficience intellectuelle, des problèmes visuels pouvant mener à la cécité, ou encore une insuffisance rénale. Les complications varient selon le type de syndrome en cause.

Les complications des syndromes neurocutanés sévères dépendent étroitement du type de maladie, mais plusieurs grandes catégories reviennent fréquemment.

Complications neurologiques : les crises d’épilepsie sont parmi les manifestations les plus invalidantes. Dans la sclérose tubéreuse, par exemple, elles peuvent débuter dès les premiers mois de vie sous forme de spasmes infantiles – une forme particulièrement préoccupante car un traitement tardif peut affecter le développement du cerveau. Des tumeurs bénignes du cerveau, appelées astrocytomes à cellules géantes sous-épendymaires, peuvent également se développer et obstruer la circulation du liquide céphalorachidien, provoquant une augmentation dangereuse de la pression dans la boîte crânienne.

Complications ophtalmologiques : dans la maladie de Sturge-Weber, le glaucome – une augmentation de la pression à l’intérieur de l’œil – menace la vision de façon progressive si non traité. Dans la neurofibromatose de type 1, des tumeurs sur le nerf optique (gliomes des voies optiques) peuvent altérer la vue.

Complications rénales et viscérales : dans la sclérose tubéreuse, des tumeurs bénignes des reins (angiomyolipomes) peuvent grossir au point de saigner ou de compromettre la fonction rénale. Des lésions pulmonaires (lymphangioléiomyomatose) touchent principalement les femmes adultes et peuvent entraîner un essoufflement progressif.

Une erreur fréquente à corriger

On pense souvent que « bénin » signifie « sans danger ». Dans les syndromes neurocutanés, la plupart des tumeurs associées sont effectivement non cancéreuses – mais leur localisation ou leur volume peut les rendre très sérieuses. Une tumeur bénigne dans le cerveau ou dans un rein peut nécessiter une intervention urgente si elle comprime des structures vitales ou provoque une hémorragie.

Comment évolue un syndrome neurocutané sévère avec le temps ?

L’évolution varie selon le type de syndrome et la personne concernée. Certaines formes restent relativement stables pendant de longues périodes, d’autres progressent avec l’apparition de nouvelles lésions ou de complications. Une surveillance régulière permet de détecter les changements avant qu’ils ne deviennent critiques.

Les syndromes neurocutanés sont des maladies chroniques – elles ne guérissent pas, mais leur évolution n’est pas non plus linéairement ascendante. Comprendre leur dynamique dans le temps permet de mieux anticiper.

Dans la neurofibromatose de type 1, les neurofibromes – des petites tumeurs bénignes sous la peau et le long des nerfs – ont tendance à augmenter en nombre et en taille avec l’âge, en particulier autour de la puberté et pendant la grossesse. Des complications sérieuses comme la transformation maligne d’une tumeur (tumeur maligne des gaines nerveuses) restent rares mais possibles ; elles justifient une vigilance à long terme.

Dans la sclérose tubéreuse, les lésions cérébrales sont généralement présentes dès la naissance mais peuvent évoluer : certains astrocytomes à cellules géantes grossissent progressivement pendant l’enfance et l’adolescence. L’épilepsie peut s’améliorer, se stabiliser ou s’aggraver selon les individus – il n’existe pas de trajectoire unique.

Dans la maladie de Sturge-Weber, les déficits neurologiques tendent à se manifester par à-coups, souvent déclenchés par des épisodes infectieux ou fébriles, puis à se stabiliser partiellement entre ces épisodes.

Ce que la surveillance change concrètement

Le suivi régulier – avec des examens d’imagerie, des bilans ophtalmologiques et neurologiques – ne vise pas à « trouver quelque chose de grave » à chaque visite, mais à repérer les changements suffisamment tôt pour agir avant qu’une complication devienne difficile à traiter. C’est cette logique préventive qui fait toute la différence dans les formes sévères.

Un syndrome neurocutané grave peut-il mettre la vie en danger ?

Oui, dans certaines situations. Les complications potentiellement mortelles incluent les tumeurs cérébrales obstruant la circulation du liquide dans le crâne, les hémorragies rénales, les complications pulmonaires graves ou la transformation maligne d’une tumeur. Ces situations restent rares mais justifient un suivi médical structuré.

La question est légitime et mérite une réponse honnête : dans leur grande majorité, les personnes vivant avec un syndrome neurocutané – même sévère – ne sont pas en danger de mort immédiat. Mais certaines complications spécifiques peuvent, si elles ne sont pas détectées et traitées à temps, engager le pronostic vital.

Dans la sclérose tubéreuse : les tumeurs cérébrales à croissance lente (astrocytomes à cellules géantes) peuvent bloquer la circulation du liquide autour du cerveau et provoquer une augmentation soudaine de la pression intracrânienne – une urgence neurochirurgicale. Les angiomyolipomes rénaux volumineux peuvent se rompre et saigner abondamment. La lymphangioléiomyomatose pulmonaire peut, à un stade avancé, conduire à une insuffisance respiratoire.

Dans la neurofibromatose de type 1 : la transformation maligne d’un neurofibrome en tumeur maligne des gaines nerveuses représente le risque le plus sérieux pour l’espérance de vie. Ce risque, bien que réel, concerne une minorité de personnes.

Dans la maladie de Sturge-Weber : des crises d’épilepsie prolongées (état de mal épileptique) peuvent survenir et nécessitent une prise en charge urgente.

Décider quand agir rapidement

  • Céphalées inhabituelles, vomissements, troubles de la vision soudains : peuvent signaler une pression intracrânienne élevée – consultation urgente.
  • Douleur lombaire intense et soudaine : peut indiquer un saignement rénal – urgence médicale.
  • Crise convulsive prolongée (plus de 5 minutes) ou répétée sans retour à la conscience : appel immédiat aux secours (144 en Suisse).
  • Essoufflement croissant ou soudain : peut signaler une complication pulmonaire à évaluer rapidement.

Quel suivi médical est nécessaire dans les formes compliquées ?

Les formes compliquées nécessitent un suivi multidisciplinaire régulier : neurologue, ophtalmologue, cardiologue ou néphrologue selon les atteintes. En Suisse, ce suivi se fait généralement dans des centres hospitaliers universitaires ou des centres de référence pour maladies rares, avec des examens d’imagerie planifiés à intervalles définis.

Le suivi des syndromes neurocutanés sévères ne se limite pas à une seule spécialité – c’est précisément la coordination entre plusieurs disciplines qui fait la valeur de la prise en charge.

La fréquence et la nature des contrôles dépendent du type de syndrome, de l’âge et des organes impliqués. À titre indicatif, les recommandations des sociétés spécialisées (comme celles de l’Association internationale de la sclérose tubéreuse ou les groupes d’experts en neurofibromatose) prévoient généralement des examens d’imagerie cérébrale (IRM) tous les un à trois ans chez les enfants avec des lésions actives, des bilans rénaux réguliers dans la sclérose tubéreuse, ainsi que des contrôles ophtalmologiques annuels en cas d’atteinte visuelle connue ou potentielle.

En Suisse, les personnes avec un syndrome neurocutané sévère sont généralement suivies dans les services de neuropédiatrie ou de neurologie adulte des hôpitaux universitaires (CHUV, HUG, Inselspital, USB, USZ). Des consultations pluridisciplinaires – où neurologue, néphrologue, ophtalmologue et dermatologue se coordonnent – permettent d’éviter les examens redondants et d’assurer une vision globale de l’évolution.

Ce qui est souvent sous-estimé dans le suivi

Le suivi neuropsychologique – évaluation régulière des fonctions cognitives, du langage, de l’attention – est une composante essentielle mais parfois négligée, en particulier chez l’enfant. Des difficultés d’apprentissage peuvent apparaître progressivement et passer inaperçues sans évaluation structurée. Un soutien éducatif adapté, mis en place tôt, change significativement la trajectoire scolaire et le développement de l’enfant.

Existe-t-il des traitements pour freiner l’évolution d’un syndrome neurocutané sévère ?

Oui, des traitements ciblés existent pour certains types. Des médicaments agissant sur des voies moléculaires précises permettent de réduire la taille de tumeurs ou de mieux contrôler l’épilepsie dans la sclérose tubéreuse et la neurofibromatose. Ils ne guérissent pas la maladie mais peuvent freiner sa progression et améliorer la qualité de vie.

Pendant longtemps, le traitement des syndromes neurocutanés était uniquement symptomatique – on traitait les crises d’épilepsie, on opérait les tumeurs quand elles posaient problème, mais on n’agissait pas sur le mécanisme sous-jacent. La recherche des vingt dernières années a changé cette réalité pour certains syndromes.

Dans la sclérose tubéreuse : la découverte que la maladie implique une suractivation d’une voie de signalisation cellulaire (appelée voie mTOR – une sorte de « commande de croissance » dans les cellules) a conduit au développement d’une classe de médicaments appelés inhibiteurs de mTOR. L’évérolimus, l’un de ces médicaments, est aujourd’hui approuvé pour réduire la taille des astrocytomes à cellules géantes, des angiomyolipomes rénaux et pour améliorer le contrôle des crises d’épilepsie résistantes aux traitements classiques. Des essais cliniques ont montré des bénéfices significatifs sur ces atteintes, ce qui représente une avancée concrète pour les formes sévères.

Dans la neurofibromatose de type 1 : une autre classe de médicaments, les inhibiteurs de MEK, a montré une efficacité pour réduire la taille des neurofibromes plexiformes – des tumeurs diffuses qui peuvent comprimer des nerfs ou déformer des structures. Le sélumétinib a obtenu des autorisations dans plusieurs pays pour les enfants présentant ces tumeurs inopérables.

Ce que ces traitements changent – et ce qu’ils ne changent pas

Ces thérapies ciblées réduisent la progression et, dans certains cas, font régresser des lésions. Elles ne guérissent pas la cause génétique de la maladie et leurs effets persistent généralement tant que le traitement est maintenu. Les décisions de traitement – commencer, poursuivre, adapter la dose – se prennent dans le cadre d’un suivi spécialisé, en évaluant l’équilibre entre bénéfices attendus et effets indésirables potentiels. La chirurgie et la radiochirurgie restent des options complémentaires pour certaines lésions localisées accessibles.

Abandonner les modifications ?

Vos modifications ne sont pas encore enregistrées.