
Cookie e contenuti esterni

I cookie necessari ci servono affinché il sito web funzioni; sono sempre attivi. Tutto il resto si carica solo se Lei acconsente o se è Lei ad aprirlo. Può modificare la sua scelta in qualsiasi momento in «Impostazioni dei cookie» nel piè di pagina; maggiori informazioni nella dichiarazione sulla protezione dei dati.

Contenuti di altri fornitori, ad esempio la mappa di un punto di contatto o un contenuto audio. Durante il caricamento il fornitore viene a conoscenza del suo indirizzo IP e può impostare propri cookie.

neomedis

Lingua

neomedis
Contenuto corretto dal punto di vista professionale?

Dal mio punto di vista, l’articolo attuale è corretto dal punto di vista professionale. Posso proporre in seguito correzioni al testo in qualsiasi momento. In caso di modifiche da parte di altri professionisti sanitari dopo la mia approvazione, ricevo automaticamente una notifica via e-mail.

Diagnosisnomed 129609000wikidata Q899726icd-10 G11.1

Atassia spinocerebellare

Atassie spinocerebellariSCA

Quando camminare diritto diventa una sfida quotidiana

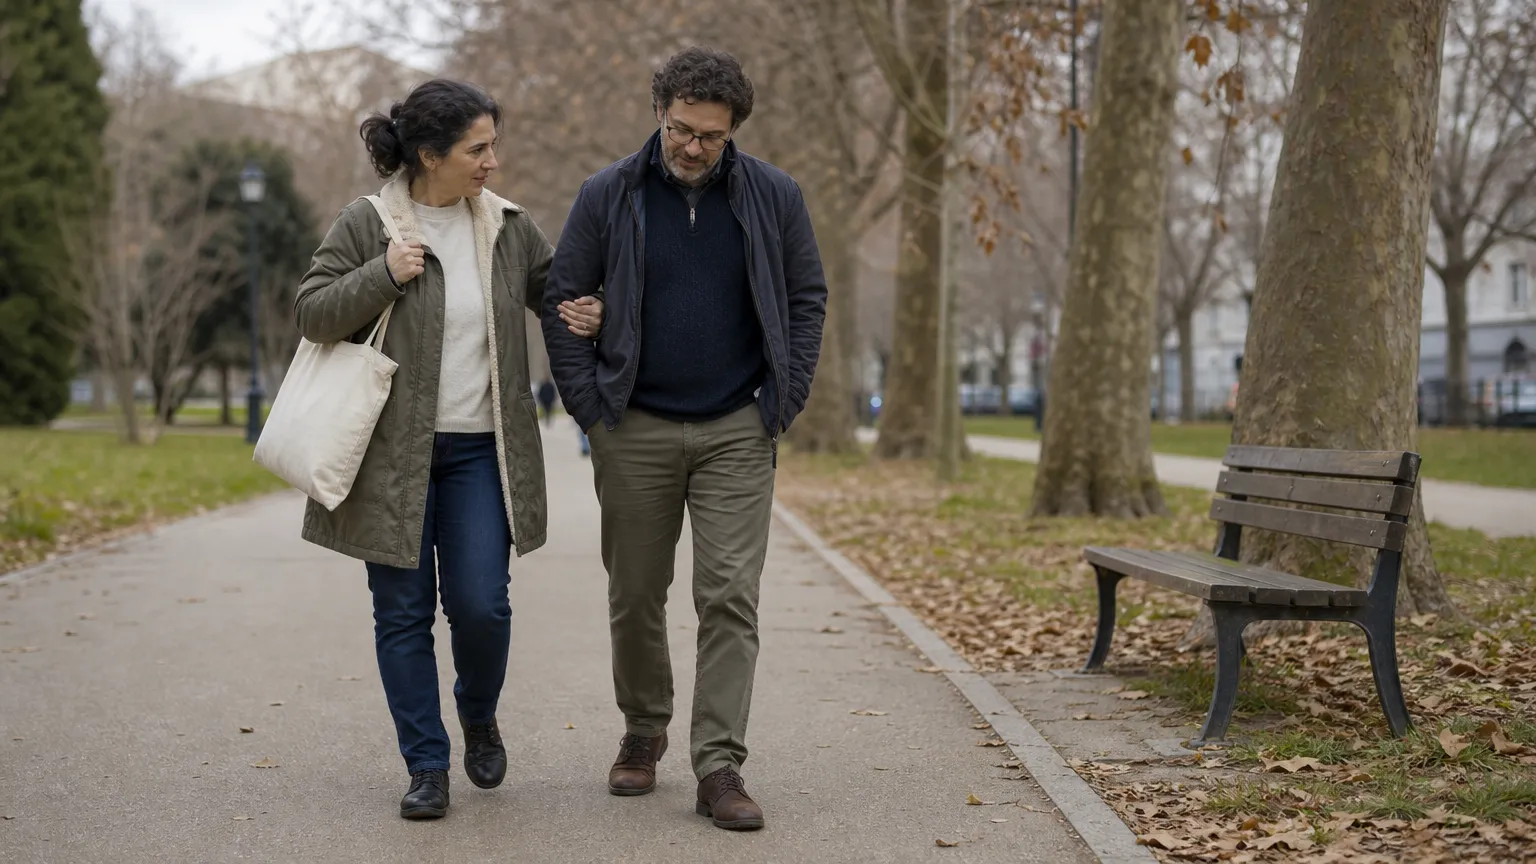
Due adulti camminano lentamente insieme lungo un vialetto alberato in un parco, uno dei due con una mano appoggiata sul braccio dell’altro, in un contesto legato all’atassia spinocerebellare e al coordinamento dei movimenti.

Capita di inciampare più spesso, di parlare in modo meno chiaro o di perdere l’equilibrio senza un motivo evidente. Con il tempo questi piccoli segnali possono intensificarsi, coinvolgendo la coordinazione dei movimenti, la deglutizione e persino l’umore. Spesso la causa risiede in una predisposizione trasmessa in famiglia, non sempre riconosciuta subito. Quali meccanismi del sistema nervoso possono spiegare un’instabilità che peggiora nel tempo?

Creato con l’intelligenza artificiale. Aperto alla verifica da parte di professionisti sanitari

Indice
Indice

Camminare in linea retta, portare un bicchiere alla bocca, pronunciare una parola con chiarezza: sono gesti che il corpo esegue in automatico, senza che ci si pensi. Nell’atassia spinocerebellare è proprio questa automaticità a venire meno, lentamente, perché le strutture nervose che coordinano i movimenti smettono di funzionare come dovrebbero.

Quello che sorprende molti è che si tratta di una malattia ereditaria: chi ha un familiare colpito porta con sé una probabilità concreta di svilupparla a sua volta, indipendentemente da come ha vissuto o da quali scelte ha fatto. Il rischio non dipende dallo stile di vita, ma da un’istruzione scritta nel DNA.

La diagnosi arriva spesso dopo anni di sintomi attribuiti ad altro – stanchezza, stress, una schiena che non regge – perché i primi segnali sono sottili e non immediatamente riconoscibili come neurologici. Nel frattempo, il processo è già in corso.

Punti di contatto che possono essere d’aiuto

Questo argomento è aperto a punti di contatto come studi medici, farmacie o cliniche. Diventi un punto di contatto che compare qui.

Sintomi e segni

I disturbi più frequenti riguardano la coordinazione dei movimenti e il controllo della voce, mentre alcuni segni – come i movimenti involontari degli occhi – emergono solo durante una visita neurologica.

Fattori di rischio

L’origine della malattia è genetica: il fattore che pesa di più è avere un familiare con la stessa diagnosi, perché l’alterazione si trasmette all’interno delle famiglie secondo schemi ereditari precisi.

Trattamento

Non esiste oggi una terapia che arresti la progressione della malattia: il trattamento si orienta verso il mantenimento delle funzioni residue e la prevenzione delle complicanze, combinando interventi riabilitativi con approcci farmacologici mirati al controllo dei sintomi.

Possibili complicanze

Le complicanze più serie derivano direttamente dalla progressione dei sintomi: la difficoltà a deglutire aumenta nel tempo il rischio di inalazione, mentre l’instabilità del passo espone a cadute frequenti, con conseguenze che possono essere gravi.

Che cos’è l’atassia spinocerebellare?

L’atassia spinocerebellare è un gruppo di malattie genetiche progressive che danneggiano il cervelletto e le connessioni nervose tra cervello e midollo spinale. Il risultato è una perdita progressiva della coordinazione dei movimenti, dell’equilibrio e, in alcuni casi, della parola. Esistono decine di varianti diverse, tutte rare.
Due adulti camminano lentamente insieme lungo un vialetto alberato in un parco, uno dei due con una mano appoggiata sul braccio dell’altro, in un contesto legato all’atassia spinocerebellare e al coordinamento dei movimenti.

Il cervelletto è la struttura del cervello che coordina i movimenti: fa sì che ogni gesto sia preciso, fluido e bilanciato. Quando le cellule nervose del cervelletto o i percorsi che lo collegano al midollo spinale iniziano a deteriorarsi, i movimenti diventano incerti, l’equilibrio vacilla e alcune funzioni come la parola o la deglutizione possono risultare compromesse.

L’atassia spinocerebellare non è una singola malattia, ma una famiglia di oltre quaranta condizioni distinte – tutte genetiche, tutte progressive, tutte rare. Vengono classificate con numeri (SCA1, SCA2, SCA3 e così via) in base al gene coinvolto. Alcune varianti sono molto rare anche a livello mondiale; altre, come la SCA3 (conosciuta anche come malattia di Machado-Joseph), sono relativamente più frequenti tra le atassie ereditarie dominanti.

Il punto che spesso sorprende chi riceve questa diagnosi è che «atassia» in senso stretto significa perdita di coordinazione – ma non è la malattia in sé, bensì il sintomo principale di un danno neurologico sottostante. La malattia è il processo genetico che porta a quel danno.

Come funziona il danno neurologico

In molte forme di SCA, il difetto genetico causa l’accumulo di proteine anomale nelle cellule nervose del cervelletto. Le cellule non riescono a smaltirle e col tempo muoiono. È un processo lento ma continuo – paragonabile a un ingranaggio che si logora progressivamente. Poiché le cellule nervose del cervelletto non si rigenerano, il danno che si accumula non è reversibile. Questo spiega perché la malattia progredisce nel tempo e perché l’intervento precoce – anche solo riabilitativo – ha senso: rallentare il deterioramento funzionale è più efficace che recuperarlo.

L’atassia spinocerebellare è ereditaria?

Sì, tutte le forme di atassia spinocerebellare hanno una base genetica. La maggior parte si trasmette con un pattern autosomico dominante, il che significa che basta ereditare una copia difettosa del gene da uno dei genitori per sviluppare la malattia. Esistono però anche forme recessive, più rare, in cui entrambi i genitori devono essere portatori.

Quando si parla di atassia spinocerebellare, «ereditaria» significa che la causa è scritta nel DNA – e che quella variante del DNA può passare da genitore a figlio. La maggior parte delle SCA segue una trasmissione autosomica dominante: ogni figlio di una persona affetta ha statisticamente una probabilità del 50% di ereditare la variante genetica responsabile della malattia.

Alcune forme di SCA – come la SCA6 e molte altre – sono causate da una particolare anomalia genetica chiamata espansione di triplette (o ripetizioni CAG): il gene contiene una sequenza che si ripete un numero anomalo di volte. Più ripetizioni ci sono, in linea generale, prima tende a manifestarsi la malattia. Questo fenomeno, chiamato anticipazione genetica, può fare sì che la malattia esordisca prima nelle generazioni successive rispetto a quella precedente.

Forme recessive e forme sporadiche

Esistono anche atassie spinocerebellari con trasmissione autosomica recessiva: in questi casi entrambi i genitori devono portare una copia difettosa del gene (pur essendo sani) perché il figlio sviluppi la malattia. La più conosciuta in questa categoria è l’atassia di Friedreich, che pur non rientrando nelle SCA numerate rappresenta un esempio rilevante di atassia recessiva.

In una minoranza di casi, la variante genetica emerge senza che nessun familiare risulti affetto – si parla allora di mutazione de novo. Questo non significa che la malattia non sia ereditaria nella sua biologia: significa solo che la mutazione si è verificata per la prima volta in quella persona e potrebbe comunque trasmettersi ai figli.

Quali sono i primi sintomi dell’atassia spinocerebellare?

I primi segnali sono spesso sottili: difficoltà a mantenere l’equilibrio, barcollamento durante la camminata, movimenti delle mani meno precisi del solito. In alcune forme compare anche la parola leggermente impastata. Questi sintomi si sviluppano lentamente, spesso in anni, e possono essere facilmente attribuiti ad altre cause prima che si giunga alla diagnosi.

L’esordio dell’atassia spinocerebellare è quasi sempre graduale. Non c’è un momento preciso in cui «inizia» la malattia: i primi segnali si insinuano lentamente nella vita quotidiana. Le persone spesso descrivono di inciampare più facilmente, di sentirsi meno sicuri su superfici irregolari, di dover fare più attenzione quando scendono le scale. Gesti che prima erano automatici – come allacciare i bottoni o versare un bicchiere – cominciano a richiedere più concentrazione.

Un denkfehler comune è attribuire questi segnali all’età, alla stanchezza o a problemi dell’orecchio interno. È comprensibile, perché i sintomi iniziali dell’atassia spinocerebellare si sovrappongono a molte condizioni più comuni. La differenza chiave è la progressione: se le difficoltà di coordinazione e di equilibrio peggiorano lentamente nel corso di mesi o anni senza una causa evidente, questo merita un approfondimento neurologico.

Come variano i sintomi secondo il tipo

I sintomi precoci non sono identici in tutte le forme di SCA. Alcune varianti – come la SCA2 – mostrano sin dall’inizio movimenti oculari rallentati che un neurologo può rilevare durante la visita. Nella SCA3 possono comparire presto rigidità o spasmi muscolari. Nella SCA6 l’esordio è spesso più tardivo e dominato dall’instabilità posturale. Questa variabilità è uno dei motivi per cui la diagnosi richiede quasi sempre una valutazione specialistica approfondita e non può basarsi solo sui sintomi riportati.

Sondaggio

Cosa fa nella vita quotidiana per proteggere il cervello e il sistema nervoso?

Il voto è completamente anonimo.

Come si fa la diagnosi di atassia spinocerebellare?

La diagnosi si basa su una valutazione neurologica approfondita, su una risonanza magnetica del cervello e del midollo spinale e, soprattutto, su un test genetico che identifica la variante specifica responsabile. Il percorso richiede tempo e spesso più passaggi: la conferma genetica è il punto d’arrivo, non il primo esame.

Il percorso diagnostico dell’atassia spinocerebellare si articola in più livelli. Il primo è la valutazione clinica neurologica: il neurologo osserva l’andatura, l’equilibrio, i movimenti oculari e la coordinazione degli arti. Già in questa fase è possibile riconoscere il pattern tipico dell’atassia cerebellare e distinguerla da altre cause di difficoltà motorie.

La risonanza magnetica del cervello e del midollo spinale (senza necessità di contrasto nella maggior parte dei casi iniziali) permette di vedere se c’è una riduzione del volume del cervelletto o alterazioni nei percorsi nervosi collegati. Questa non è una diagnosi definitiva, ma è un passo essenziale per escludere altre cause e per documentare l’entità del danno.

La conferma definitiva arriva con il test genetico: un’analisi del DNA che cerca le varianti note associate alle diverse forme di SCA. I pannelli genetici moderni possono testare contemporaneamente decine di geni. È importante sapere che un test negativo non esclude completamente la diagnosi, perché esistono forme di SCA causate da varianti genetiche non ancora identificate.

Cosa avviene in Svizzera

In Svizzera, la consulenza genetica medica è accessibile tramite centri specializzati e può essere rimborsata dall’assicurazione malattie (LAMal) in presenza di indicazione clinica documentata. I test genetici per malattie ereditarie gravi rientrano generalmente in questa categoria. Il neurologo o il genetista guida il percorso e discute con la persona interessata le implicazioni della diagnosi – non solo per lei, ma anche per i familiari di primo grado.

Quali sono le differenze tra i vari tipi di SCA?

Esistono oltre quaranta tipi di atassia spinocerebellare, ognuno causato da un difetto in un gene diverso. Le differenze riguardano l’età di esordio, i sintomi predominanti, la velocità di progressione e gli organi coinvolti oltre al cervelletto. La diagnosi genetica è l’unico modo per distinguerli con certezza.

Pensare alle SCA come a «una malattia con molte varianti» è una semplificazione utile, ma può far sottovalutare quanto siano biologicamente diverse tra loro. Ogni tipo di SCA ha una causa genetica distinta, e questo si traduce in profili clinici che possono differire in modo significativo.

Alcune differenze pratiche rilevanti: la SCA1, SCA2 e SCA3 tendono a esordire tra i 30 e i 50 anni, con progressione relativamente rapida; la SCA6 ha spesso un esordio più tardivo (dopo i 50 anni) e una progressione più lenta. Alcune forme coinvolgono quasi esclusivamente il cervelletto; altre si estendono al midollo spinale e ai nervi periferici, causando anche formicolii, debolezza muscolare o difficoltà visive. Alcune SCA includono sintomi non motori come disturbi del sonno o problemi cognitivi lievi.

Un confronto tra le forme più studiate

La SCA3 (malattia di Machado-Joseph) è la forma dominante più comune a livello mondiale e spesso include rigidità, spasmi e, in alcuni casi, alterazioni della sensibilità. La SCA2 è caratterizzata da movimenti oculari rallentati molto evidenti sin dall’esordio. La SCA6 colpisce quasi selettivamente il cervelletto e ha in genere una prognosi funzionale migliore rispetto ad altre forme. Questa variabilità spiega perché il tipo genetico è informazione essenziale: non per fare una prognosi precisa, ma per capire quali sintomi monitorare, quali specialisti coinvolgere e quale supporto pianificare nel tempo.

L’atassia spinocerebellare può essere curata?

Al momento non esiste una terapia in grado di fermare o invertire il processo della malattia. I trattamenti disponibili mirano a gestire i sintomi, mantenere la funzione motoria il più a lungo possibile e migliorare la qualità di vita. La ricerca è attiva, con diversi studi clinici in corso su approcci genetici e molecolari.

L’assenza di una cura risolutiva è la notizia difficile. Ma «non esiste una cura» non significa «non c’è nulla da fare» – ed è importante non confondere le due cose. La gestione dell’atassia spinocerebellare è un campo dove l’intervento precoce e multidisciplinare ha un impatto reale sulla qualità di vita e sull’autonomia nel tempo.

La fisioterapia è il pilastro principale: esercizi mirati all’equilibrio, alla coordinazione e alla forza muscolare possono rallentare il declino funzionale e ridurre il rischio di cadute. La logopedia è indicata quando compaiono difficoltà nella parola o nella deglutizione. La terapia occupazionale aiuta ad adattare l’ambiente domestico e le attività quotidiane. In alcuni tipi di SCA, farmaci specifici possono alleviare sintomi associati come la rigidità muscolare, i tremori o i disturbi del sonno.

Dove va la ricerca

Le terapie in fase di studio più promettenti si concentrano su approcci che agiscono direttamente sul meccanismo genetico: tecnologie come gli oligonucleotidi antisenso (sequenze di molecole sintetiche che «silenziamo» il gene difettoso) o approcci basati sull’editing genetico sono in fase di valutazione per alcune forme di SCA. Si tratta di ricerca ancora prevalentemente in fase preclinica o in trial iniziali, ma la direzione è chiara. Chi ha ricevuto una diagnosi può informarsi su eventuali studi clinici aperti tramite il proprio centro neurologico di riferimento o attraverso registri internazionali come ClinicalTrials.gov.

Come evolve l’atassia spinocerebellare nel tempo?

L’atassia spinocerebellare è una malattia progressiva: i sintomi tendono a peggiorare nel corso degli anni, anche se la velocità varia molto da persona a persona e da tipo a tipo. In molti casi la progressione è lenta, nell’arco di decenni. Le complicanze più serie riguardano la mobilità, la parola e, in alcuni tipi, la deglutizione.

La progressione dell’atassia spinocerebellare segue in genere una traiettoria lenta e continua, non a «scalini» improvvisi. Molte persone vivono per anni con sintomi moderati prima che le limitazioni diventino significative. Tuttavia, la variabilità tra le diverse forme è grande: alcune SCA progrediscono più rapidamente di altre, e anche all’interno dello stesso tipo ci possono essere differenze considerevoli tra individui.

Nei primi anni, le limitazioni principali riguardano l’equilibrio e la coordinazione fine. Con il tempo, la camminata diventa meno sicura e spesso è necessario un supporto (bastone, deambulatore). In una fase avanzata, molte persone utilizzano la sedia a rotelle. Parallelamente, possono comparire difficoltà nella parola (che diventa più lenta e meno chiara) e, in alcuni tipi, nella deglutizione – un aspetto da monitorare perché può comportare rischi respiratori.

Fattori che influenzano la traiettoria

Il tipo genetico è il fattore principale che determina la velocità di progressione e i sintomi predominanti. L’età di esordio è un altro indicatore: in alcune forme, un esordio più precoce è associato a una progressione più rapida. La costanza nella riabilitazione fisica non inverte il processo, ma esistono evidenze che un programma riabilitativo continuativo può contribuire a mantenere la funzione motoria e a ridurre le complicanze secondarie come le cadute. La pianificazione precoce – adattamenti domestici, supporti tecnici, rete di supporto – riduce l’impatto delle limitazioni sulla vita quotidiana.

Si può vivere normalmente con l’atassia spinocerebellare?

Dipende molto dal tipo di SCA, dall’età di esordio e dalla fase della malattia. Nelle fasi iniziali, molte persone mantengono una vita attiva con adattamenti moderati. Con il progredire dei sintomi, diventa necessario riorganizzare alcune attività. La qualità di vita è influenzata anche dal supporto ricevuto e dalla gestione attiva dei sintomi.

«Normalità» è una parola che cambia significato nel tempo con una malattia progressiva. Non è utile ragionarci in termini binari – o si vive normalmente o non si vive normalmente – ma piuttosto in termini di adattamento progressivo. Molte persone con una diagnosi di atassia spinocerebellare continuano a lavorare, a coltivare relazioni sociali e a svolgere attività che danno senso alla propria vita, anche con limitazioni che crescono nel tempo.

Nella fase iniziale, i principali adattamenti riguardano la sicurezza: evitare superfici sdrucciolevoli, modificare piccoli gesti quotidiani, ridurre le attività ad alto rischio di caduta. La guida è un aspetto che richiede valutazione medica specifica: in molti casi è possibile continuare a guidare per un certo periodo con valutazioni periodiche, ma la decisione dipende dalla progressione dei sintomi e dalle normative del Cantone.

Il peso psicologico non va sottovalutato

Ricevere una diagnosi di malattia genetica progressiva ha un impatto emotivo significativo – non solo per la persona interessata, ma per l’intera famiglia. Ansia, tristezza, senso di perdita di controllo sono reazioni comprensibili e documentate in letteratura. Il supporto psicologico e il contatto con associazioni di pazienti – come Ataxie Suisse – possono fare una differenza concreta nella capacità di elaborare la diagnosi e di pianificare il futuro con più serenità. Non si tratta di un lusso: è parte integrante della presa in carico.

L’atassia spinocerebellare si può confondere con altre malattie?

Sì, soprattutto nelle fasi iniziali. I sintomi dell’atassia spinocerebellare – difficoltà di equilibrio, coordinazione ridotta, parola impastata – si sovrappongono a quelli di molte altre condizioni neurologiche e non neurologiche. La diagnosi differenziale richiede una valutazione neurologica esperta e, nella maggior parte dei casi, esami strumentali e genetici.

Il barcollamento e la difficoltà di coordinazione non sono sintomi esclusivi dell’atassia spinocerebellare. Molte altre condizioni possono presentarsi in modo simile, e una parte importante del lavoro diagnostico consiste nell’escluderle sistematicamente.

Tra le condizioni che vengono più spesso considerate nella diagnosi differenziale: la sclerosi multipla (che può causare problemi di equilibrio e coordinazione, ma con un meccanismo e una progressione diversi); alcune forme di vertigini croniche di origine vestibolare (legate all’orecchio interno, non al cervelletto); la neuropatia periferica (danno ai nervi al di fuori del cervello, che può causare instabilità simile); i disturbi del movimento come la malattia di Parkinson o le atrofie multisistemiche. Anche l’abuso cronico di alcol può causare danni al cervelletto con sintomi sovrapponibili.

Perché la confusione avviene e cosa la risolve

Il motivo per cui la diagnosi di atassia spinocerebellare richiede spesso anni è proprio questa sovrapposizione sintomatologica. Il segnale che orienta verso la SCA – rispetto ad altre cause – è la combinazione di: progressione lenta e continua senza episodi acuti, anamnesi familiare positiva, alterazioni tipiche alla risonanza magnetica (riduzione del cervelletto) e, definitivamente, il test genetico. Un neurologo esperto in malattie del movimento e nelle atassie ereditarie è il professionista più indicato per guidare questo percorso.

Se un genitore ha l’atassia spinocerebellare, i figli si ammalano sicuramente?

No, non sicuramente. Nelle forme dominanti – le più comuni – ogni figlio ha statisticamente il 50% di probabilità di ereditare la variante genetica responsabile. Ma ereditare la variante non significa automaticamente sviluppare la malattia allo stesso modo o negli stessi tempi. La consulenza genetica aiuta a capire il rischio specifico in base al tipo di SCA.

Un genitore con SCA dominante trasmette la variante genetica con una probabilità del 50% per ogni figlio – indipendentemente dal sesso del figlio e da quanti figli abbiano già ereditato o non ereditato la variante. È come un lancio di moneta ad ogni gravidanza: non c’è «compensazione» tra fratelli. Un figlio che non eredita la variante non potrà trasmetterla ai propri figli; un figlio che la eredita ha a sua volta il 50% di probabilità di trasmetterla.

Un denkfehler frequente è pensare che «ereditare il gene» equivalga a «ammalarsi sicuramente e allo stesso modo del genitore». In realtà, anche tra fratelli che hanno tutti ereditato la stessa variante, l’età di esordio e la velocità di progressione possono variare. Il fenomeno dell’anticipazione – in cui le generazioni successive tendono a manifestare la malattia prima – è documentato in alcune forme come la SCA1, SCA2, SCA3.

Test predittivo: una scelta personale

Chi ha un genitore con SCA può scegliere di sottoporsi a un test genetico predittivo – prima ancora che compaiano i sintomi. Questa è una decisione molto personale, con implicazioni psicologiche, assicurative e familiari significative. In Svizzera, la legge sull’analisi genetica umana (LAGU) regola queste analisi e prevede che il test predittivo avvenga obbligatoriamente nell’ambito di una consulenza genetica qualificata, con spazio per una riflessione adeguata prima e dopo il risultato. Non c’è un obbligo di saperlo: molte persone scelgono consapevolmente di non fare il test.

Vedi anche

Forme specifiche

Anatomia

Atassia spinocerebellare nei bambini

L’atassia spinocerebellare è un gruppo di malattie ereditarie rare che colpiscono il cervelletto e le vie nervose collegate, compromettendo progressivamente l’equilibrio, la coordinazione e il movimento. Quando si manifesta nell’infanzia, il quadro clinico presenta alcune caratteristiche proprie: i sintomi possono essere più difficili da riconoscere, perché si sovrappongono a tappe di sviluppo ancora in corso, e le decisioni diagnostiche richiedono spesso un approccio pediatrico specializzato.

Le basi della malattia – la causa genetica, i meccanismi cerebrali coinvolti e le strategie di supporto – restano le stesse descritte per l’adulto. Ciò che cambia è il contesto: scuola, crescita, famiglia e prospettive a lungo termine assumono un peso diverso quando ad essere interessato è un bambino.

Come si riconosce l’atassia spinocerebellare in un bambino piccolo?

Nei bambini piccoli l’atassia spinocerebellare si manifesta spesso con difficoltà nell’equilibrio, andatura instabile, cadute frequenti e problemi di coordinazione nelle mani. Poiché questi segnali possono assomigliare a normali variazioni dello sviluppo motorio, la diagnosi richiede quasi sempre una valutazione neurologica specializzata.

Il cervelletto è la struttura cerebrale che coordina i movimenti e mantiene l’equilibrio. Quando è colpito da una forma di atassia spinocerebellare, i segnali che ne derivano riguardano proprio queste funzioni – ma in un bambino piccolo, che sta ancora imparando a camminare e a manipolare oggetti, riconoscere qualcosa di patologico non è sempre immediato.

I segnali più frequenti includono: un’andatura barcollante o a gambe larghe anche dopo i 18–24 mesi, cadute frequenti non spiegabili dall’età, difficoltà a stare seduto in modo stabile, movimenti delle mani imprecisi o tremolanti durante attività semplici come afferrare oggetti, e – in alcuni casi – alterazioni nel linguaggio (parole pronunciate in modo scandito o irregolare). Possono comparire anche movimenti involontari degli occhi, che il medico può rilevare durante una visita neurologica.

Un elemento importante: questi sintomi tendono a presentarsi gradualmente, non di colpo. Un genitore attento spesso nota che qualcosa «non torna» prima ancora di riuscire a descriverlo con precisione.

Cosa si rischia di confondere

L’andatura instabile in un bambino piccolo può avere molte cause, la maggior parte delle quali non sono gravi: variazioni normali dello sviluppo, ipotonia muscolare benigna, o effetti transitori di infezioni virali (la cosiddetta atassia cerebellare acuta post-infettiva, che in genere si risolve spontaneamente). L’atassia spinocerebellare ereditaria si distingue perché i sintomi non migliorano nel tempo – anzi, tendono a stabilizzarsi o progredire lentamente. Se un bambino mostra difficoltà di coordinazione che persistono oltre qualche settimana, o che peggiorano, una valutazione neurologica pediatrica è il passo appropriato. La diagnosi differenziale richiede esperienza specialistica e, quasi sempre, esami strumentali e genetici.

L’atassia spinocerebellare nei bambini è sempre ereditaria?

La maggior parte dei casi di atassia spinocerebellare nei bambini ha una causa genetica ereditaria, ma non sempre. Esistono forme sporadiche, cioè senza familiarità nota, e forme legate a mutazioni genetiche che compaiono per la prima volta in un individuo senza che i genitori ne siano portatori.

Le atassie spinocerebellari (abbreviate spesso come SCA) sono nella grande maggioranza dei casi causate da mutazioni in geni specifici che regolano il funzionamento del cervelletto e delle vie nervose associate. Queste mutazioni possono essere trasmesse dai genitori secondo diversi schemi ereditari – il più comune nelle forme SCA classiche è la trasmissione autosomica dominante, dove basta una copia alterata del gene (ereditata da uno solo dei genitori) per causare la malattia.

Tuttavia, esistono anche forme a trasmissione autosomica recessiva, in cui entrambe le copie del gene devono essere alterate perché la malattia si manifesti. In questo caso entrambi i genitori sono portatori sani – non hanno sintomi, ma trasmettono una copia difettosa ciascuno. L’atassia di Friedreich, una delle forme di atassia ereditaria più frequenti nei bambini e giovani adulti, segue proprio questo meccanismo recessivo.

Infine, esistono rari casi in cui la mutazione genetica è nuova, cioè non presente nei genitori: si parla di mutazione de novo. In questi bambini la malattia compare senza precedenti familiari riconoscibili.

Forme non ereditarie nell’infanzia

Non tutte le atassie nei bambini sono ereditarie. Alcune forme sono acquisite, cioè causate da fattori esterni: infezioni virali (come l’atassia cerebellare acuta post-varicella), tumori del cervelletto, esposizione a sostanze tossiche o carenze nutrizionali gravi. Queste forme si distinguono clinicamente e neuroradiologicamente dalle atassie spinocerebellari genetiche e hanno in genere un decorso diverso. La distinzione è fondamentale perché cambia completamente l’approccio diagnostico e terapeutico.

Se un genitore ha l’atassia spinocerebellare, qual è il rischio per i figli?

Il rischio dipende dal tipo di trasmissione genetica della forma specifica. Nelle forme dominanti, ogni figlio ha una probabilità del 50% di ereditare la mutazione. Nelle forme recessive, il rischio è del 25% se entrambi i genitori sono portatori. Una consulenza genetica permette di valutare il rischio nel singolo caso.

La risposta a questa domanda non può essere generica, perché dipende in modo determinante dal tipo genetico di atassia spinocerebellare del genitore. I meccanismi di trasmissione principali sono due, con implicazioni molto diverse per i figli.

Trasmissione autosomica dominante (la più comune nelle SCA numerate come SCA1, SCA2, SCA3 ecc.): il genitore malato ha una copia alterata e una normale del gene. Ogni figlio ha una probabilità del 50% di ereditare la copia alterata. Se la eredita, svilupperà la malattia – ma il momento in cui i sintomi compaiono e la loro gravità possono variare anche tra parenti stretti, un fenomeno che i genetisti chiamano variabilità dell’espressività.

Trasmissione autosomica recessiva (come nell’atassia di Friedreich): se un genitore è malato, ha entrambe le copie del gene alterate e trasmetterà sempre una copia difettosa. Il rischio per i figli dipende dall’altra copia, cioè da quella che ricevono dall’altro genitore. Se il secondo genitore è portatore sano, il rischio per ogni figlio è del 50% di essere portatore e del 25% di essere malato.

La consulenza genetica come strumento concreto

Quando in famiglia è presente una diagnosi confermata di atassia spinocerebellare, la consulenza genetica – disponibile in Svizzera presso i centri universitari e alcuni ospedali cantonali – permette di identificare la mutazione specifica, chiarire lo schema di trasmissione e valutare le opzioni disponibili. In alcune situazioni, e sempre su scelta informata della famiglia, è possibile effettuare test genetici anche nei bambini o, in caso di gravidanza, eseguire una diagnosi prenatale. Queste decisioni implicano considerazioni etiche complesse e richiedono un accompagnamento professionale.

La fisioterapia può aiutare un bambino con atassia spinocerebellare?

La fisioterapia non modifica la causa genetica della malattia, ma può aiutare concretamente a mantenere l’equilibrio, migliorare la coordinazione e rallentare la perdita di funzione motoria. Iniziare presto, con un piano personalizzato, è considerato importante dalla maggior parte delle linee guida specialistiche.

L’atassia spinocerebellare colpisce il cervelletto, la struttura che «calibra» i movimenti. Non esiste attualmente un trattamento farmacologico in grado di bloccare o invertire la progressione nelle forme genetiche. Questo significa che la fisioterapia e la riabilitazione non sono un’alternativa alla terapia causale – sono, allo stato attuale, uno degli interventi con maggiore impatto sulla qualità di vita del bambino.

Cosa può fare concretamente la fisioterapia? Gli obiettivi cambiano con l’età e il grado di compromissione, ma in linea generale includono: allenare l’equilibrio in situazioni sempre più complesse, rafforzare i muscoli stabilizzatori del tronco, migliorare la coordinazione occhio-mano, e insegnare strategie compensatorie per ridurre il rischio di cadute. Nei bambini, il vantaggio è che il cervello in fase di sviluppo ha una plasticità maggiore rispetto all’adulto – ovvero la capacità di adattarsi e riorganizzarsi è più elevata, anche se non illimitata.

Oltre alla fisioterapia classica, può essere utile la logopedia quando sono coinvolte le funzioni del linguaggio, e l’ergoterapia (terapia occupazionale) per mantenere le capacità nelle attività quotidiane: vestirsi, scrivere, mangiare in autonomia.

Come funziona in pratica in Svizzera

In Svizzera, la fisioterapia per bambini con malattie neurologiche rare viene generalmente prescritta dal neuropediatra e può essere erogata in ambulatorio, a domicilio o in centri riabilitativi specializzati. L’assicurazione malattie (LAMal) copre le sedute su prescrizione medica. Per le malattie rare, alcune famiglie si avvalgono anche del supporto di organizzazioni come Fondation CEREBRAL o ProRaris, che offrono orientamento e contatti con specialisti.

Un bambino con atassia spinocerebellare può andare a scuola normale?

Molti bambini con atassia spinocerebellare frequentano la scuola regolare, spesso con adattamenti specifici. La risposta dipende dal grado di compromissione motoria e cognitiva, dall’evoluzione nel tempo e dalle risorse di supporto disponibili. In Svizzera esistono strumenti legali e pratici per garantire la scolarizzazione inclusiva.

L’atassia spinocerebellare colpisce principalmente la coordinazione e l’equilibrio. Le funzioni cognitive – memoria, comprensione, apprendimento – sono in molti casi conservate, almeno nelle fasi iniziali. Questo significa che dal punto di vista scolastico, molti bambini affrontano sfide soprattutto pratiche e motorie, non necessariamente intellettive.

Tra le difficoltà concrete che possono emergere in classe: la scrittura a mano può diventare difficoltosa se è coinvolta la coordinazione fine delle dita; spostarsi tra i banchi o fare le scale può richiedere più tempo e attenzione; nelle fasi più avanzate, la fatica può essere significativa. Il parlato scandito può creare difficoltà nella comunicazione orale davanti alla classe.

Tuttavia, nessuna di queste difficoltà implica automaticamente che la scuola regolare non sia praticabile. Con adattamenti adeguati – accesso a strumenti digitali per la scrittura, più tempo per i compiti, disposizione dei banchi pensata per chi ha problemi di equilibrio, supporto di un assistente – molti bambini riescono a partecipare attivamente.

Il quadro in Svizzera

In Svizzera, l’integrazione scolastica dei bambini con bisogni educativi speciali è regolata a livello cantonale, ma il quadro federale (Legge sull’integrazione degli stranieri e, per la disabilità, la Legge sui disabili – LDis) garantisce il diritto all’integrazione. Le scuole possono richiedere supporto pedagogico specializzato, e i servizi di neuropediatria o i centri per bambini con disabilità possono fornire documentazione clinica utile per ottenere misure di compensazione. Il contatto precoce con il servizio di sostegno scolastico cantonale è consigliato non appena la diagnosi è confermata.

L’atassia spinocerebellare nei bambini peggiora crescendo?

In molte forme genetiche di atassia spinocerebellare la malattia è progressiva, cioè i sintomi tendono ad aumentare nel tempo. La velocità e l’entità della progressione variano però molto da una forma all’altra e anche tra persone con la stessa mutazione. Non è possibile fare previsioni individuali precise.

La progressione dell’atassia spinocerebellare è una delle domande più difficili da affrontare per le famiglie – e, allo stesso tempo, una delle più importanti. La risposta onesta è che dipende molto dalla forma specifica.

Le forme dominanti (come SCA1, SCA2, SCA3) tendono ad avere una progressione lenta ma costante nel corso degli anni. Nei bambini, la velocità di peggioramento può essere diversa rispetto agli adulti con la stessa mutazione – in alcuni casi più lenta, in altri comparabile. L’atassia di Friedreich, che esordisce spesso in età giovanile, ha invece una progressione più documentata: nella maggior parte dei casi porta a una dipendenza dalla sedia a rotelle entro 10–15 anni dall’esordio, anche se la variabilità individuale è reale.

Un elemento che complica le previsioni è il fenomeno dell’anticipazione genetica: in alcune forme SCA (causate da espansioni di triplette di DNA), le generazioni successive tendono a presentare la malattia prima e, in alcuni casi, in forma più grave rispetto alla generazione precedente. Questo non è universale, ma è un aspetto che il genetista o il neuropediatra possono spiegare nel contesto familiare specifico.

Cosa si può fare concretamente

Poiché non esiste attualmente una terapia approvata in grado di fermare la progressione nelle atassie spinocerebellari genetiche, l’approccio clinico si concentra su tre fronti: mantenere la funzione il più a lungo possibile attraverso la riabilitazione, anticipare i bisogni futuri con un piano di supporto progressivo, e seguire da vicino le ricerche cliniche. Alcune sperimentazioni farmacologiche sono in corso a livello internazionale – le famiglie interessate possono informarsi tramite i centri di riferimento per le malattie rare in Svizzera (come quelli affiliati alle università di Ginevra, Losanna o Zurigo) o attraverso il registro europeo delle malattie rare Orphanet.

Scartare le modifiche?

Le sue modifiche non sono ancora state salvate.